LECTURE 09 · CHAPTER 6-1
卤代烷、亲核取代与 SN2 反应
Alkyl halides: nomenclature, structure, and the SN2 reaction
1. 这一讲接在哪里
到目前为止,这门课讲的都是“分子是什么”:烷烃的构象、自由基取代的动力学、手性与立体化学。从这一讲开始换成“分子怎么反应”——反应机理。
选中的切入点是亲核体进攻卤代烷(alkyl halide)。这个选择并非随意:卤代烷里的碳–卤键是极性键,碳上带部分正电荷,天生是亲电体;而卤素离子又是一个稳定的离去基团。一个“好攻的目标”加一个“好走的基团”,正好构成机理教学的最小系统。
本讲只讲透一个反应——SN2。后面几讲的 SN1、E1、E2 都以它为参照物:哪里相同、哪里相反、什么条件下谁占优。
第 6 章的第一部分(Chapter 6-1)只覆盖卤代烷的命名、结构、物理性质,以及 SN2 的机理与影响因素。Chapter 6-2 会讲 SN1、消除反应、以及卤代烷的制备与用途。第 17 节列出了本讲没有展开、留给下一讲的内容。
2. 卤代烷:三类含卤化合物
“卤代烃 / 卤烃”是烃分子中的氢原子被卤素取代后生成的化合物。课件把它分成并列的三类,区别只在于卤素连在什么杂化的碳上:
- 烷基卤(alkyl halide,烷基卤):卤素连在 sp3 杂化的烷基碳上。
- 乙烯基卤(vinyl halide):卤素连在 sp2 杂化的双键碳上。
- 芳基卤(aryl halide,芳基卤):卤素连在 sp2 杂化的芳环碳上。
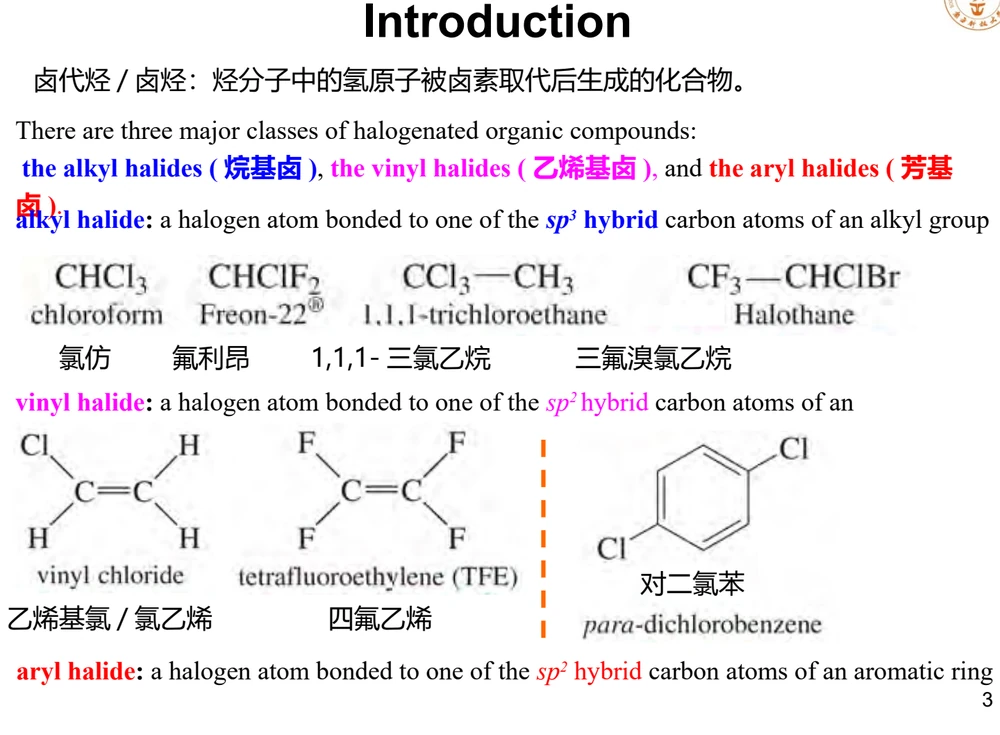
这个区分的重要性在后面才显现:本讲讲的 SN2 只适用于烷基卤。乙烯基卤与芳基卤的卤素被双键或芳环的 π 电子体系“锁”住,既不能发生 SN2 的背面进攻,也不能像烷基卤那样按 SN1 电离。课件在复习清单与作业中提到的都是烷基卤,这一点在解题时要先确认。
烷基卤的实例
- CHCl3 氯仿 · chloroform
- CHClF2 氟利昂 · Freon-22
- CCl3–CH3 1,1,1-三氯乙烷
- CF3–CHClBr 三氟溴氯乙烷(Halothane,麻醉剂)
乙烯基卤与芳基卤的实例
- CH2=CHCl 氯乙烯 · vinyl chloride(聚合单体)
- CF2=CF2 四氟乙烯 · TFE
- 对二氯苯 · para-dichlorobenzene
“卤代烃”是上位概念,包含烷基卤、乙烯基卤、芳基卤;“卤代烷”(haloalkane)只指烷基卤。课件的中文标题用“卤代烷”,正文却时不时写成“卤代烃”,两者在这份 PPT 里是同义的。本笔记统一用“卤代烷”指代烷基卤,用“含卤化合物”指三类全体。
3. 按连卤碳的级数分类
课件给出的分类标准很明确:按连有卤素原子的碳原子的本质分类。这里的“本质”指的是这个碳上还连有几个碳——也就是我们在烷烃那一讲用过的伯、仲、叔概念。
| 类别 | 结构通式 | 英文名 | 实例 |
|---|---|---|---|
| 甲基卤 | CH3–X | methyl halide | CH3–Br 甲基溴 · methyl bromide |
| 伯卤(一级) | R–CH2–X | primary (1°) halide | CH3CH2CH2–F 正丙基氟 · n-propyl fluoride |
| 仲卤(二级) | R2CH–X | secondary (2°) halide | 仲丁基碘 · sec-butyl iodide |
| 叔卤(三级) | R3C–X | tertiary (3°) halide | (CH3)3C–Cl 叔丁基氯 · tert-butyl chloride |
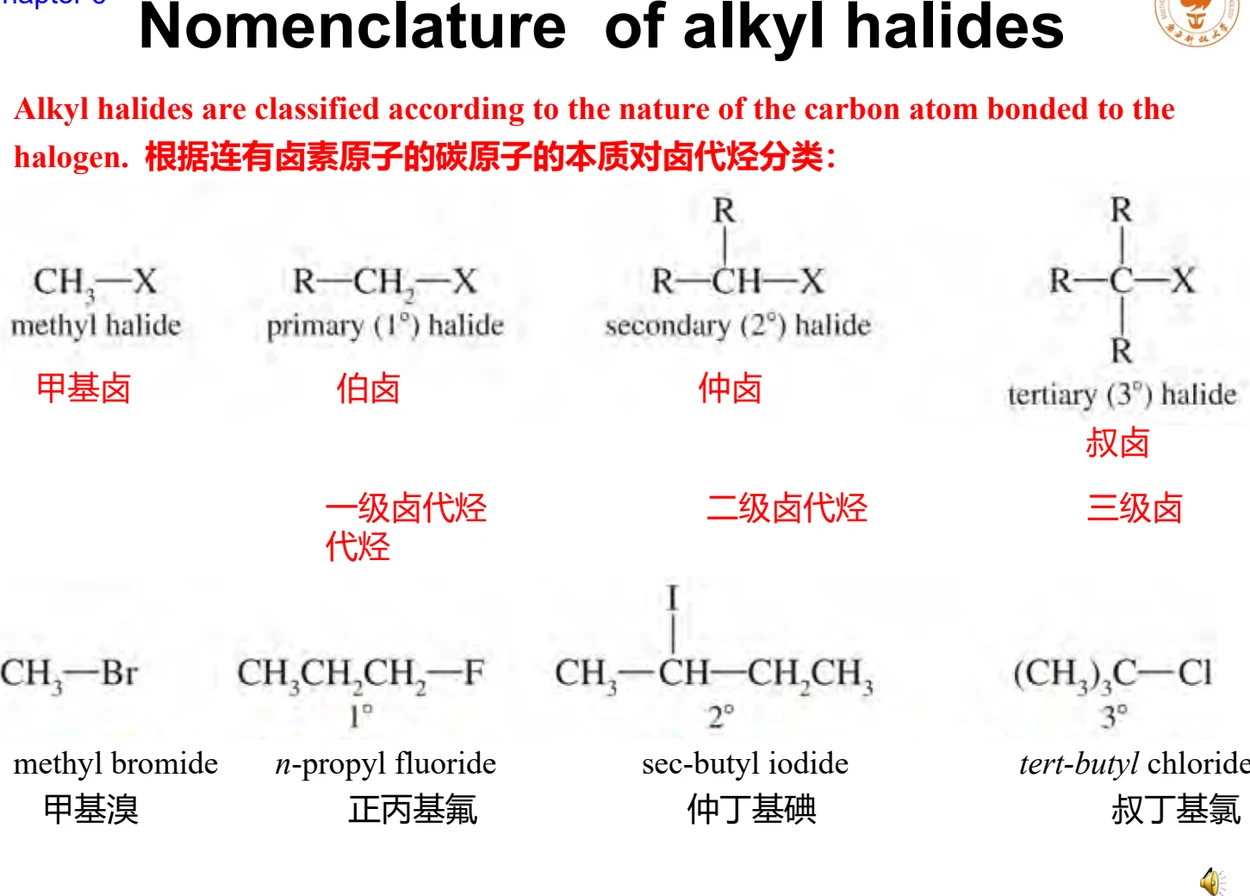
把级数与反应性联系起来是本章的主线。课件第 27 页给出的底物反应性顺序是 CH3X > 1° > 2°,括号里补了一句:3° 卤代烷根本不能按 SN2 机理反应。原因见第 12 节——三点甲基把背面进攻的通道完全堵死了。
按卤素数目分类
课件给的第二个分类维度是分子中卤素的个数:一卤代烷(一元卤烷)、二卤代烷(二元卤烷)、三卤代烷(三元卤烷),其余依此类推。二卤代烷里又有两个专门的名称:
- 偕二卤代烷(geminal dihalide):两个卤原子连在同一个碳上,如 geminal dibromide。
- 邻二卤代烷(vicinal dihalide,又叫连二卤代烷):两个卤原子连在相邻的两个碳上,如 vicinal dichloride。
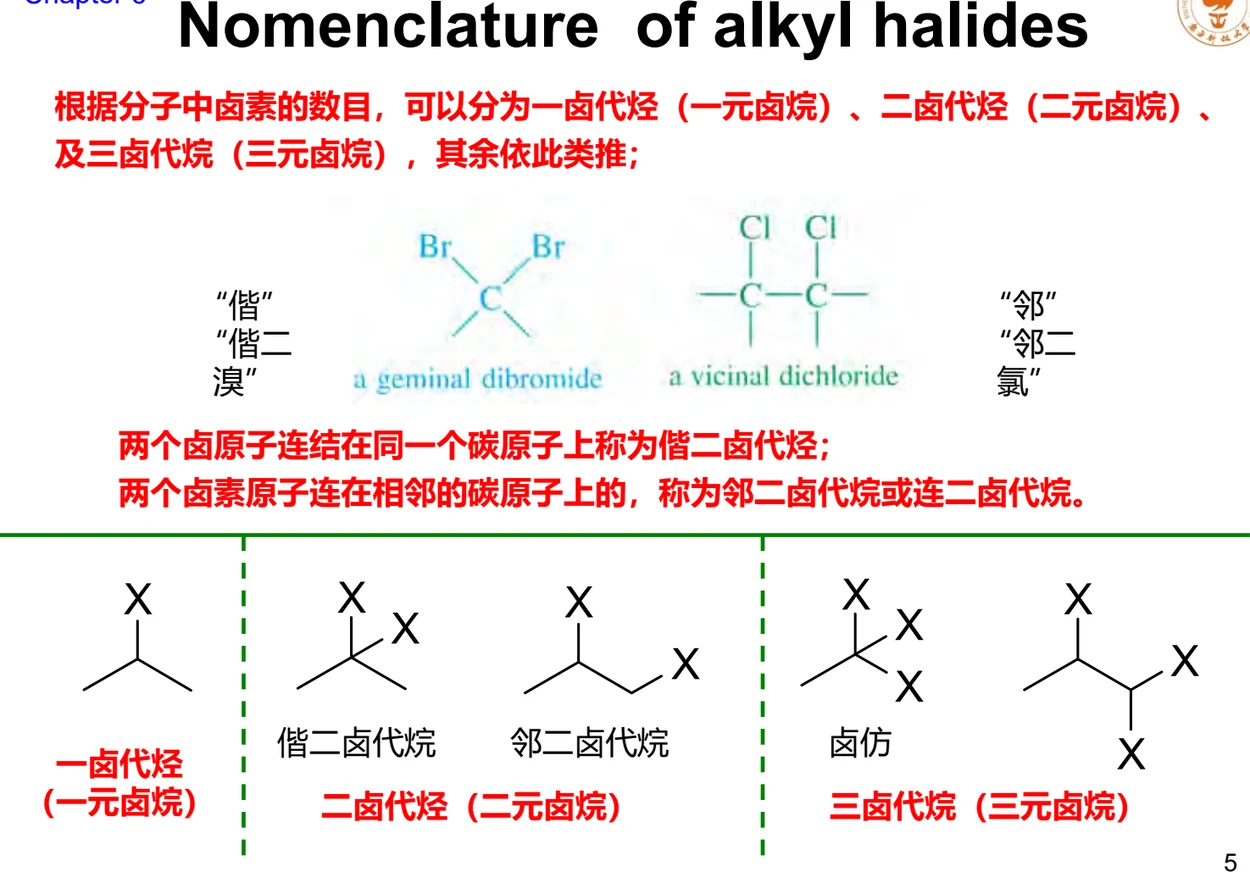
偕二卤代烷与邻二卤代烷是后面合成章节的常用原料:邻二卤代烷可以脱卤生成炔烃,偕二卤代烷可以水解成醛或酮。它们的中文名在中文教材里有时写成“同碳二卤代物”和“邻碳二卤代物”,指同一件事。
4. IUPAC 命名:把卤素当取代基
卤代烷有两套命名法,课件写得清楚:
- 系统命名(IUPAC):halloalkane,中文叫“卤烷烃 / 卤代烷”。做法是把卤代烷视为烷烃,卤素只是一个 halo- 取代基。氟是 fluoro-、氯是 chloro-、溴是 bromo-、碘是 iodo-。
- 普通命名(俗名):alkyl halide,中文叫“烷基卤”。做法是“烷基名 + 卤化物名”。俗名只对简单卤代烷好用。
这里有一个容易忽略的事实:卤代烷在 IUPAC 体系里从来没有自己的后缀。它就是烷烃加取代基,所以碳–卤键永远进不了“主官能团”的位置。
俗名的适用边界
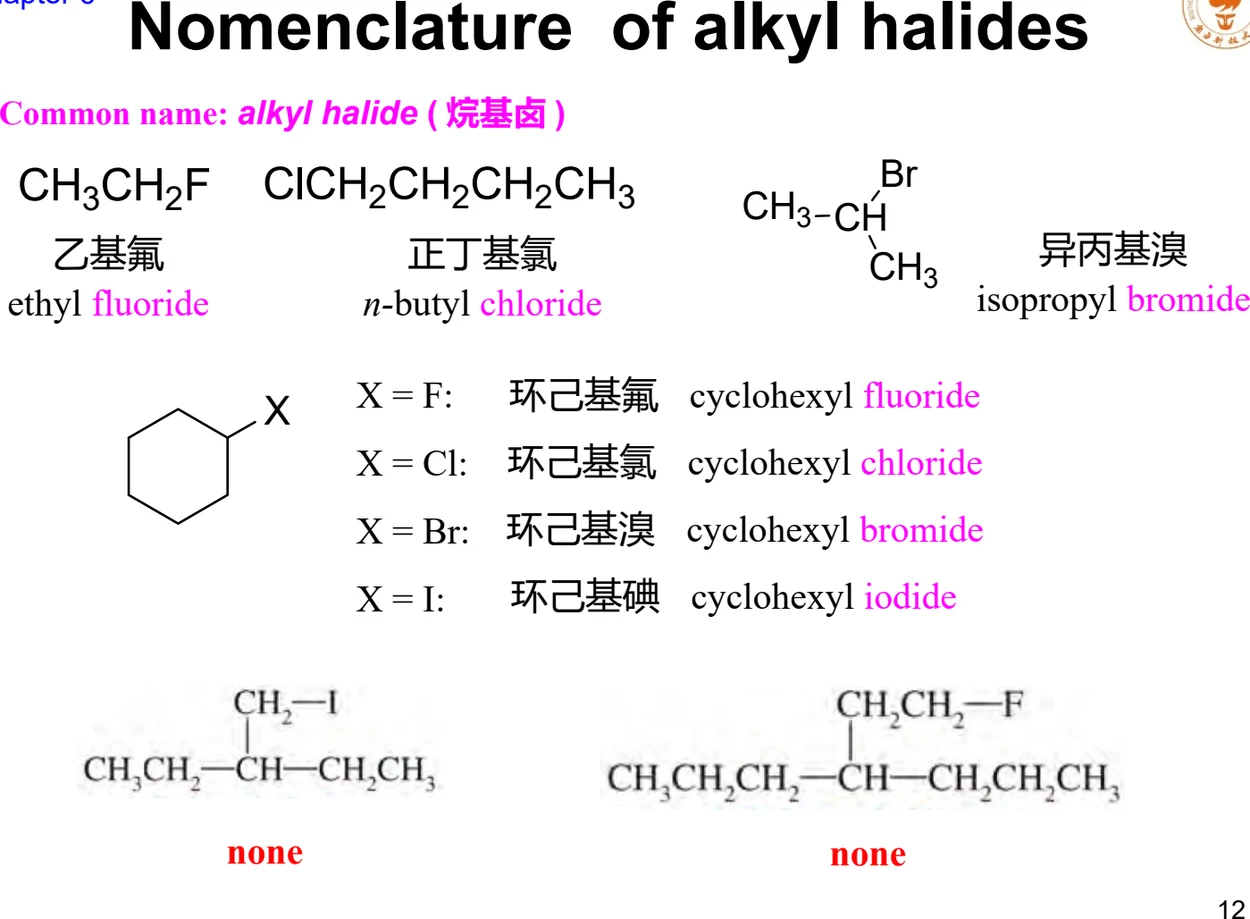
俗名由“烷基 + 卤化物”拼成,如 ethyl fluoride(乙基氟)、n-butyl chloride(正丁基氯)、isopropyl bromide(异丙基溴)。环状也一样:环己基上的卤素写成 cyclohexyl fluoride / chloride / bromide / iodide(环己基氟、环己基氯、环己基溴、环己基碘)。
四段结构:Prefix–Locant–Parent–Suffix
课件给出一个通用骨架,四段各回答一个问题:
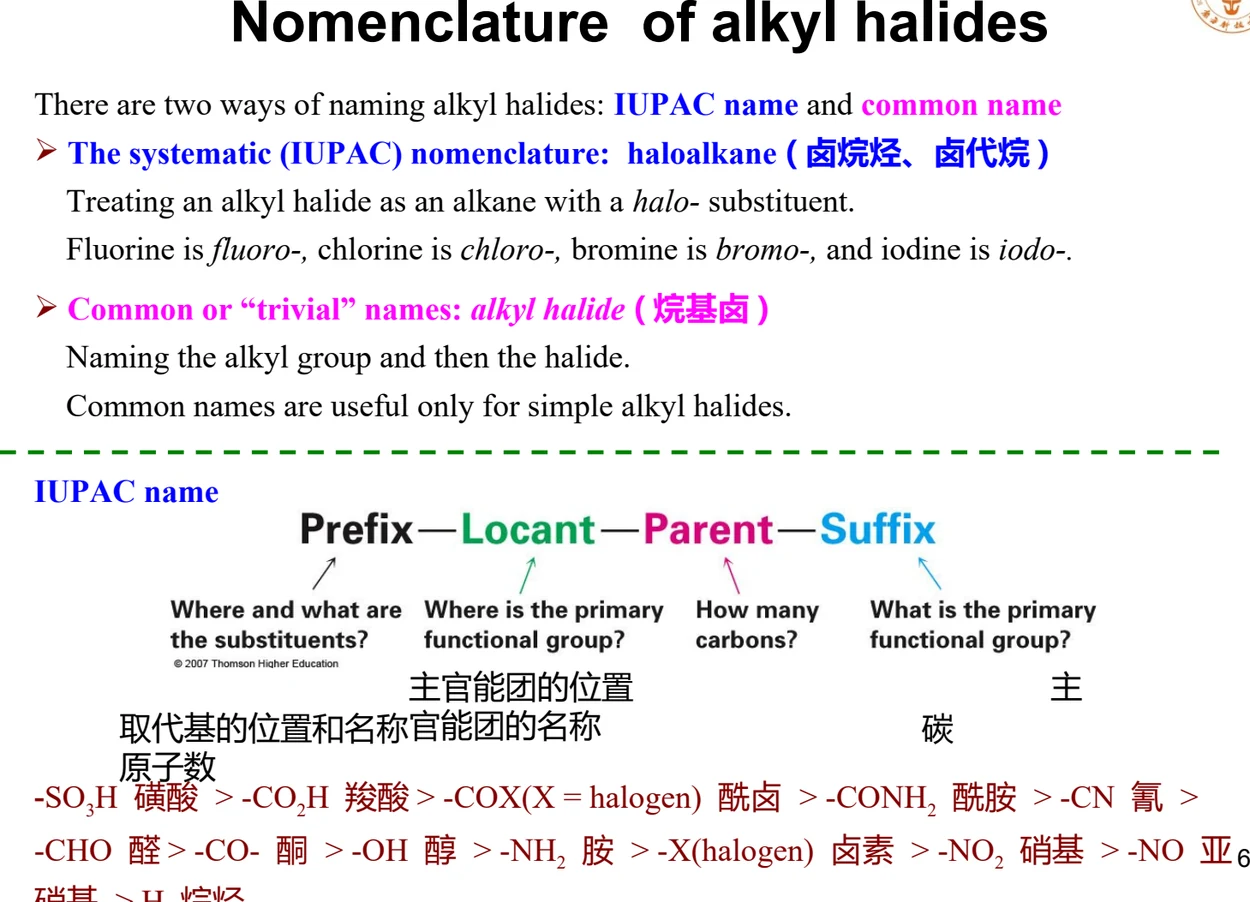
Naming template
取代基位置 + 取代基名 + 母体名 + 后缀
以 2-溴丙烷为例:2(位置)-bromo(取代基)propane(母体)。因为卤素不是主官能团,整名没有独立的 Suffix。
把卤代烷与醇对比一下差别就清楚了:2-丙醇写作 propan-2-ol,后缀 -ol 标识主官能团;2-溴丙烷只能写作 2-bromopropane,bromo 永远在 Prefix 的位置。
卤素在官能团优先次序中的位置
因为卤素只能作前缀,判断“谁是主官能团”时需要一条优先次序表。课件给出(按优先级从高到低,节选):
Functional-group priority
-SO3H 磺酸 > -CO2H 羧酸 > -COX(X = 卤素)酰卤 > -CONH2 酰胺 > -CN 氰 > -CHO 醛 > -CO- 酮 > -OH 醇 > -NH2 胺 > -X(卤素) > -NO2 硝基 > -NO 亚硝基 > -H 烷烃
卤素的位置相当靠后,只排在硝基、亚硝基和氢之前。也就是说,只要分子里还有羟基、氨基、羰基,卤素就一定作前缀。
课件的优先次序表在页脚处被切掉,最后可见的是 -X(卤素)。上面补出的“-NO2 > -NO > -H”依通用次序补齐,使用前建议核对课件原件或 Wade 附录。这一点也记在第 23 节的勘误里。
5. 中文名与英文名的排序规则相反
取代基多于一个时,IUPAC 要求按一定顺序列举。课件把这条规则与 CIP 顺序规则挂在一起讲,值得单独拿出来对比:
中文命名:按 CIP 顺序,从小到大
- 课件原文:“中文名称中取代基从小到大排列”。
- 单原子取代基按原子序数大小排列,原子序数大的为“大”取代基,排在后面。
- 课件给的次序:I > Br > Cl > S > P > Si > F > O > N > 13C > 12C > B > Li > 3H > 2H > 1H。
英文命名:按字母序
- 课件原文:“Substituents are alphabetized.”
- 按取代基英文名的首字母排序,与原子序数无关。
- 同位素前缀与立体化学前缀(iso、neo、cis、trans 等)参与排序。
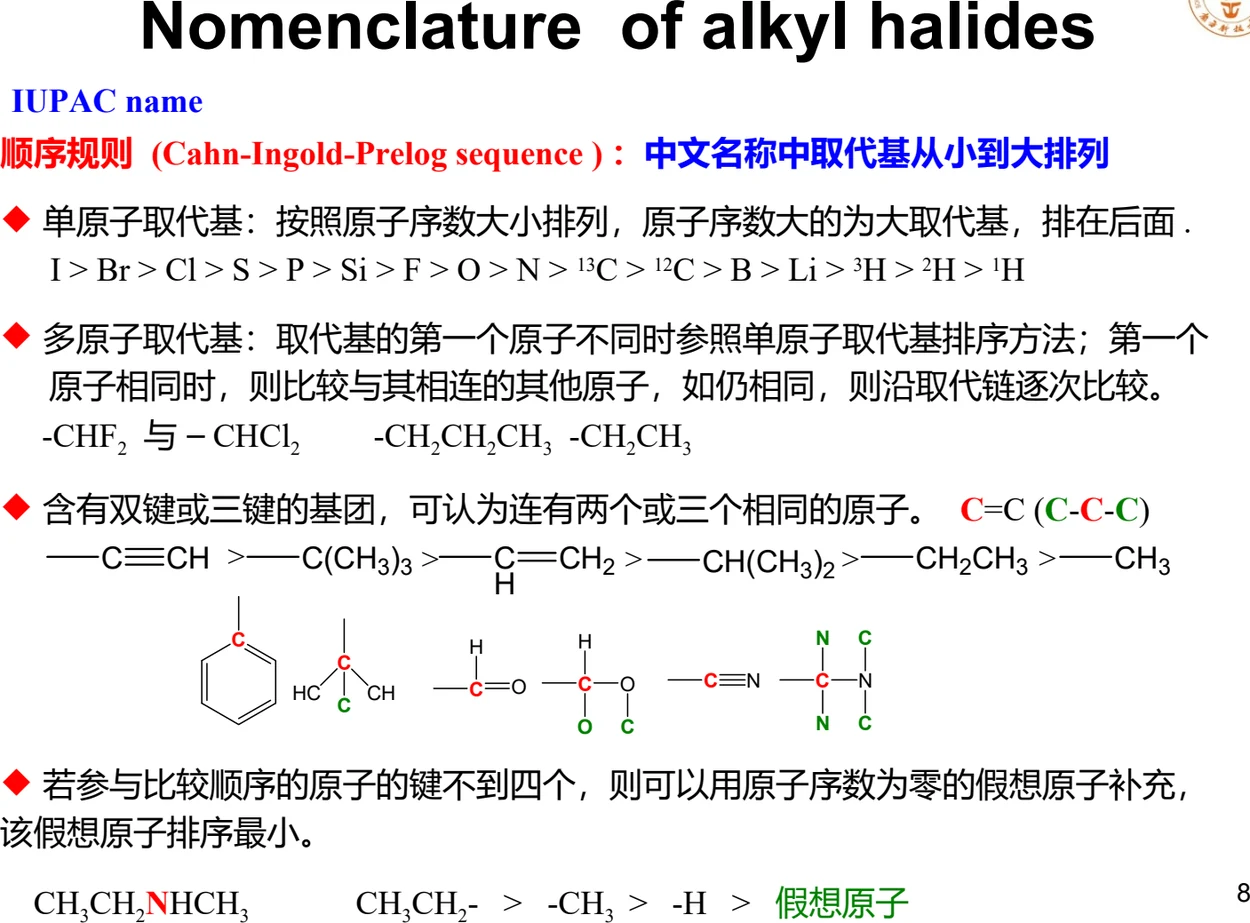
课件把 CIP 规则拆成四条:
- 单原子取代基:按原子序数大小排列,原子序数大的为大取代基,排在后面。
- 多原子取代基:先比第一个原子,与单原子规则相同;第一个原子相同时,比较与它相连的其他原子;仍相同则沿取代链逐次比较。例如 -CHF2 与 -CHCl2,第一个原子都是 C,再比后面的 F 与 Cl,所以 -CHCl2 更大。
- 含双键或三键的基团:把重键“展开”,认为连有两个或三个相同的原子。课件写成 C=C(C–C–C)。于是课件给出的次序是:—C≡CH > —C(CH3)3 > —CH=CH2 > —CH(CH3)2 > —CH2CH3 > —CH3。
- 键数不足四个时:用原子序数为零的假想原子补充,假想原子排序最小。课件给的例子是 CH3CH2NHCH3 中氮上的比较:CH3CH2- > -CH3 > -H > 假想原子。
英文排序的三个细节
课件在英文命名这一页给了三条容易丢分的细则:
- 取代基按字母顺序排列。
- iso 参与排序,但作为字母 i 的一部分。例如 isobutyl 按 i 排序,而不是按 b。课件原文强调 “iso is used as part of the alkyl group name”。
- 带连字符的前缀不参与排序。n-butyl、t-butyl、sec-butyl 都按 b 排序(按 butyl 排),前面的 n-、t-、sec- 直接忽略。
- 同理,di-、tri-、tetra- 等数量前缀也不参与排序。
中文名看的是原子序数(谁的元素更“重”),英文名看的是字母表(谁的单词更靠前)。两者经常给出相反的顺序。例如甲基与氯:英文里 chloro-(c)排在 methyl-(m)前面,中文里氯的原子序数大于碳,所以氯是“大”取代基、排在后面——恰好相反。
6. C–X 键的结构:极性从哪来
卤代烷能发生亲核取代的全部结构基础,就在碳–卤键的极性上。课件用电负性来解释:
- 电负性高的元素对成键电子的吸引力更强。
- 在两个不同原子的键中,电负性高的那一端是偶极的负端。
- 从左到右横穿周期表,电负性增大。
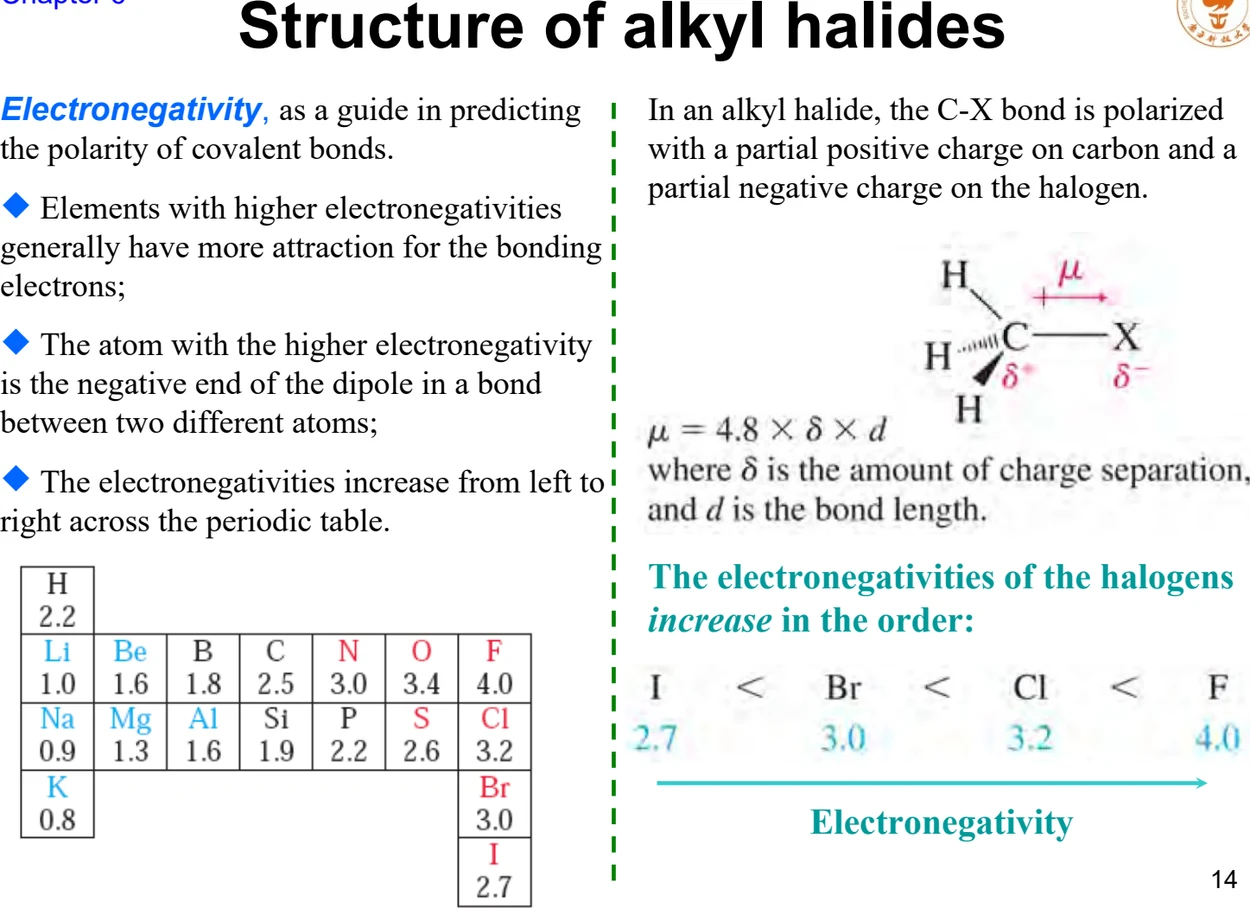
课件把卤素的电负性顺序写在图下:I < Br < Cl < F(2.7 < 3.0 < 3.2 < 4.0)。这个顺序是后面所有性质的源头之一。
键长与键能:两个方向相反的趋势
课件给出碳–卤键长随卤素增大而增大:C–F 1.38 Å < C–Cl 1.78 Å < C–Br 1.94 Å < C–I 2.14 Å。键长的变化方向与键能相反:键越长,键越弱,越容易断裂。这一点直接决定了卤代烷的反应活性顺序——碘代烷最活泼,氟代烷最不活泼。
课件表格里甲卤的偶极矩是 C–I 1.29 D < C–Br 1.48 D < C–F 1.51 D < C–Cl 1.56 D——氯代物的偶极矩最大,而不是氟代物。这是一处容易看错的地方,课件正文没有解释。原因在于分子偶极矩是矢量和:卤素上孤对电子对偶极矩也有贡献,它与碳–卤键偶极的夹角关系使得 C–Cl 的合偶极矩略大于 C–F。也就是说,键的极性顺序(电负性差)与分子的偶极矩顺序并不一一对应。做题时若题目问“键的极性”,答 F > Cl > Br > I;若题目问“分子偶极矩”,按上表答。这一条也记在第 23 节的勘误里。
7. 物理性质:沸点与色散力
卤代烷的沸点由两类分子间作用力决定,课件明确指出它们的相对重要性:
- 色散力(London force,伦敦色散力):最强的分子间作用力。色散力是表面之间的吸引,分子表面积越大,色散吸引越强,沸点越高。
- 偶极–偶极作用:来自极性 C–X 键,对沸点也有影响,但程度较小。
分子量越大,沸点通常越高,原因有两条:分子更重(运动更慢);表面积更大。课件用乙基卤的四个球棍模型把这一趋势画得很直观:
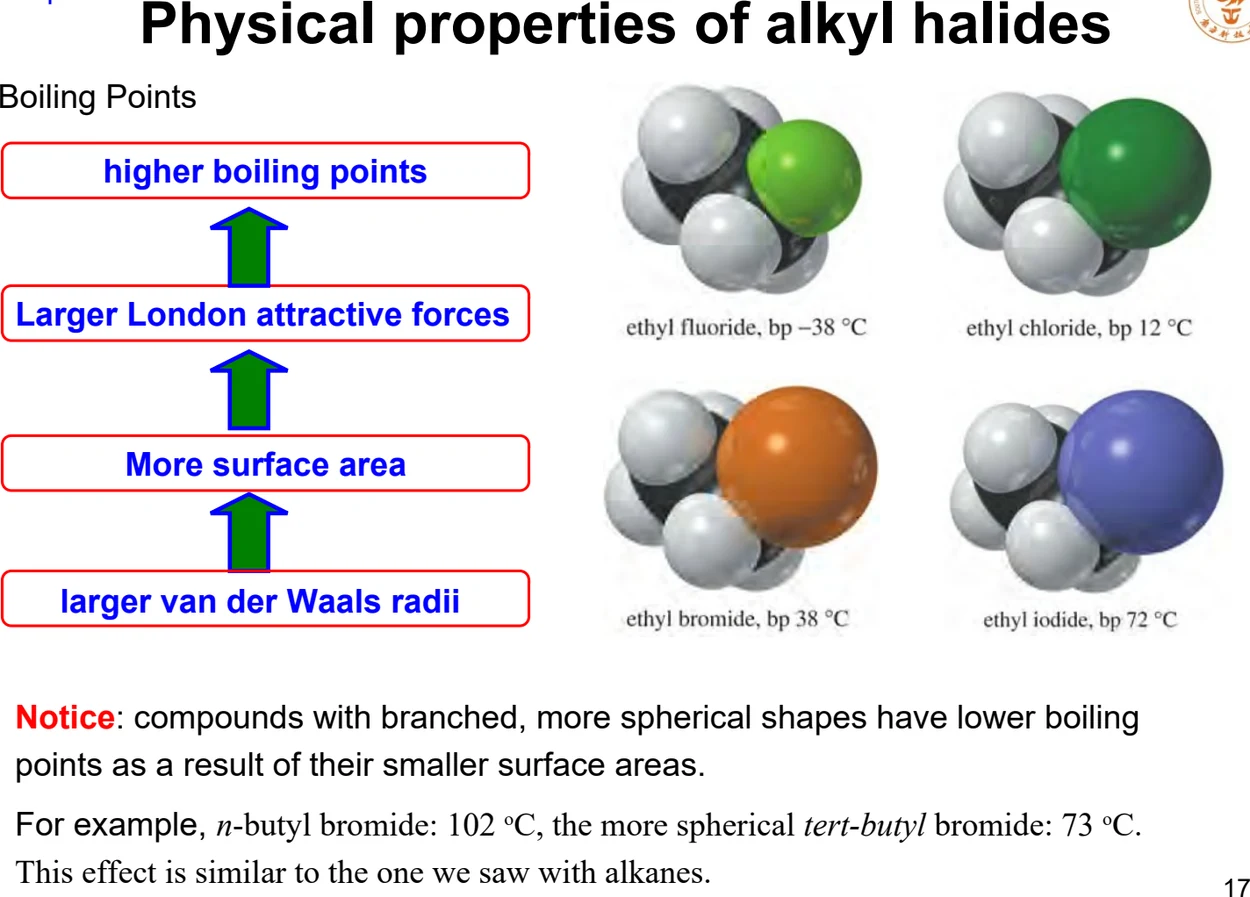
课件给了两处具体数据,值得记:
卤代烷 vs 相应烷烃
- 烷基氟与相应烷烃的表面积几乎相同,色散力相近。
- 但烷基氟的偶极矩更大,所以总吸引力略大、沸点略高。
- 数据:正丁烷沸点 0 ℃;正丁基氟沸点 33 ℃。
支链化降低沸点
- 支链多、形状更接近球形的分子,表面积更小,色散力更弱,沸点更低。
- 数据:正丁基溴 102 ℃;更接近球形的叔丁基溴只有 73 ℃。
- 课件注明这与烷烃那一讲的规律是同一个效应。
密度、溶解性与颜色
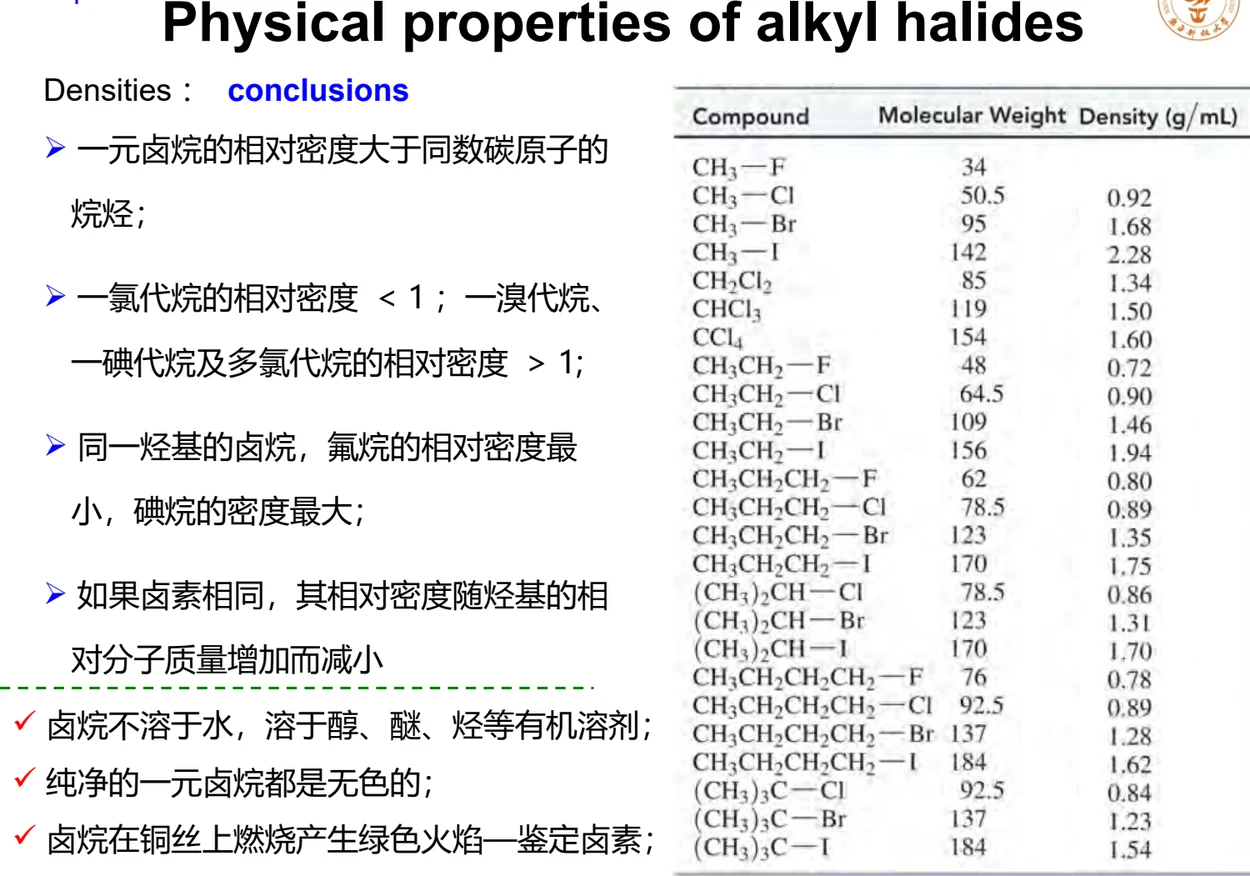
课件在“Densities: conclusions”一页给出四条规律,并在下方补了三条常识:
- 一元卤代烷的相对密度大于同数碳原子的烷烃。
- 一氯代烷相对密度 < 1(比水轻);一溴代烷、一碘代烷及多氯代烷相对密度 > 1(比水重)。
- 同一烃基的卤代烷,氟烷密度最小、碘烷密度最大。
- 卤素相同时,相对密度随烃基相对分子质量增加而减小。
三条常识:卤代烷不溶于水,溶于醇、醚、烃等有机溶剂;纯净的一元卤代烷都是无色的;卤代烷在铜丝上燃烧产生绿色火焰,可用来鉴定卤素。
“支链化降低沸点”在烷烃那一讲(第 4 课)出现过一次。那里的解释是支链减少接触面积;这里的解释完全一样。两处规律呼应,不需要分别记忆——记住“沸点看表面积”这一条就够。
8. 取代与消除:两类反应的竞争
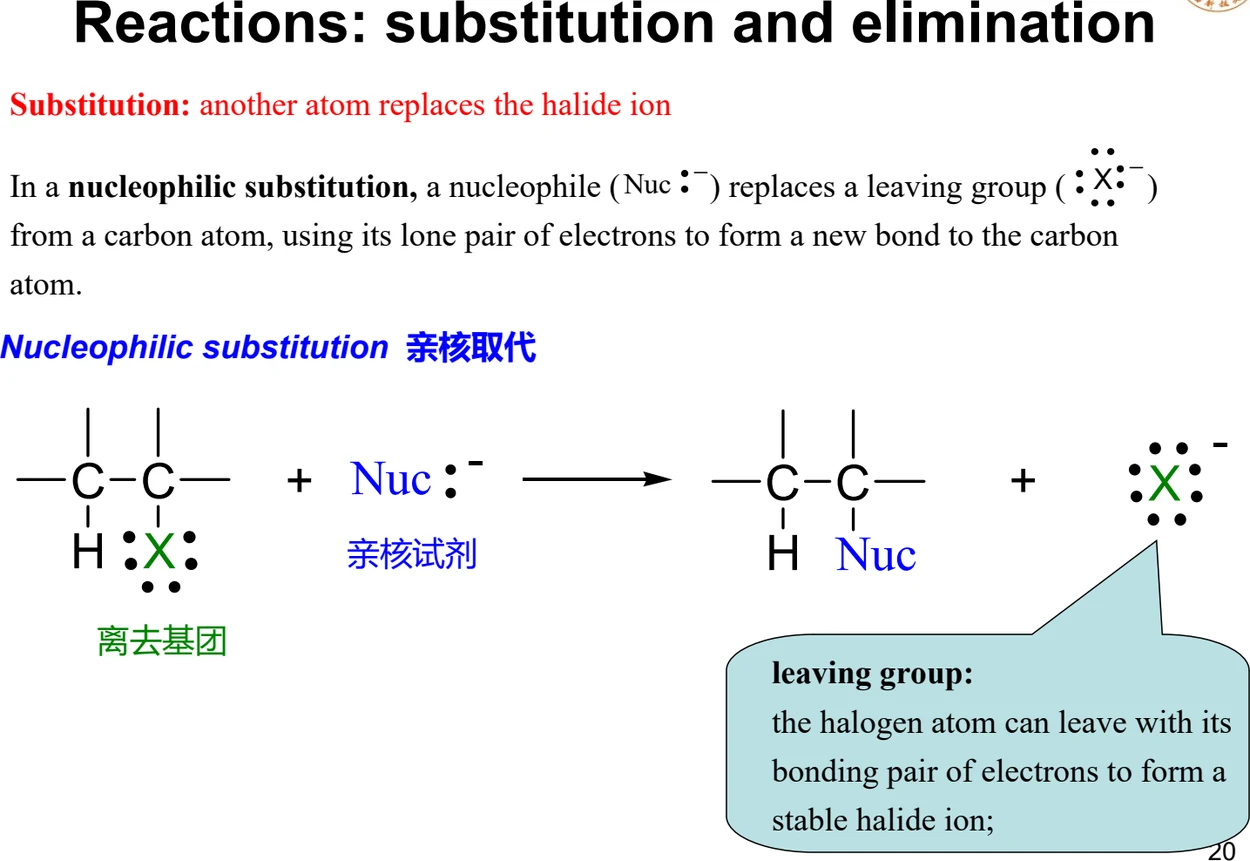
卤代烷的化学反应有两大走向,课件用一页把定义对齐:
- 取代(substitution):另一个原子或基团替换掉卤素离子。
- 消除(elimination):卤素离子与另一个原子或离子(常常是 H+)一起离开,生成不饱和键。
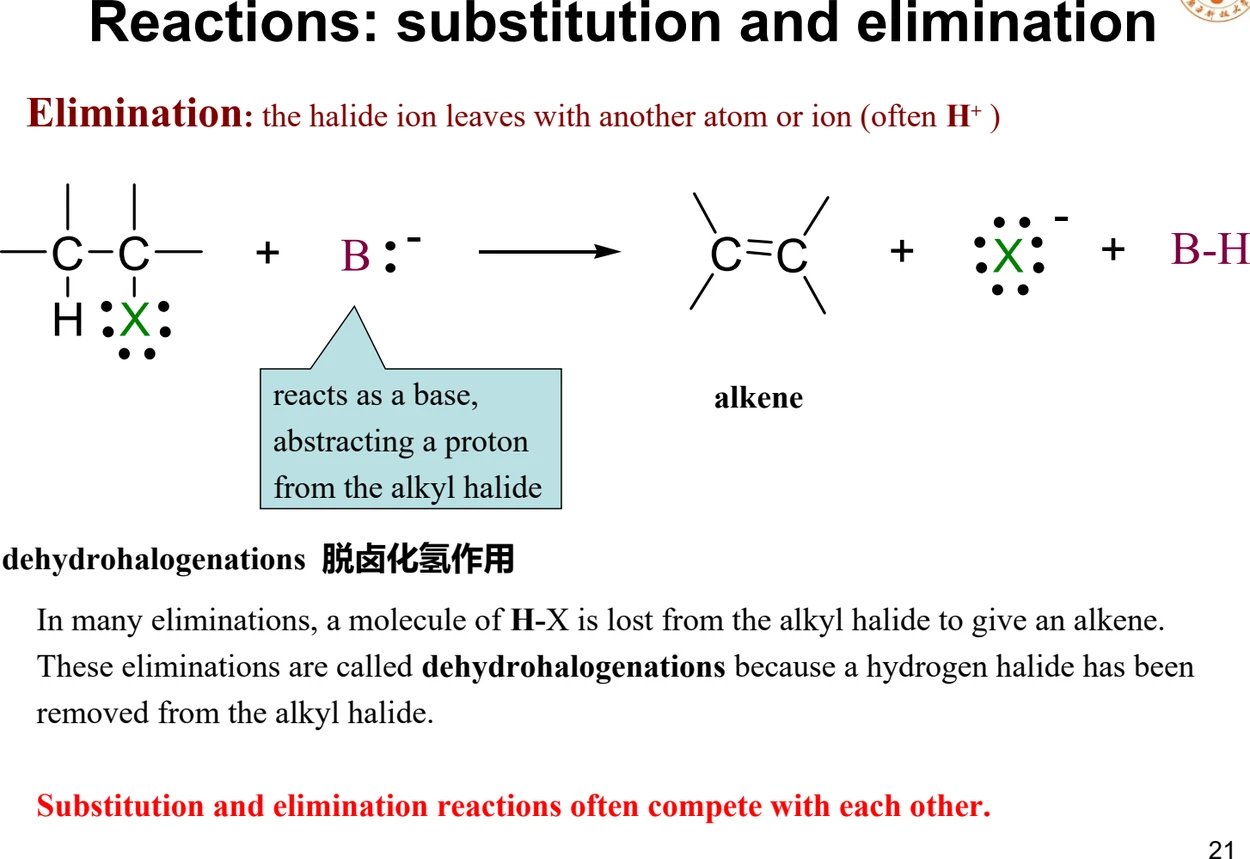
消除反应有一个更具体的名称:脱卤化氢(dehydrohalogenation,脱卤化氢作用)。因为在这个过程里,一分子 H–X 从卤代烷上被脱掉,得到烯烃。
课件用红字写明:Substitution and elimination reactions often compete with each other.(取代与消除反应经常互相竞争。)同一个卤代烷、同一个亲核试剂,条件稍变就可能从取代转为消除——这正是后面几讲要处理的核心问题。本讲只把取代讲透;消除的机理(E1、E2)留到 Chapter 6-2。
取代反应的通式
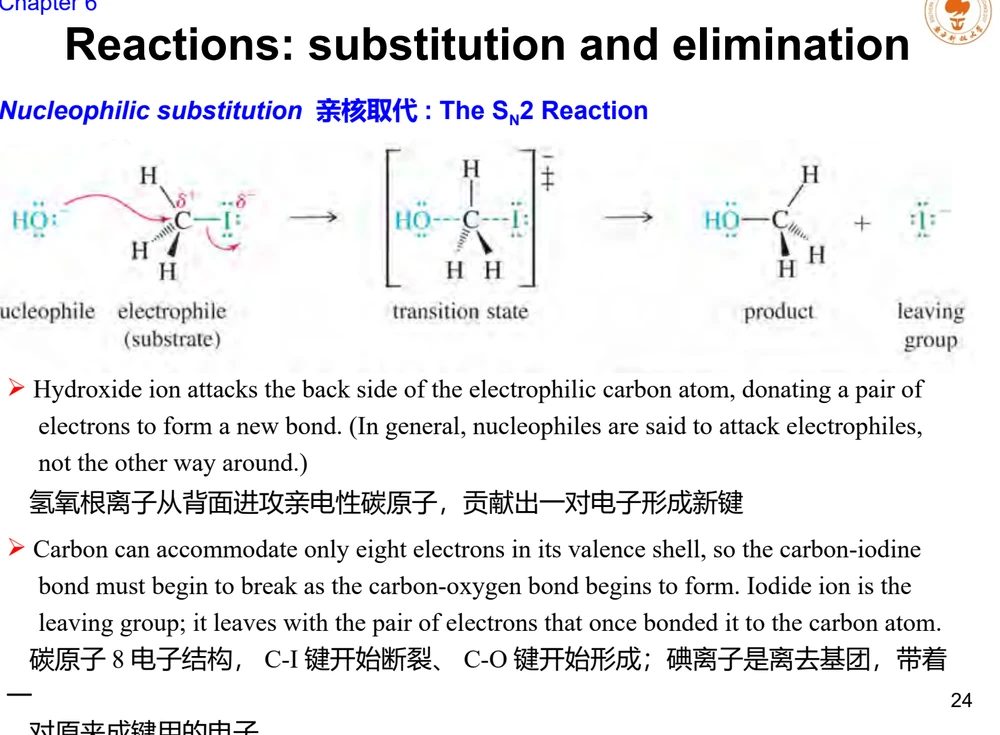
课件的表述值得逐句读:
- 氢氧根离子是强亲核试剂,因为氧上有未共享电子对并带负电荷。
- 碘甲烷是底物(substrate),即被试剂进攻的化合物。它的碳是亲电性的,因为连在电负性的碘上;卤素把电子密度从碳上拉走,使碳带部分正电荷。
9. SN2 机理:一步协同
课件的标题就是定义:The SN2 reaction takes place in a single (concerted) step. 一个强亲核试剂进攻亲电的碳,把离去基团“挤”出去。
名字里的 “2” 指的是两个物种同时出现在过渡态中(后文从动力学角度再确认一次)。课件把它称为协同反应(concerted reaction):断键和成键同步进行,中间结构是过渡态而非中间体。
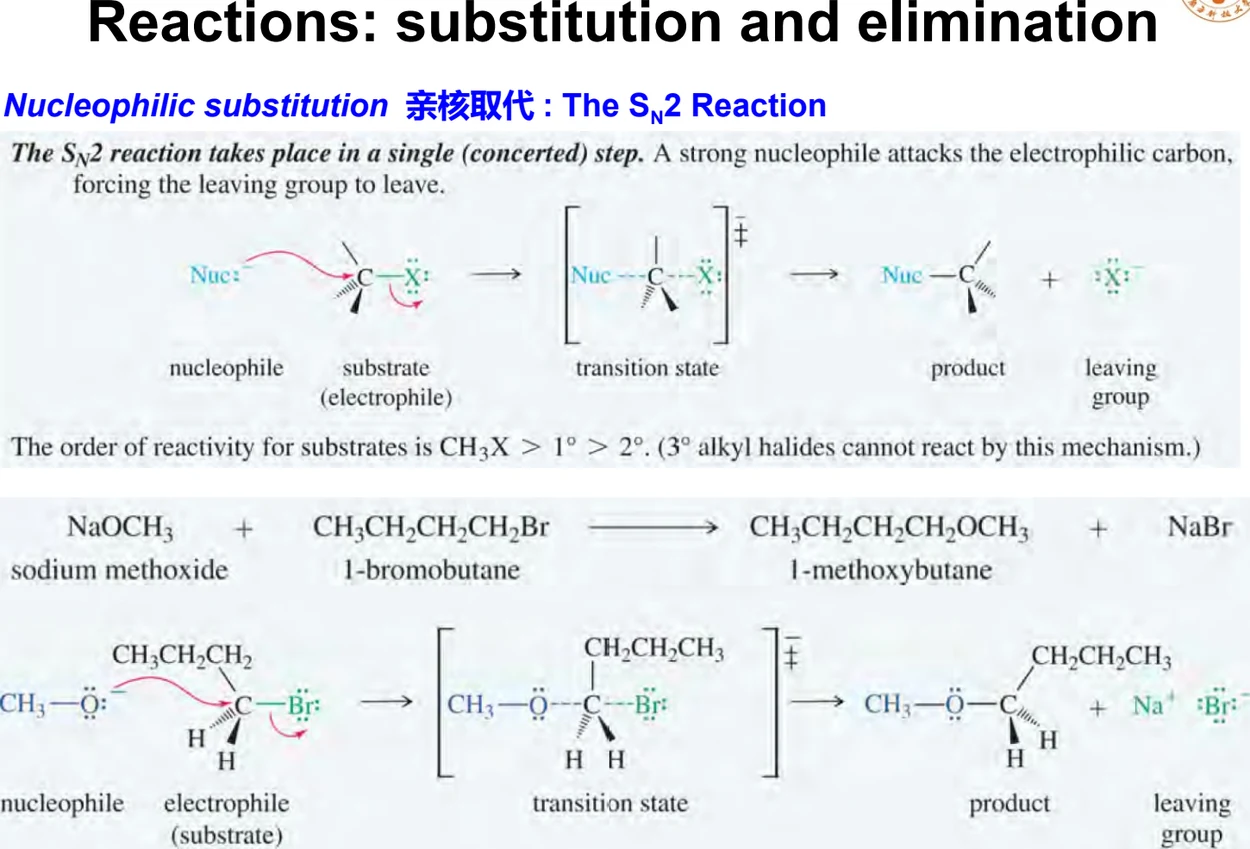
课件在这一页给出的底物反应性顺序是本节的关键结论:
Substrate reactivity for SN2
CH3X > 1° > 2°(3° 烷基卤不能按此机理反应)
顺序的物理原因在位阻:连在反应中心碳上的基团越多,亲核试剂从背面接近的通道越窄。
能量上的刻画
课件画出反应能量图,并把过渡态的性质讲清楚:
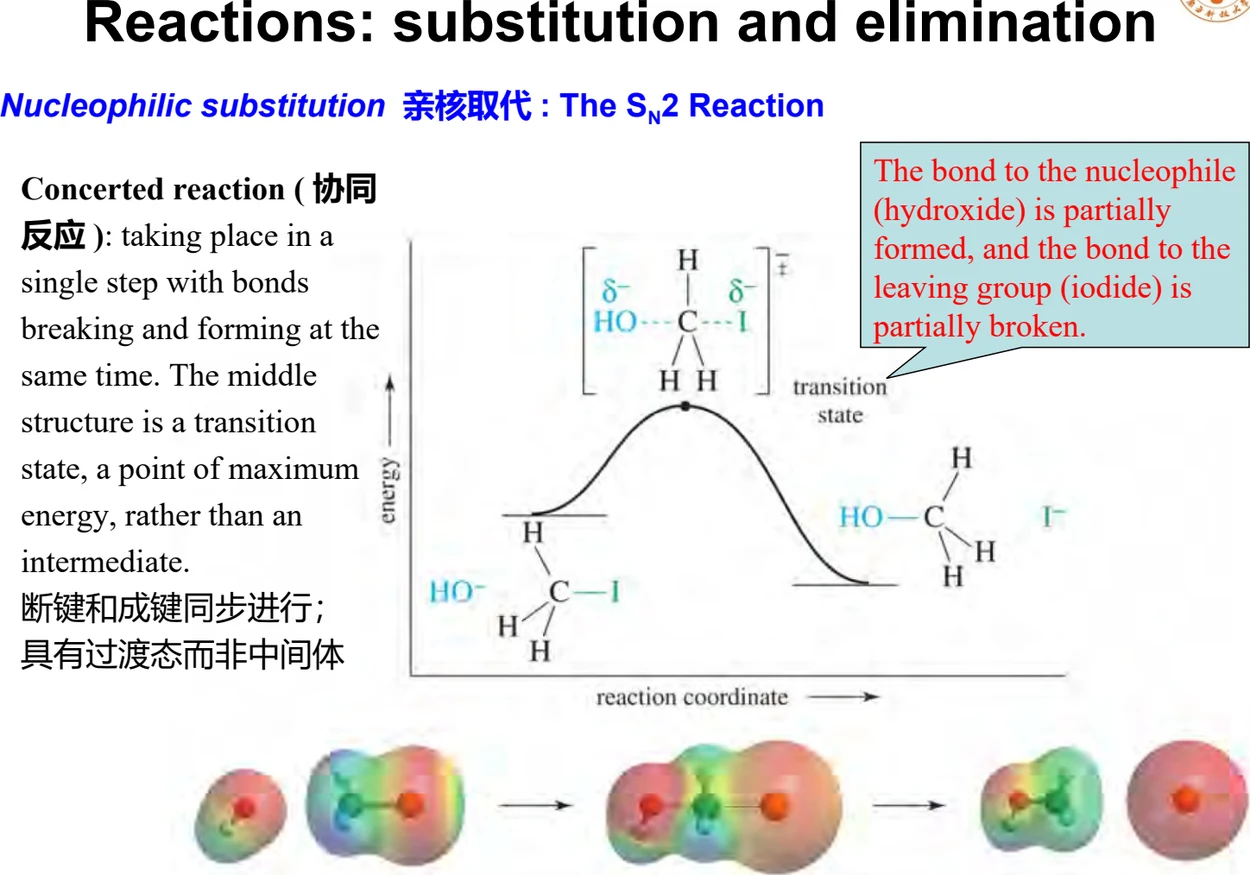
把这张图与第 6 课的反应能量图对比,差别一目了然:
SN2:一个峰
- 反应物 → 过渡态 → 产物。
- 峰顶是能量的极大值,沿反应坐标只有一个极值点。
- 不存在能停留的中间体。
经碳正离子的反应:两个峰一个谷
- 反应物 → 过渡态 → 中间体 → 过渡态 → 产物。
- 谷底是碳正离子,是真实存在的物种。
- 这正是 SN1 的图景,下一讲展开。
过渡态是能量最高点,寿命只有一个键振动的时间量级,无法被分离、无法被捕获;中间体坐在能量谷里,有一定的寿命,可以被光谱观测,也可以被别的试剂捕获。把两者混为一谈,后面判断速率方程、判断立体化学结果时就会推错。课件的原文是 “The middle structure is a transition state, a point of maximum energy, rather than an intermediate.”
背面进攻与构型翻转
课件用箭头画出了进攻的方向:亲核试剂从背面(即离去基团的正对面)沿 C–X 键的延长线接近。这一步不是可有可无的细节——它决定了 SN2 的立体化学结果:构型翻转(类似雨伞被风吹翻)。
亲核试剂从离去基团背面沿C–X键方向进攻,经五配位特征的过渡态形成产物,反应中心发生几何构型翻转。若取代前后CIP优先次序改变,R/S标签不一定反转;更换基团后的底物和产物通常不是同一组成的对映体。
10. 动力学证据:为什么说它是二级
机理不是猜出来的,要有实验支持。课件明确指出:这个一步机理得到了动力学信息的支持。
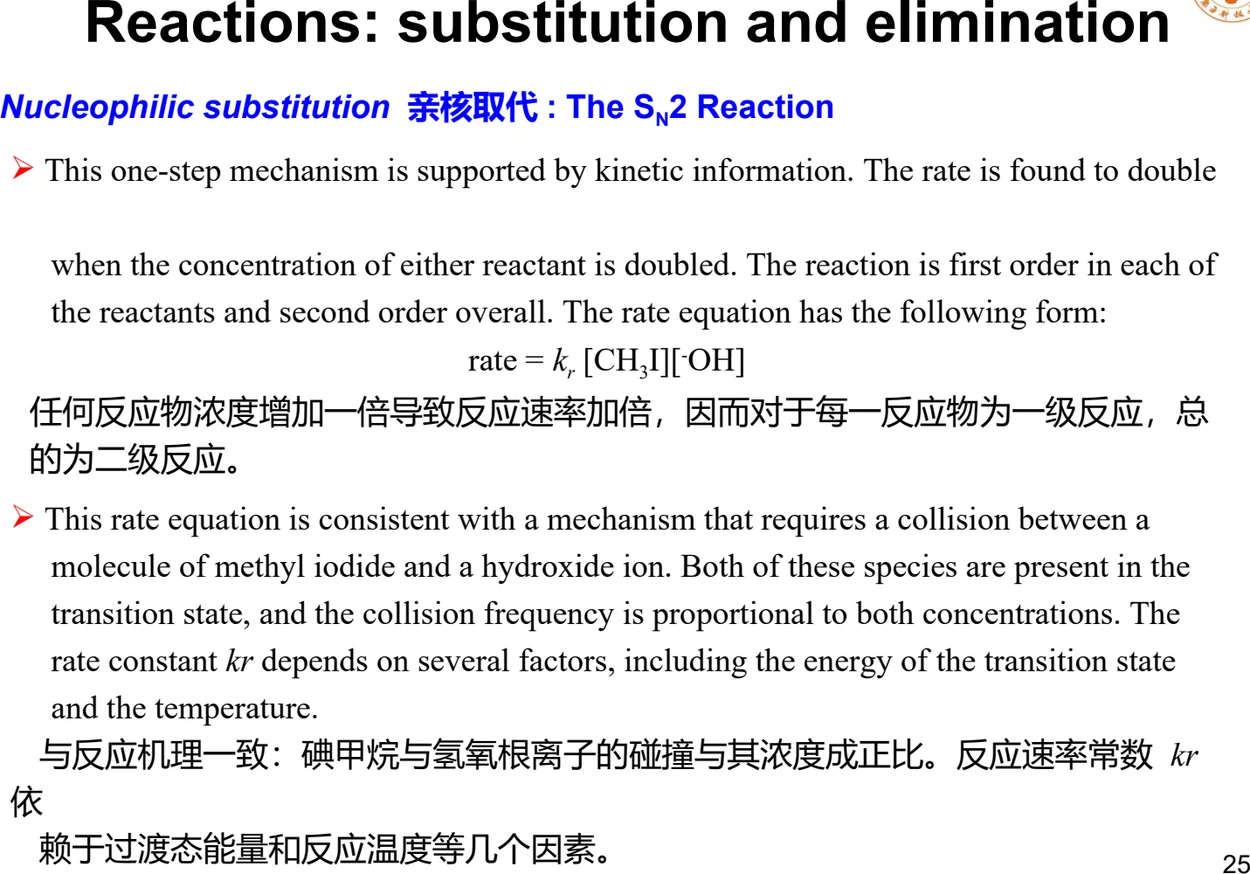
- 实验事实:把任一反应物的浓度加倍,反应速率就加倍。也就是说,反应对每一个反应物都是一级,总的为二级。
- 速率方程:rate = kr[CH3I][−OH]。
- 与机理一致:这个方程要求碘甲烷分子与氢氧根离子发生碰撞。两个物种都出现在过渡态中,碰撞频率与两者的浓度都成正比。
- 速率常数的含义:kr 取决于过渡态的能量和温度——回到第 6 课的 Arrhenius 图景。
strictly 地说,动力学只能排除机理,不能证明机理。二级动力学与“一步协同”相符,同时也与任何“两个分子先碰在一起、再发生速率决定步骤”的机理相符。之所以确认是协同一步,还依赖立体化学证据(构型翻转意味着没有平面碳正离子中间体)与同位素效应等其他实验。课件在这一页只讲了动力学这一条线索。
11. 速率计算:两种解法
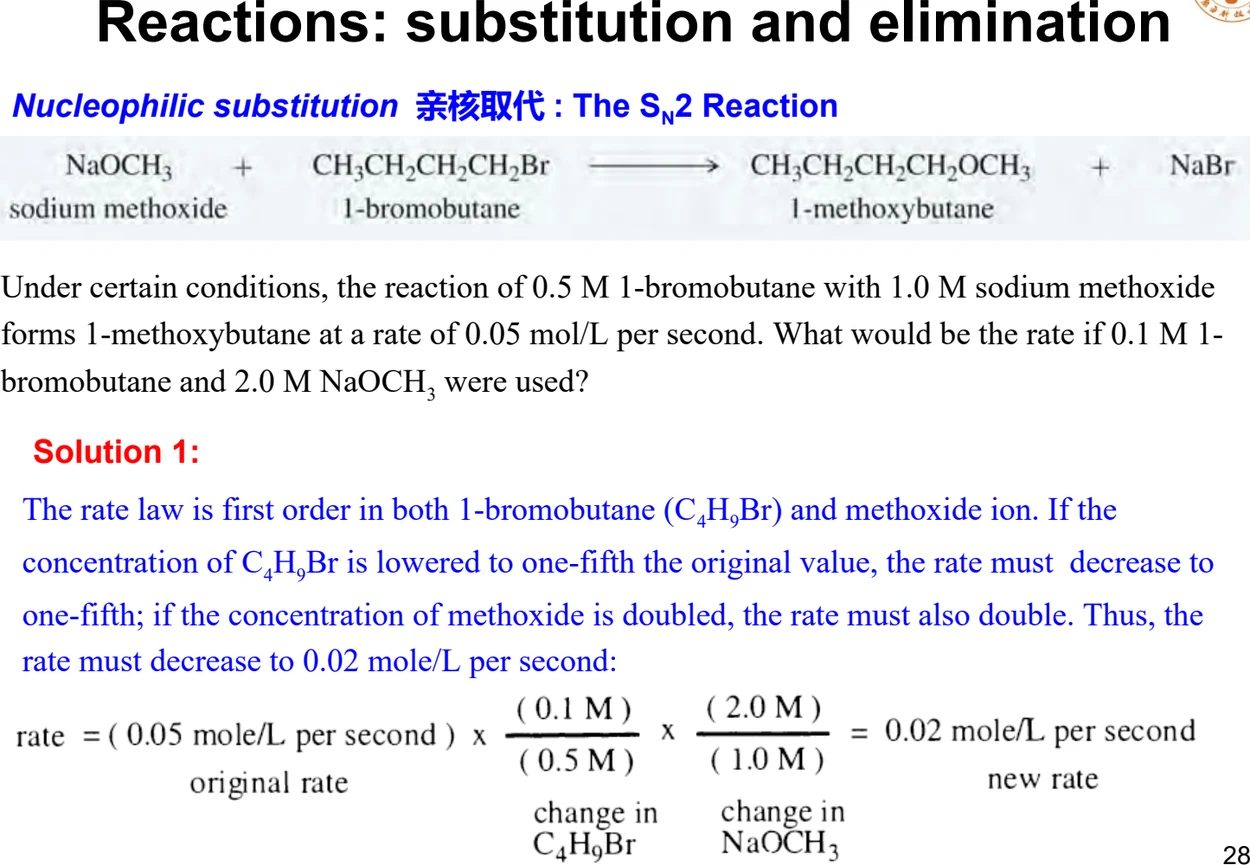
课件用两页(第 28、29 页)处理同一道题,给出两种解法。题目原文是:
Under certain conditions, the reaction of 0.5 M 1-bromobutane with 1.0 M sodium methoxide forms 1-methoxybutane at a rate of 0.05 mol/L per second. What would be the rate if 0.1 M 1-bromobutane and 2.0 M NaOCH3 were used?
解法一:按倍数缩放
因为速率对两个反应物都是一级,各反应物浓度的变化倍数可以直接相乘:
- 1-溴丁烷的浓度从 0.5 M 降到 0.1 M,变为原来的 1/5,所以速率也要降到 1/5。
- 甲醇钠的浓度从 1.0 M 升到 2.0 M,变为原来的 2 倍,所以速率也要乘 2。
- 综合:新速率 = 0.05 mol/L/s × (0.1/0.5) × (2.0/1.0) = 0.02 mol/L per second。
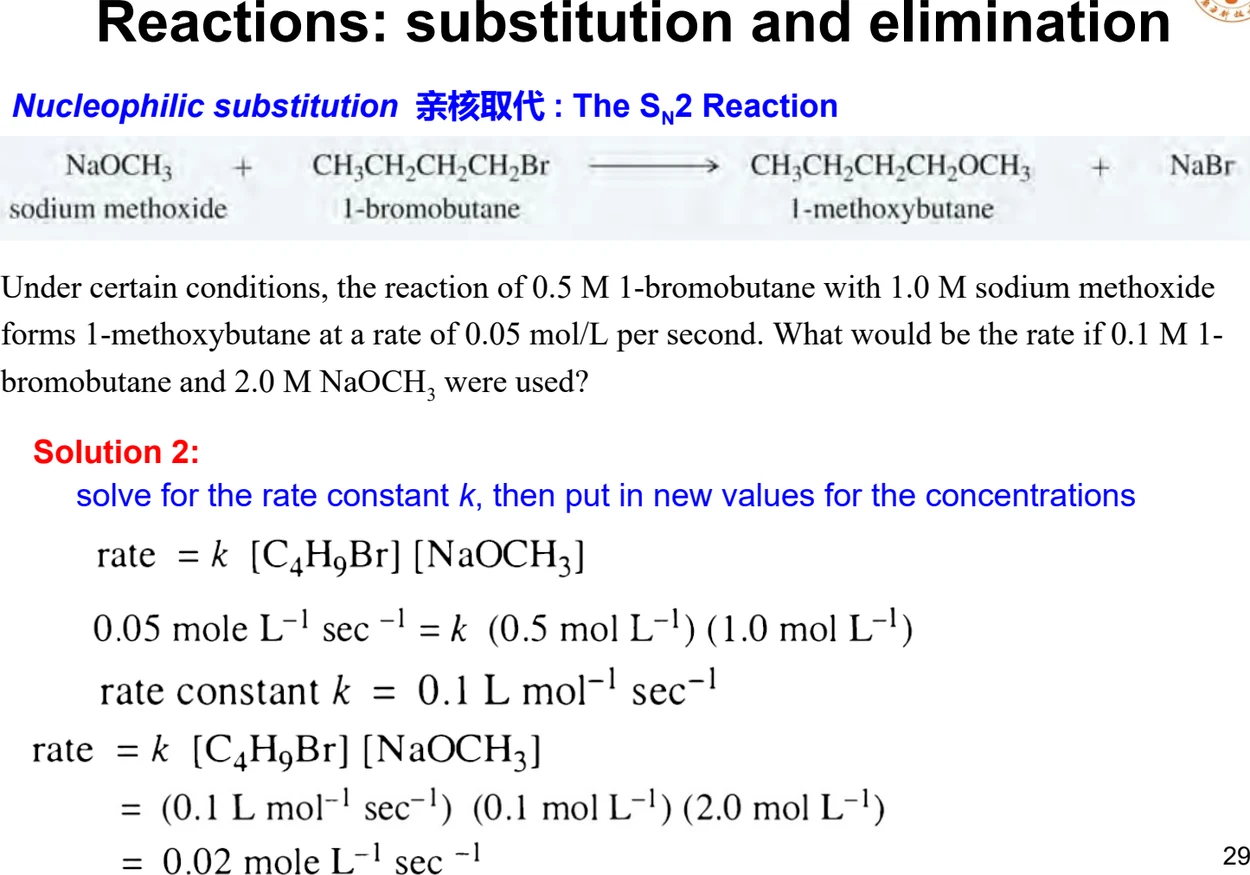
解法二:先求速率常数
- 由 rate = k [C4H9Br][NaOCH3] 反解 k:
0.05 mol·L−1·s−1 = k × (0.5 mol·L−1) × (1.0 mol·L−1),得 k = 0.1 L·mol−1·s−1。 - 用同一 k 代入新浓度:
rate = (0.1 L·mol−1·s−1) × (0.1 mol·L−1) × (2.0 mol·L−1) = 0.02 mol·L−1·s−1。
题目只给“某浓度的速率”时,解法一最快,不需要动速率常数;题目追问 k 的数值、或者同时改变温度(此时 k 也变)时,必须用解法二。注意解法二里 k 的单位是 L·mol−1·s−1——二级反应的速率常数单位一定比一级反应多一个“每浓度”,这本身就是一个校验点。
12. 亲核取代的实例
课件用一页集中列出六个 SN2 实例,只换亲核试剂,底物大多是伯卤代烷:
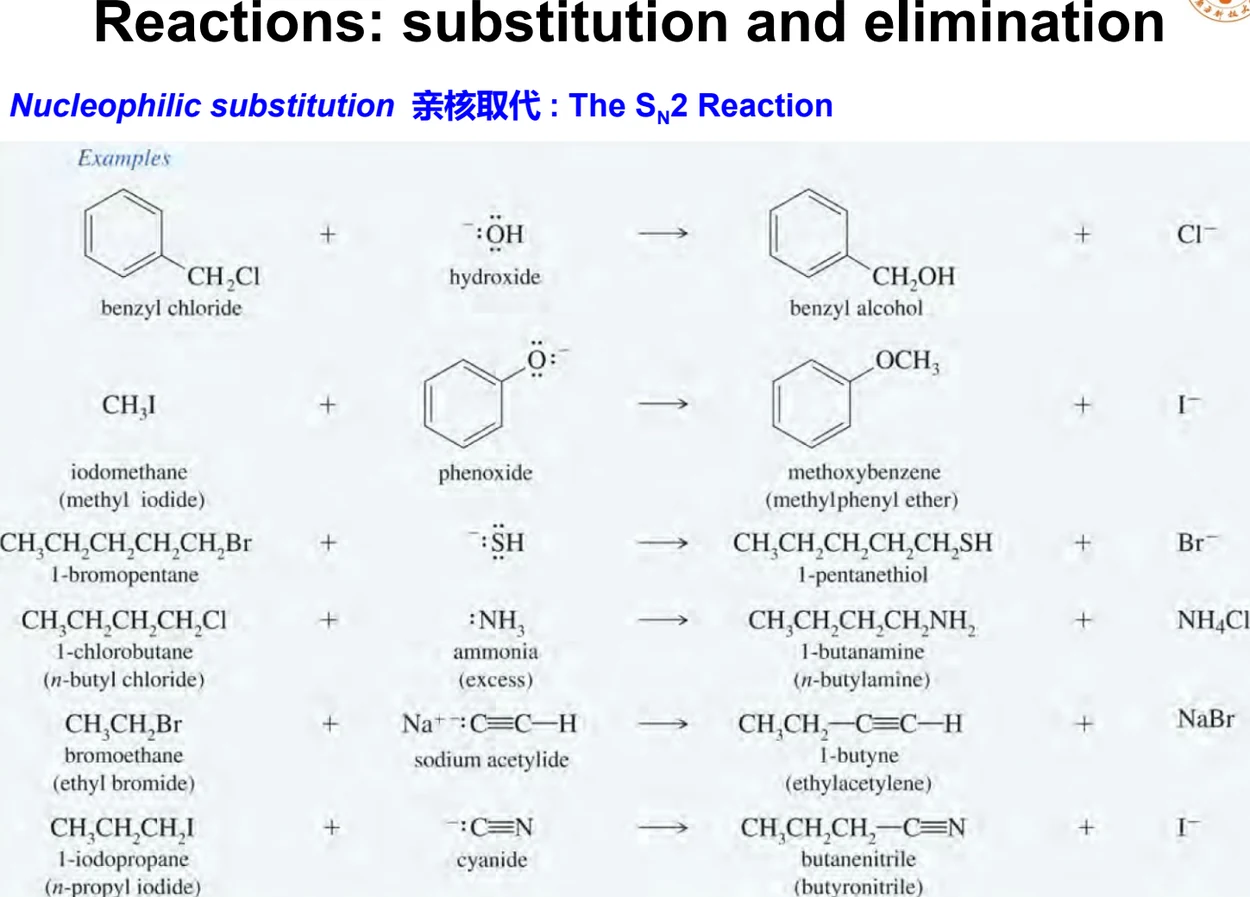
| 底物 | 亲核试剂 | 产物 | 得到的官能团 |
|---|---|---|---|
| 苄基氯 benzyl chloride | −OH 氢氧根 | 苄醇 benzyl alcohol | 醇(1°) |
| 碘甲烷 CH3I | 酚氧负离子 phenoxide | 苯甲醚 methoxybenzene | 醚(芳基烷基醚) |
| 1-溴戊烷 | −SH 硫氢根 | 1-戊硫醇 | 硫醇 |
| 1-氯丁烷 | NH3(过量) | 1-丁胺 n-butylamine | 胺(1°) |
| 溴乙烷 | Na+−C≡CH 乙炔钠 | 1-丁炔 | 端炔 |
| 1-碘丙烷 | −C≡N 氰根 | 丁腈 butanenitrile | 腈 |
这六个例子值得当作“官能团互换表”来记:SN2 是把卤素换成 O、S、N、C 各类基团的最通用手段。后面合成章节里反复用到的“卤代烷 + 亲核试剂”,说的就是这一页。
NH3 进攻卤代烷得到伯胺,但伯胺本身也是亲核试剂,会继续反应得到仲胺、叔胺。课件在例子中直接标注了 “(excess)”——用大大过量的氨把平衡推向伯胺。这一点在做合成题时不能漏。
13. 亲核取代的用途:卤素交换
课件用一整页讲 SN2 的一个特殊用途:卤素交换(halogen exchange)。核心想法是:碘代烷和氟代烷很难直接制备,但可以通过 SN2 从容易得到的氯代烷或溴代烷换过来。
课件的两行通式是:
Halogen exchange
R–X + I− → R–I + X−(制备碘代烷)
R–X + KF ——18-crown-6 / CH3CN——> R–F + KX(制备氟代烷)
碘离子本身就是强亲核试剂,交换直接进行;氟离子是弱亲核试剂,需要 18-冠-6 把 K+ 包起来、把 F−“释放”出来(见第 16 节)。
课件给的实例把这两条路线都用上了:
- CH2=CH–CH2Cl + NaI → CH2=CH–CH2I + NaCl(烯丙基氯换碘)
- CH3CH2Cl + KF,18-crown-6 / CH3CN → CH3CH2F + KCl(氯乙烷换氟)
课件还给了另外三个换官能团的例子,说明 SN2 不止能换卤素:溴乙烷加 NaI 得碘乙烷、1-氯丁烷加 NaSH 得 1-丁硫醇、1-溴戊烷加 NaOCH3 得 1-甲氧基戊烷。
14. 碱性与亲核性不是一回事
这是本章概念上最重要的一节。课件把两个反应并列画出来,只看进攻的对象是什么:
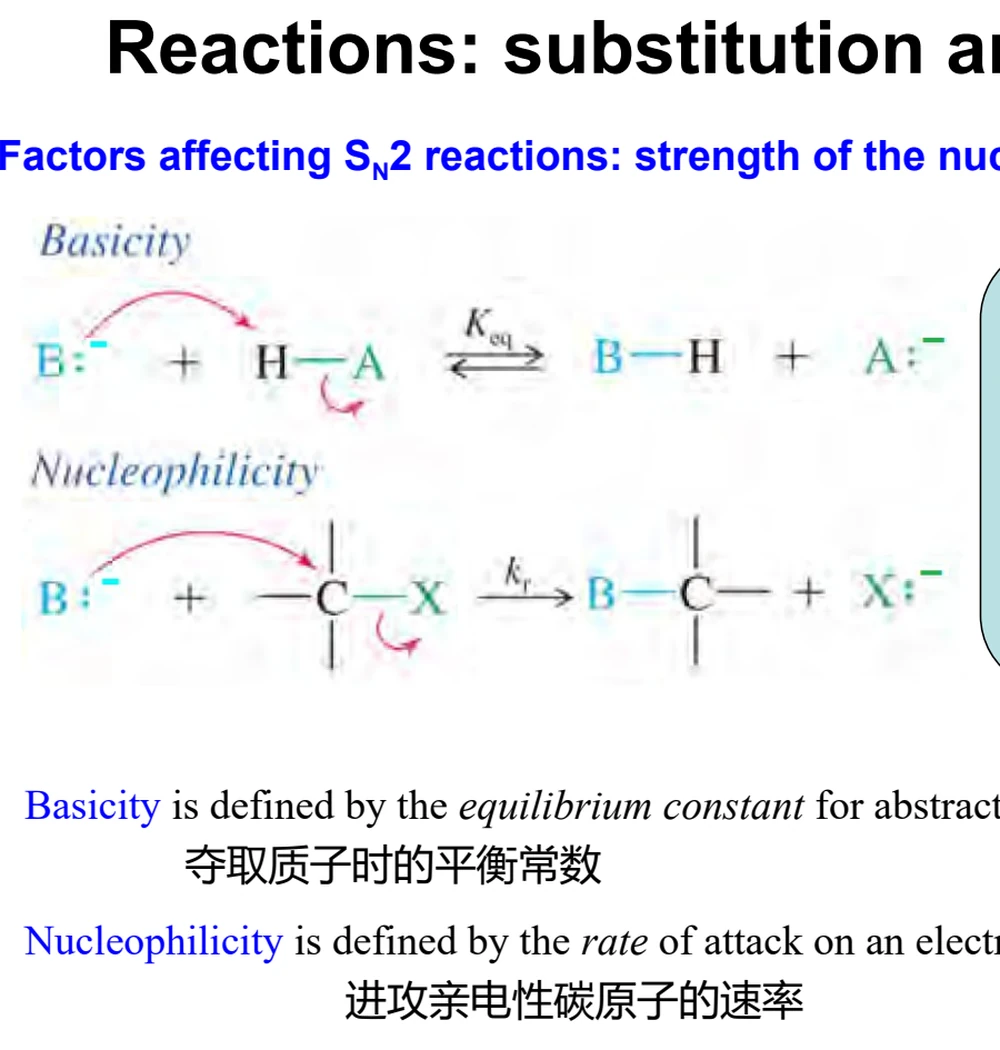
碱性(basicity)
- 定义:夺取质子时的平衡常数。
- 衡量的是热力学:反应进行得完不完全。
- 是一个平衡量,与浓度、时间无关。
亲核性(nucleophilicity)
- 定义:进攻亲电性碳原子的速率。
- 衡量的是动力学:反应进行得快不快。
- 是一个速率量,与过渡态能量直接相关。
课件用一句原文把两者的关系讲透:“The nucleophile (or base) forms a new bond: if the new bond is to a proton, it has reacted as a base; if the new bond is to carbon, it has reacted as a nucleophile.”(亲核试剂/碱都是形成一根新键,新键连到质子上就是碱,连到碳上就是亲核试剂。)
课件在这一页写:“Most (but not all) good nucleophiles are also strong bases, and vice versa.”(大多数好的亲核试剂也是强碱,反之亦然。)紧接着给出两条同周期、同族的对应关系:
· 同周期、同一原子时,共轭碱越强,亲核性越强:CH3O− > HO− > CH3O…(课件以甲醇/甲氧基为例,甲氧基的反应速率比甲醇快约 106 倍)。
· 同族时,碱性与亲核性的强弱顺序一致:R3C− > R2N− > RO− > F−。
但这条规律有例外,第 15、16 节的两类因素就是例外产生的地方。
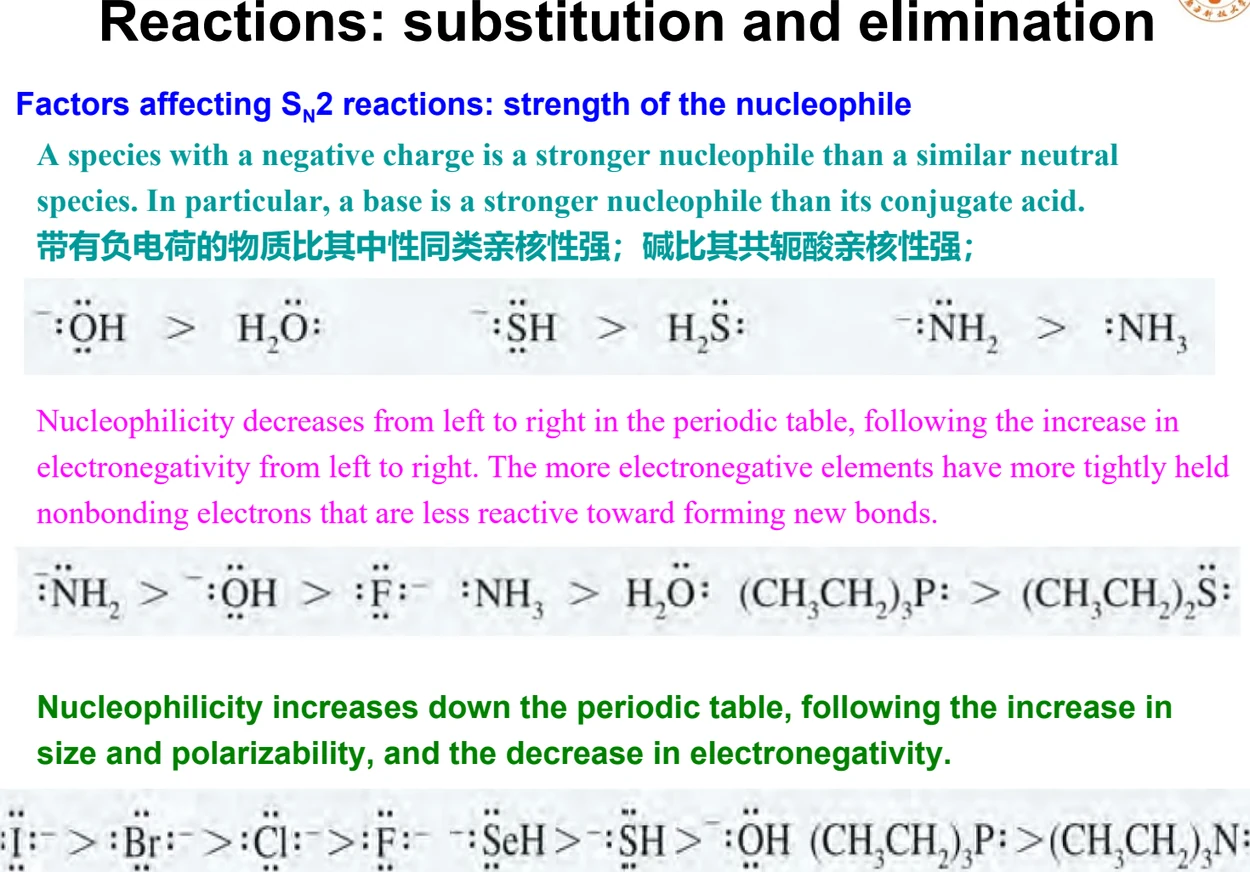
甲醇(CH3OH)与甲氧基负离子(CH3O−)有相同的孤对电子、相同的氧原子,氧上都有未共享电子对。差别只在带不带负电荷,而速率差了约一百万倍。这排除了“电子对数目”这类解释,把原因锁定在负电荷使氧的亲核性大幅增强。更一般地:带负电荷的物种比它的共轭酸亲核性强得多。
15. 亲核性的周期表趋势
课件用三页把亲核性的周期性规律讲完。三条规则各自对应周期表上的一个方向:
沿一个周期从左向右:递减
同周期内从左到右电负性增大,电负性高的原子把孤对电子抓得更紧,这些电子就不那么“愿意”去形成新键。课件给的顺序是:
Across a row
−NH2 > −OH > F−; −NH2 > H2O; (CH3CH2)3P > (CH3CH2)2S
课件原文:Nucleophilicity decreases from left to right in the periodic table, following the increase in electronegativity from left to right.
沿一个族从上向下:递增
这一条与碱性相反,是本章最重要的一个“例外来源”。核电荷虽然增大,但原子半径增大得更快,电子离核更远、束缚更松、可极化性(polarizability)更高。
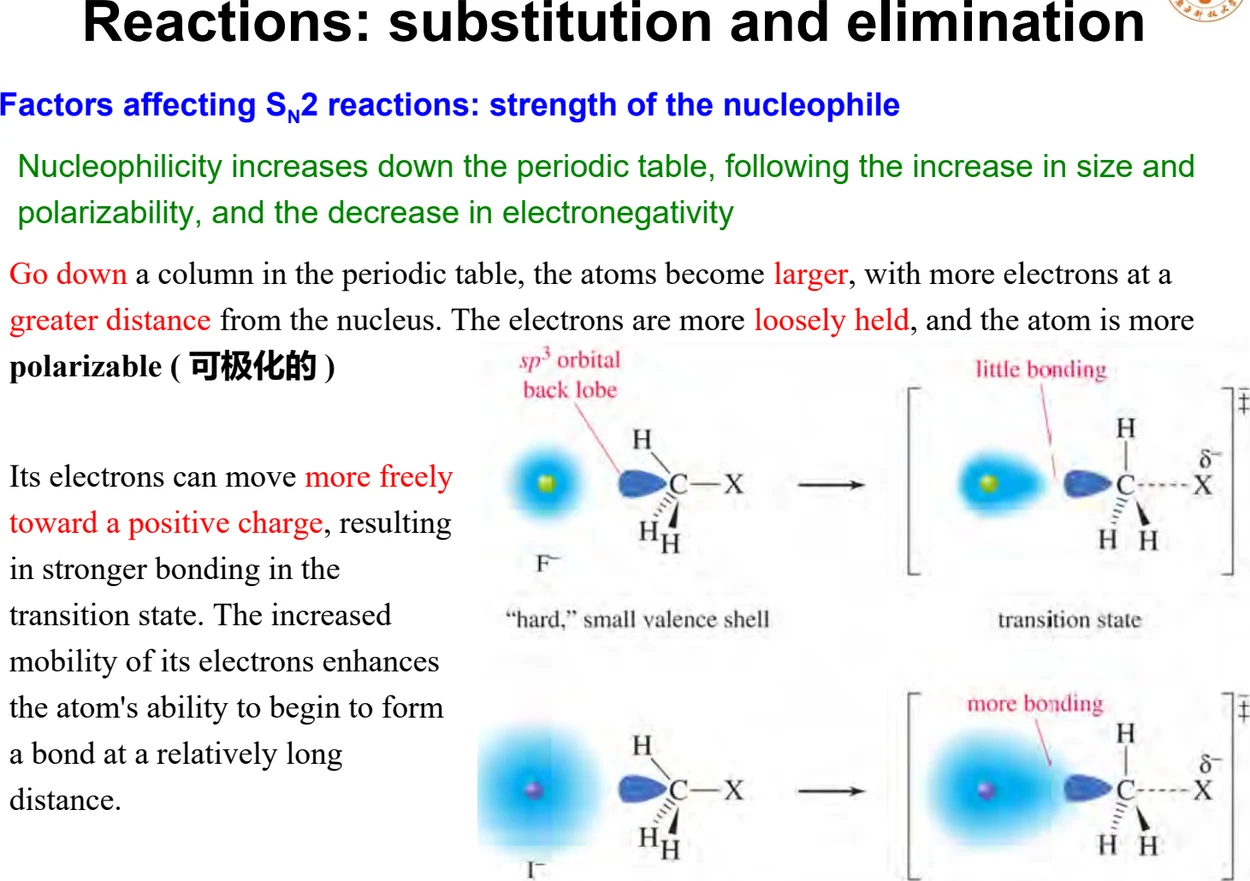
课件给出的两条对照是:−SH > −OH;H2S > H2O;以及 I− > Br− > Cl− > F−。
沿族向下,碱性是递减的(HI 是强酸,所以 I− 是弱碱),而亲核性是递增的(I− 是强亲核试剂)。这一对相反的规律,就是“碱性强 ≠ 亲核性强”最清楚的证据。原因也清楚:碱性看的是与质子的平衡(质子很小,电子云重叠不重要,所以电负性、键能主导),亲核性看的是与碳的速率(碳上有取代基,距离与可极化性变得重要)。
用可极化性解释“向下递增”
课件的解释分三步:原子变大 → 电子离核更远、束缚更松 → 电子能更自由地向正电荷移动。结果是过渡态中形成了更强的键;而且电子在较远的距离上就能开始成键,这对被三个取代基挡住的碳来说尤其有利。
把三条趋势合起来,得到课件那张“按亲核性递减排列”的完整表,它是对本节规律的一次检验——用规则去解释表里的每一格:
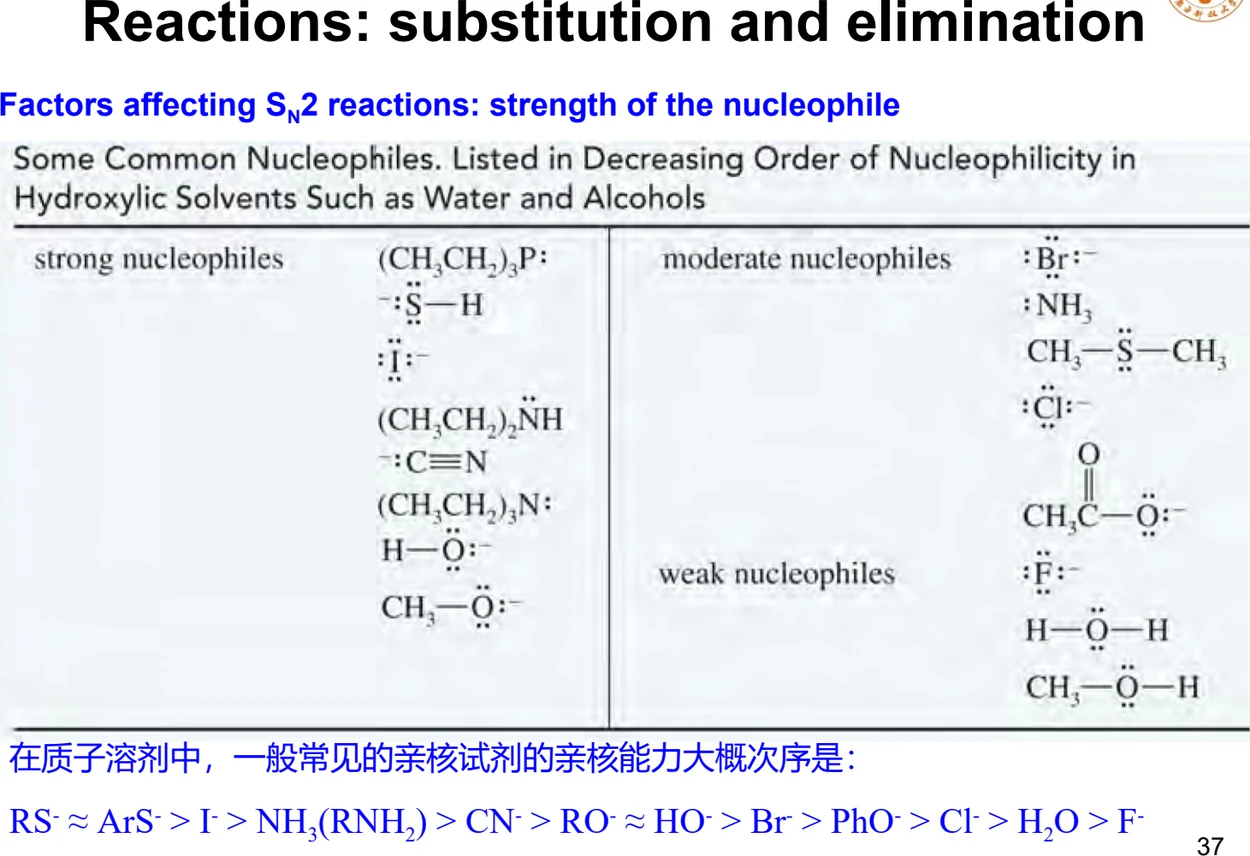
课件的表头是 “Listed in Decreasing Order of Nucleophilicity in Hydroxylic Solvents Such as Water and Alcohols”。换到非质子溶剂里,这组次序会变(氟离子会上升到氟代反应可用的一档)。只记住“I− 强、F− 弱”而忘了溶剂前提,后面遇到用 DMSO 或乙腈的题目就会判断错。
16. 位阻与溶剂:两类“反常”
位阻效应:碱性强而亲核性弱
要作亲核试剂,离子或分子必须靠到碳原子上才能进攻。亲核试剂上的大基团会挡住这个接近路径,从而降低反应速率。
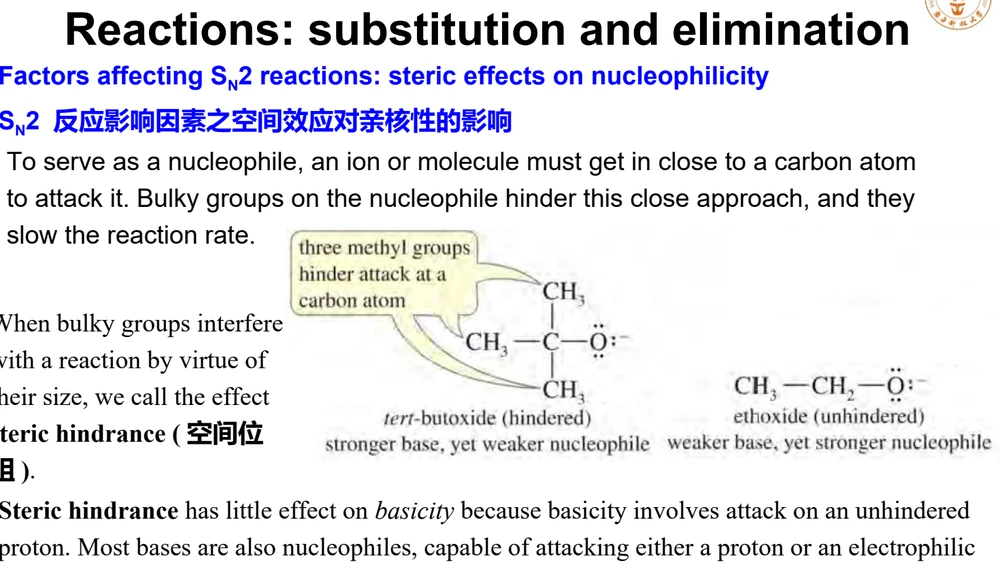
课件的推理链条是:位阻对碱性的影响很小,因为碱性进攻的是一个没有位阻的质子。大多数碱同时也是亲核试剂,能进攻质子或亲电碳,但这两条路受位阻的影响完全不同。于是得到一条实用的合成规则:
想让它当碱 → 用大位阻试剂
- 例:叔丁氧基负离子(tert-butoxide)。
- 结果是消除(E2)占优,而不是取代。
想让它当亲核试剂 → 用位阻小的试剂
- 例:乙氧基负离子(ethoxide)。
- 结果是取代(SN2)占优。
溶剂效应:质子溶剂 vs 非质子溶剂
课件用两页讲溶剂。定义先要分清:
- 质子溶剂(protic solvent):含酸性氢,通常以 O–H 或 N–H 的形式存在。这类溶剂能与带负电荷的亲核试剂形成氢键,把阴离子稳定下来。
- 非质子溶剂(aprotic solvent):不含 O–H 或 N–H 基团。极性非质子溶剂(polar aprotic solvent)有强偶极矩以保证溶解性,却没有 O–H 或 N–H 与阴离子形成氢键。
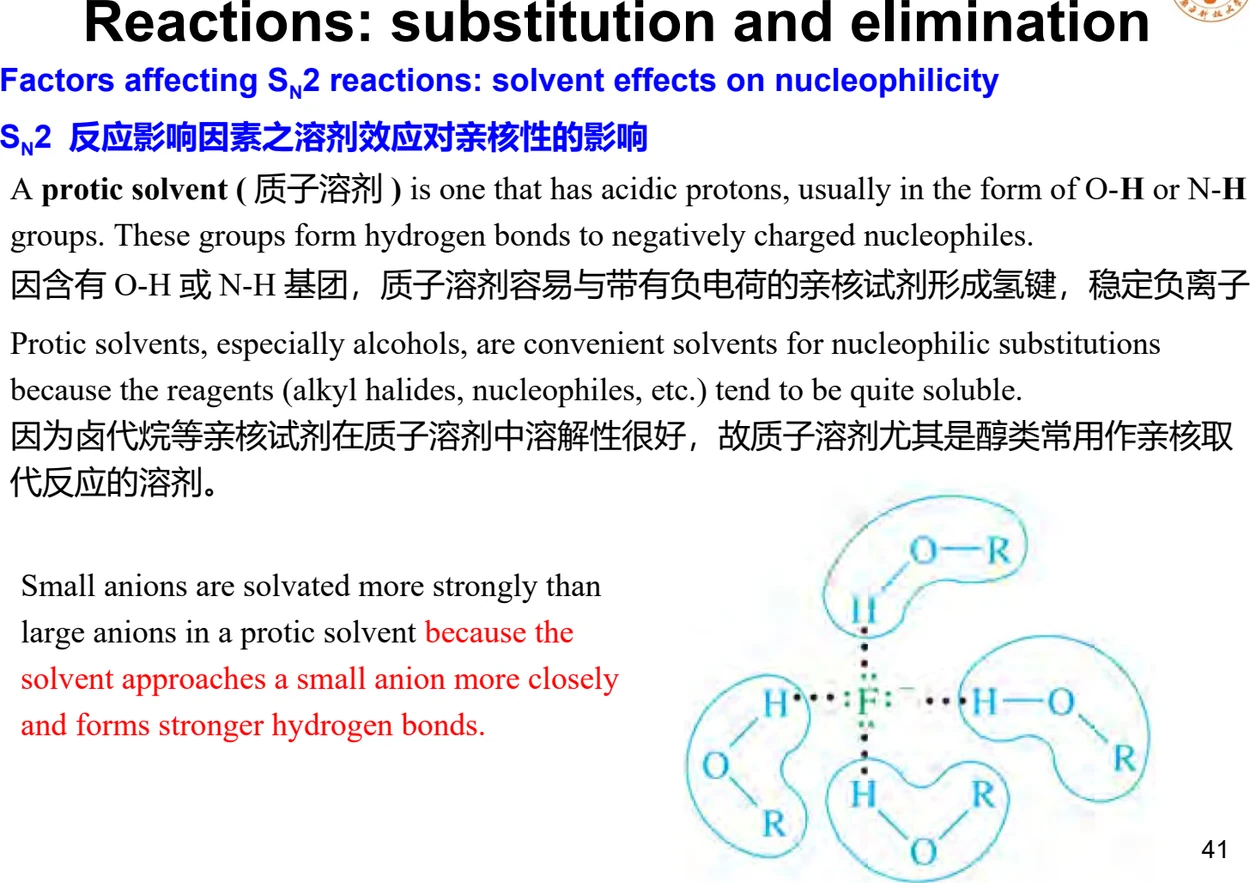
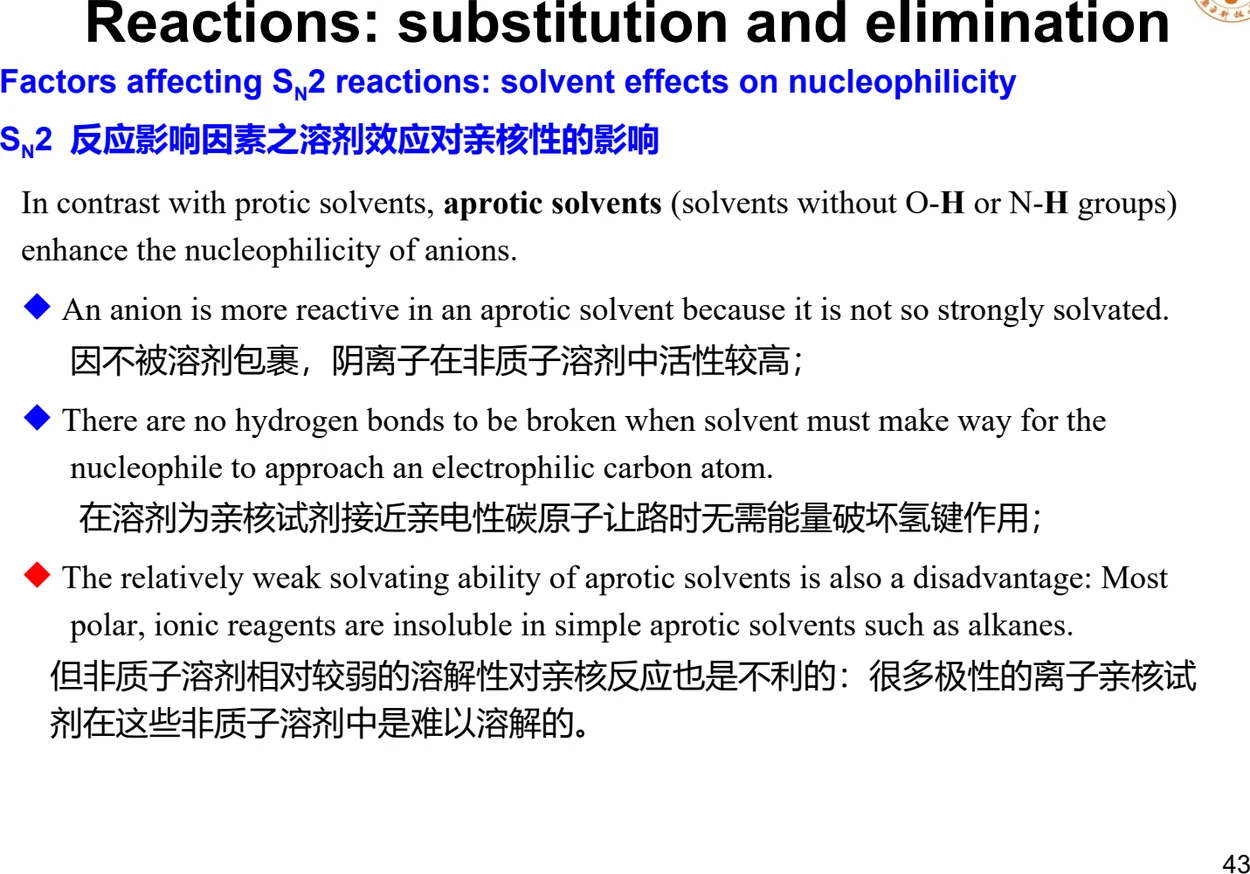
课件给的三条结论:
- 阴离子在非质子溶剂中活性较高,因为它没有被溶剂包裹(溶剂化)得那么强。
- 溶剂为亲核试剂接近亲电碳原子“让路”时,无需破坏氢键——省下了一部分能量。
- 非质子溶剂的弱溶剂化能力也是缺点:很多极性的离子型亲核试剂在简单的非质子溶剂(如烷烃)中难以溶解。
课件还比较了大小阴离子的差别:在质子溶剂中,小阴离子被溶剂化得更强,因为溶剂能更贴近小阴离子、形成更强的氢键;而碘离子这样的大阴离子溶剂化较弱、因而更活泼。
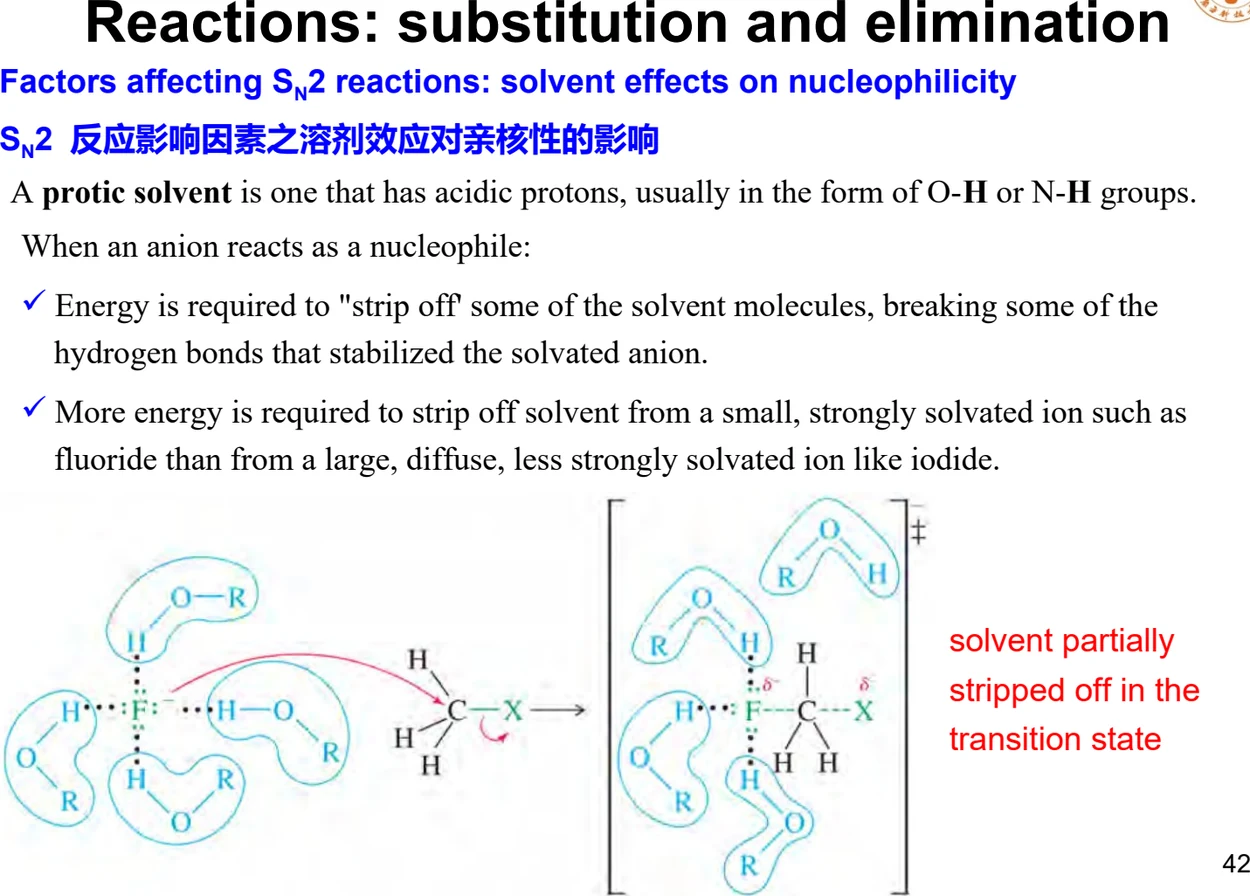
冠醚:同时解决溶解性与亲核性
课件给出一个漂亮的解决办法:加入能选择性溶剂化阳离子的试剂。典型例子是 18-冠-6,它把 K+ 包在环里,于是阴离子被“拖着”一起进入溶液。
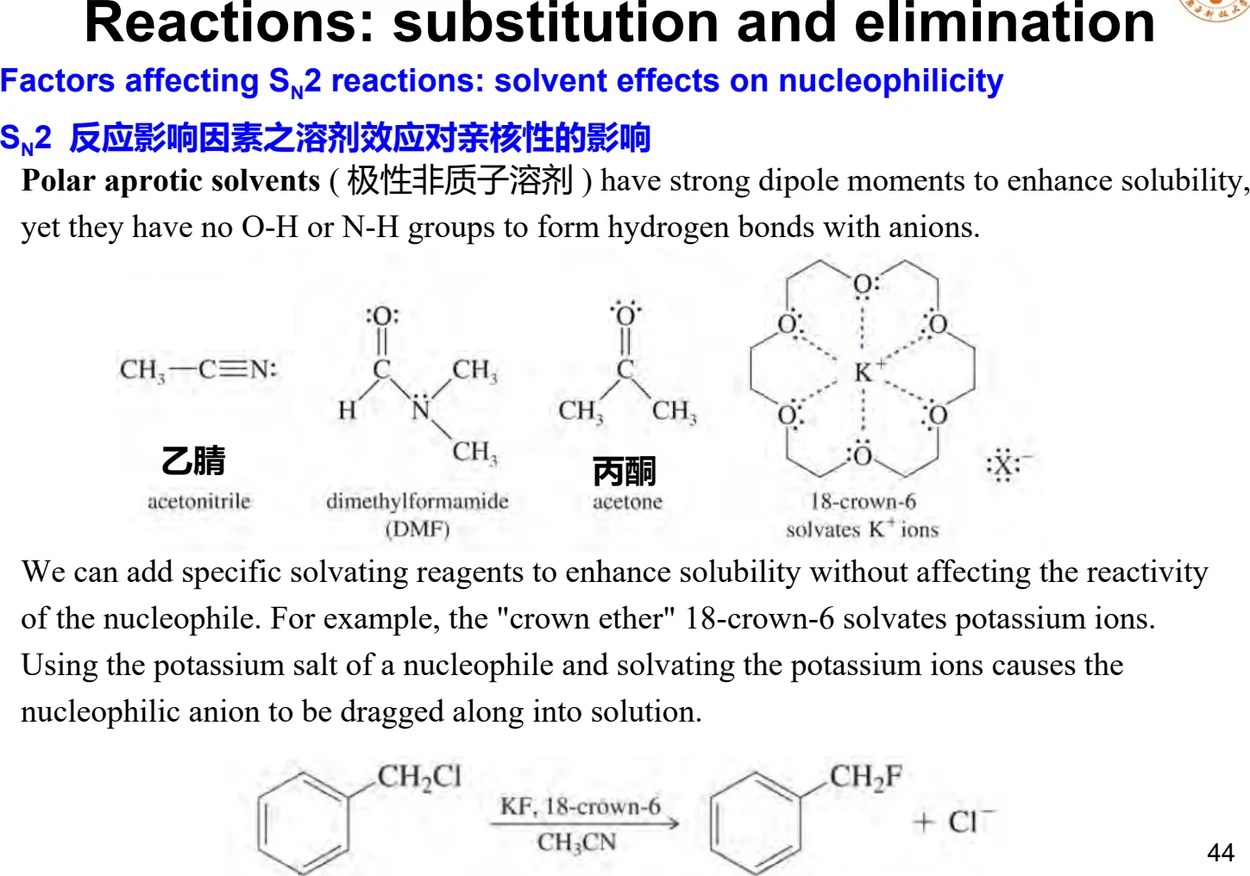
课件的表述是:把亲核试剂的钾盐与能溶剂化 K+ 的冠醚一起使用,会使亲核阴离子被“带”进溶液。这解释了一个看起来矛盾的现象:氟离子在质子溶剂中是弱亲核试剂,但在 18-冠-6 / 非质子溶剂体系里可以顺利把氯换成氟。
判断两个亲核试剂谁更强,按这个顺序问三个问题:① 它们在不在同一个周期/族?(同周期向右递减、同族向下递增)② 有没有位阻差异?(位阻大的当碱、位阻小的当亲核试剂)③ 溶剂是什么?(质子溶剂削弱阴离子,非质子溶剂增强阴离子)三个问题会给出不同方向时,哪一个决定结果取决于具体底物——这正是下一讲要处理的选择性问题。
17. 小结与课件作业
把本讲压缩成一条链:卤代烷的 C–X 键是极性键 → 碳是亲电中心、卤素是离去基团 → 强亲核试剂从背面一步进攻(SN2)→ 速率对两个物种各一级(二级)→ 结果是构型翻转 → 速率快慢由亲核性、底物位阻和溶剂三者决定。
本讲讲到的、必须能默写的内容
| 内容 | 表述 |
|---|---|
| 三类含卤化合物 | 烷基卤(sp3)、乙烯基卤与芳基卤(sp2) |
| 四类卤代烷 | 甲基卤、伯(1°)、仲(2°)、叔(3°) |
| 卤素电负性 | I < Br < Cl < F(2.7 < 3.0 < 3.2 < 4.0) |
| 键长顺序 | C–F 1.38 Å < C–Cl 1.78 Å < C–Br 1.94 Å < C–I 2.14 Å |
| SN2 速率方程 | rate = k[R–X][Nu],对每个反应物一级、总二级 |
| 底物反应性顺序 | CH3X > 1° > 2°(3° 不能按 SN2 反应) |
| 立体化学结果 | 背面进攻 → 构型翻转 |
| 亲核性趋势 | 同周期向右递减、同族向下递增 |
| 位阻的反常 | 叔丁氧基:强碱、弱亲核试剂;乙氧基:弱碱、强亲核试剂 |
课件留的作业
课件最后一页给了两道题,只给题目不给答案:
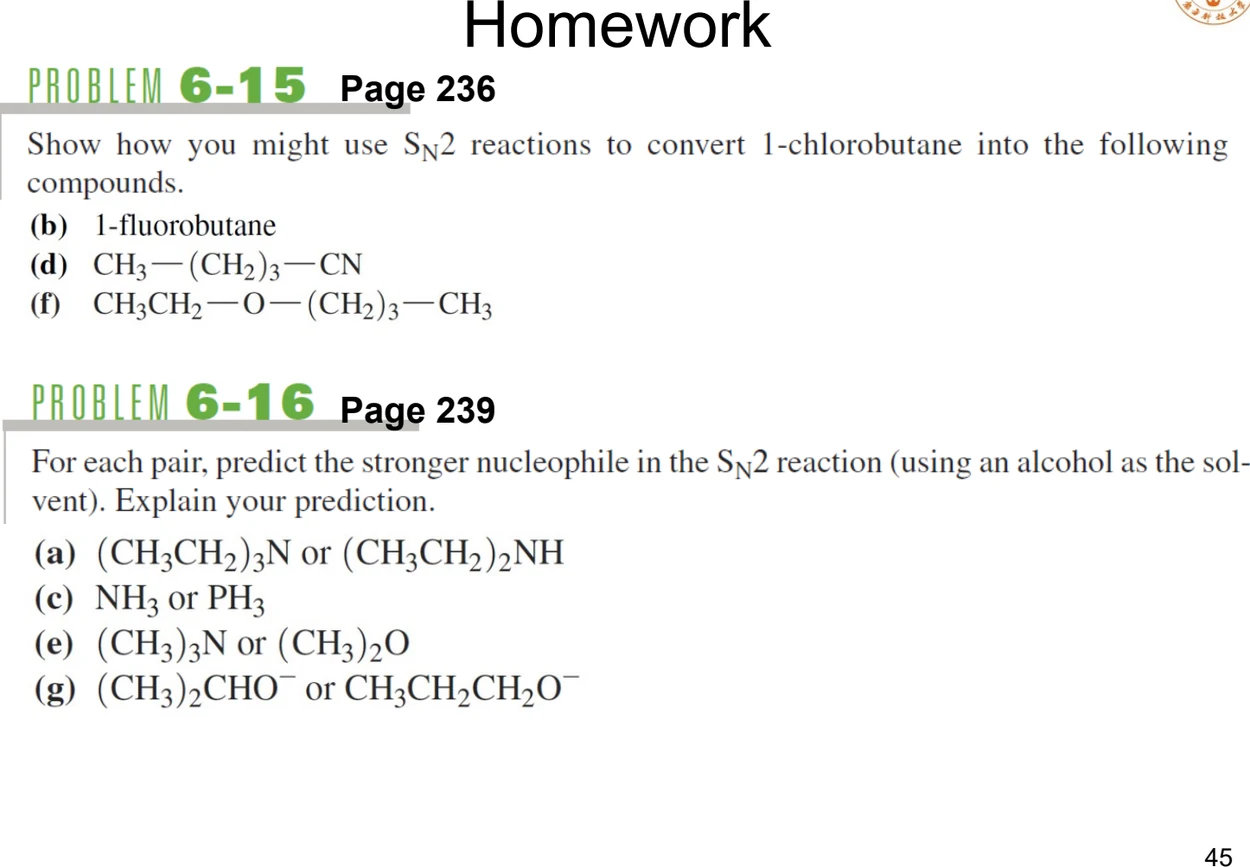
Show how you might use SN2 reactions to convert 1-chlorobutane into the following compounds: (a) 1-butanol;(b) 1-fluorobutane;(c) CH3–(CH2)3–CN;(d) 1-butanamine(写作 CH3(CH2)3NH2);(e) CH3CH2CH2CH2OCH3;(f) CH3CH2CH2CH2–O–(CH2)3CH3。
答案要点全部在第 12、13 节的例子里:(a) NaOH 水溶液;(b) KF / 18-冠-6 / CH3CN;(c) NaCN;(d) 过量 NH3;(e) NaOCH3;(f) 先用 (a) 得 1-丁醇,再与 NaH 生成丁氧基负离子,再与 1-氯丁烷反应。注意 (f) 不能一步完成。
For each pair, predict the stronger nucleophile in the SN2 reaction (using an alcohol as the solvent). Explain your prediction: (a) (CH3)3N 或 (CH3)2NH;(b) NH3 或 PH3;(c) (CH3)3N 或 (CH3)2O;(d) (CH3)3CHO− 或 CH3CH2CH2O−。
判断依据依次是第 15 节(同周期/同族趋势)与第 16 节(位阻)。溶剂定为醇,说明要用质子溶剂下的次序。课件未给答案,本笔记不代答,请按三步骤自行判断后与本讲复习清单第 17–21 题对照。
本讲未展开、留给下一讲的内容
课件第 2 页的提纲里还有三项本讲没有覆盖:卤代烷的用途(common use of alkyl halides)、卤代烷的制备(preparation of alkyl halides),以及提纲中与取代并列的消除反应(elimination)的完整机理。SN1、E1、E2 以及“什么时候取代占优、什么时候消除占优”的判断表,都留到 Chapter 6-2。
18. 卤代烷的物理常数选表
课件在第 18、20 页各给了一张完整的数据表。把两张表里最有用的部分并到这里,便于查用。
沸点
| 化合物 | 分子量 | 沸点 / ℃ |
|---|---|---|
| CH3–F | 34 | −78 |
| CH3–Cl | 50.5 | −24 |
| CH3–Br | 95 | 4 |
| CH3CH2–Cl | 64.5 | 12 |
| CH3CH2–Br | 109 | 38 |
| CH3CH2–I | 156 | 72 |
| 正丁基溴 n-butyl bromide | 137 | 102 |
| 叔丁基溴 tert-butyl bromide | 137 | 73 |
同分异构体的分子量相同,沸点却差了 29 ℃——差别只来自支链化减少了接触面积。这一对数据比整张表更能说明问题。
密度
| 化合物 | 分子量 | 密度 / (g·mL−1) |
|---|---|---|
| CH3–Cl | 50.5 | 0.92 |
| CH3–Br | 95 | 1.68 |
| CH3–I | 142 | 2.28 |
| CH2Cl2 | 85 | 1.34 |
| CHCl3 | 119 | 1.50 |
| CCl4 | 154 | 1.60 |
| CH3CH2–Cl | 64.5 | 0.90 |
| CH3CH2–Br | 109 | 1.46 |
| CH3CH2–I | 156 | 1.94 |
从这张表可以直接读出第 7 节的四条结论:一氯代烷 < 1;一溴、一碘代烷 > 1;同一烃基时碘烷最大、氟烷最小;多氯代烷(CH2Cl2、CHCl3、CCl4)都大于 1。
19. 从本讲出发的三个追问
课件没有明说,但把本讲的材料读完之后,自然会浮出三个问题。它们正好是后续内容的入口。
如果底物是叔卤代烷呢?
- SN2 走不通——三点取代基把背面完全堵死。
- 但叔卤代烷在实验中明明会反应,而且反应还不慢。
- 说明一定有另一条机理:先电离出碳正离子,再被亲核试剂捕获。这就是 SN1,下一讲的主题。
如果亲核试剂同时是强碱呢?
- 第 8 节已经指出取代与消除互相竞争。
- 第 16 节又指出:位阻大的碱(叔丁氧基)偏向消除,位阻小的偏向取代。
- 于是产生一张“底物 × 试剂 × 条件”的选择表,需要 E1、E2 两个机理才填得满。
烯丙基与苄基卤为什么特别活泼?
- 课件第 31 页的六个例子里,苄基氯是唯一的苄卤。
- 它的 SN2 速率远高于相应的一级烷基卤。
- 原因是过渡态可以被相邻的 π 体系稳定——这需要用到第 2 讲的共轭与分子轨道。
20. 本讲与前面几讲的接口
这一讲把前几讲的概念几乎全用了一遍,理清它们在何处出现,复习时就不必来回翻页。
| 前面讲过 | 在本讲出现的位置 | 用法 |
|---|---|---|
| 第 2 讲 · 电负性与键极性 | 第 6 节 C–X 键 | 电负性差 → 碳带 δ+ → 碳是亲电中心 |
| 第 2 讲 · 分子轨道 | 第 9 节过渡态 | 亲核试剂孤对从背面进攻 σ* 反键轨道 |
| 第 4 讲 · 伯仲叔与支链化 | 第 3、7 节 | 按连卤碳分级;支链化降低沸点 |
| 第 5 讲 · 构象与位阻 | 第 16 节位阻效应 | 用位阻解释叔丁氧基的碱性/亲核性分裂 |
| 第 6 讲 · 反应能量图 | 第 9、10 节 | 单峰即过渡态;k 与过渡态能量相关 |
| 第 6 讲 · 速率方程 | 第 10、11 节 | 二级动力学的写法与二级速率常数的单位 |
| 第 5-1 讲 · CIP 顺序规则 | 第 5 节命名 | 中文名的取代基排列依据 |
| 第 5-1 讲 · 手性与对映体 | 第 9 节构型翻转 | SN2 的手性碳产物是对映体 |
复习时不必重读前面的笔记:只要这张表里的每一行都能自己讲出“为什么在这里用得上”,本讲与前几讲就已经连成一条线了。特别是最后两行——命名与立体化学在本章不是背景知识,而是直接用来判断产物与写名字的工具。
21. 教材对照:本讲在 Wade 第 6 章中的位置
| 本讲小节 | Wade 8th ed. | 要点 |
|---|---|---|
| 2–3 分类与命名 | §6-1 | 按连卤碳的级数分伯/仲/叔;卤素作取代基,卤代烷看作取代烷烃 |
| 4 顺序规则的应用 | §6-1(并见 §5-2) | 英文名按字母序、中文名按 CIP 顺序;di-、tri- 等前缀不参与排序 |
| 5 C–X 键的结构 | §6-2 | 电负性差造成极性键;键长与键能随卤素增大而下降 |
| 6–7 物理性质 | §6-3 | 色散力主导沸点;支链化降低沸点;密度与溶解性的规律 |
| 8–9 取代与消除 | §6-4 | 两类反应的定义与竞争关系;脱卤化氢给出烯烃 |
| 10–13 SN2 机理与动力学 | §6-5、§6-6 | 协同一步、过渡态而非中间体、背面进攻、rate = k[R–X][Nu] |
| 14–16 亲核性 | §6-7 | 碱性与亲核性的定义差别;周期表趋势;位阻与溶剂效应 |
| 17 小结与作业 | §6-5–§6-7 | Problem 6-15、6-16;最后一节列出本讲未展开的内容 |
22. 本课复习清单
- 烷基卤、乙烯基卤、芳基卤三者在结构上的区别是什么?各自卤素连在什么杂化的碳上?
- 卤代烷按“连有卤素的碳”分为哪四类?仲丁基碘(sec-butyl iodide)属于哪一类?
- “偕二卤代烷”与“邻二卤代烷”分别指什么?
- 写出 IUPAC 名称的四段结构:Prefix–Locant–Parent–Suffix,每一段回答什么问题?
- 卤素作为取代基时,它的优先次序排在哪些官能团之后?
- 2-溴丙烷的英文名为什么不写成 2-bromopropane 之外的形式?“isobutyl”中的 iso 在英文排序里算不算字母?
- C–X 键为什么是极性键?偶极矩随卤素怎样变化?为什么这个顺序与电负性顺序不一致?
- 把 C–F、C–Cl、C–Br、C–I 按键长和键能各排一次序。两者是同一方向还是相反方向?
- 卤代烷的沸点主要由哪一类分子间作用力决定?为什么支链化的 tert-butyl bromide 沸点低于正丁基溴?
- 为什么一氯代烷的相对密度小于 1,而一溴代烷、一碘代烷大于 1?
- 取代反应与消除反应的定义分别是什么?为什么说两者经常互相竞争?
- 脱卤化氢(dehydrohalogenation)生成什么?需要什么条件?
- SN2 的“2”指的是什么?为什么说它是一个协同反应?
- SN2 过程中为什么得到的是过渡态而不是中间体?这与你上一讲学过的碳正离子中间体有什么本质区别?
- 写出 SN2 的速率方程,并说明为什么它支持“一步协同”的机理。
- SN2 中亲核试剂从哪一面进攻?这会造成什么立体化学结果?
- SN2 的底物反应性顺序是什么?为什么叔卤代烷不能按此机理反应?
- 碱性与亲核性的定义分别是什么?为什么说“强碱不一定是强亲核试剂”?
- 总结亲核性沿周期表“向右递减、向下递增”的原因。
- 为什么叔丁氧基负离子(tert-butoxide)碱性强而亲核性弱?这一条对合成有什么实用价值?
- 质子溶剂与非质子溶剂分别如何影响阴离子的亲核性?为什么?
- 18-冠-6 在 SN2 反应中起什么作用?为什么能同时解决“溶解性”和“亲核性”两个问题?
23. 课件勘误与提示
- 课件第 3 页有一段明显排版错位:“the alkyl halides (烷基卤), the vinyl halides (乙烯基卤), and the aryl halides (芳基卤)”一句与下面“alkyl halide: a halogen atom bonded to one of the sp3 hybrid carbon atoms…”一句在版面上互相重叠。本笔记按语义把它们拆开:先给出三类化合物的并列,再分别给出三者的定义。原文中“an alkyl group”一词在课件里被压掉,本笔记补全。
- 课件第 4 页的中文“一级卤代烃 / 代烃”是原件的换行断字(“一级卤代烃”被折成两行),不是术语,也不是笔误,本笔记统一写作“一级(伯)卤代烃”。
- 课件第 4 页把 tertiary halide 的中文写作“叔卤”,但同一页下方又写作“三级卤”,第 3 章起的前几讲也用“叔/仲/伯”。本笔记采用“伯(1°)/仲(2°)/叔(3°)”,并在需要时并列“一级/二级/三级”,两者指同一件事。
- 课件第 5 页的“邻二卤代烷或连二卤代烷”是两个并列的译名,本笔记统一用“邻二卤代烷”,并把“偕/邻”与英文 geminal/vicinal 对齐。
- 课件第 6 页的官能团优先次序表在页脚被截断,最后一项“-X(卤素)”之后还有“-NO2 硝基 > -NO 亚硝基 > -H 烷烃”。本笔记按通用次序补齐,使用前建议核对课件原件或 Wade 附录。
- 课件第 8 页的 CIP 顺序规则与第 5-1 讲内容重复。本笔记保留它,是因为英文命名里的字母序与中文命名的 CIP 序恰恰相反,这一对反差是本章最容易混淆的地方,值得在此处再出现一次。
- 课件第 14 页的偶极矩数值需要谨慎阅读。课件正文先写“电负性 I < Br < Cl < F”(正确),随后表格里偶极矩却是 C–I 1.29 D < C–Br 1.48 D < C–F 1.51 D < C–Cl 1.56 D,氯代物的偶极矩反而最大——这一处在正文中没有解释。原因在于分子偶极矩是键偶极与孤对电子贡献的矢量和,氯的孤对贡献与碳–卤键偶极的夹角关系使得 C–Cl 的合偶极矩略大于 C–F;也就是说,偶极矩的大小并不与电负性差单调对应。本笔记在第 5 节把这个区别单独写出来,不要把偶极矩顺序当成电负性顺序的推论。
- 课件第 23 页的过渡态结构在图中未标出氧上的负电荷,只画了 δ−。严格地说 SN2 过渡态上亲核试剂一侧带部分负电荷、离去基团一侧也带部分负电荷,总电荷为 −1。本笔记在正文中按“部分成键、部分断键”的方式描述,不依赖图中的电荷标注。
- 课件第 26 页底部的轨道相互作用示意图用的是彩色等值面,颜色在这种分辨率下不易分辨相位。本笔记在正文中用文字说明“亲核试剂的孤对轨道从背面与 σ* 反键轨道作用”,读图时不必依赖颜色。
- 课件第 28、29 页是同一道速率计算题的两种解法(先比浓度、再代速率常数)。课件把它们分成两页,本笔记合并成一节并保留两种解法,因为第一种是“定性比较”、第二种是“定量计算”,考场上用哪一种取决于题目给的数据。
- 课件第 31 页的例子里有一处反应写成 “benzylic chloride + hydroxide → benzyl alcohol + Cl−”,但漏写了氢氧根上的负电荷在产物中的去向。这条反应同时涉及苄卤的 SN2;本笔记列出该页例子时按完整的离子方程式写。
- 课件第 34 页提到“甲醇与甲氧基负离子相比,甲氧基负离子的反应速率快约一百万倍”。课件页面上这个倍数以“1 million times faster”的文字给出,量级可以作为记忆点,但如果要引用具体数值,建议以 Wade 正文为准。
- 课件第 37 页的亲核性顺序表是“在质子溶剂中”的次序,课件在表头写明了这一点。同一组物种在非质子溶剂中的次序会变(第 15、16 节)。引用这张表时必须连同“质子溶剂”这个前提一起引用,否则会得出矛盾结论。
- 课件第 45 页的作业只给题目不给答案:Problem 6-15 要求给出 1-氯丁烷合成四种指定产物的 SN2 路线,Problem 6-16 要求判断七组物种中哪一个亲核性更强(溶剂为醇)。本笔记在第 17 节给出 6-15 的四条路线,6-16 的七组判断则作为练习保留,判断依据见第 14–16 节。
本次测验的概念校正:SN2使反应中心发生几何构型翻转;取代后CIP优先次序可能改变,因此不能保证R/S标签一定改变。底物与更换了基团的产物通常是不同化合物,不能一概称为对映体。
章节测验
15道单选、3道多选、2道判断、2道填空。按5道基础、10道中等、4道较难、3道拓展递进;交卷后查看答案与解析。