LECTURE 08 · CHAPTER 5-2
Fischer 投影式、非对映体与光学活性
Fischer projections, diastereomers, and optical activity
1. 这一讲接在哪里
上一讲建立了手性、对映体与 R/S 构型的判定流程,用的是透视式(楔形—虚线)写法。这一讲换一种画法:Fischer 投影式。它不是新知识,而是同一套三维信息的另一种二维表示,读法与透视式不同,容易在此处出错,所以课件单独用一整节处理。
有了第二种画法之后,才能讨论含两个及以上手性中心的体系——这里出现了一个上一讲完全没涉及的概念:非对映异构体(diastereomer)。非对映体与对映体的物理性质差别很大,这个差别既是分离它们的基础,也是光学活性这一整块内容的落点。
本讲对应 Wade《Organic Chemistry》第 5 章的 5-4 至 5-9 节,是第 5 章提纲的后半段:Fischer 投影式、非对映体、光学活性、拆分与不对称合成。
上一讲(Chapter 5-1)回答“一个分子是不是手性的、它的构型是 R 还是 S”;这一讲(Chapter 5-2)回答“多个手性中心时一共有几种异构体、它们之间是什么关系、怎么测量和分离”。两讲合起来才构成完整的立体化学。
2. Fischer 投影式为什么这样画
Fischer 投影式由德国化学家 Hermann Emil Fischer(1852.10.09–1919.07.15)提出,他因嘌呤与糖类的合成研究获得 1902 年诺贝尔化学奖。糖类分子往往有多个手性中心,透视式画起来会变成一团线,Fischer 投影式就是为了让这类分子一眼看清而发明的。
它的约定只有一句话:“horizontal lines forward, vertical lines back”——水平键向前,竖直键向后。十字交叉处的碳就是手性碳,通常不写出。也就是说,横线上两个基团朝向观察者(楔形键),竖线上两个基团背离观察者(虚线键)。
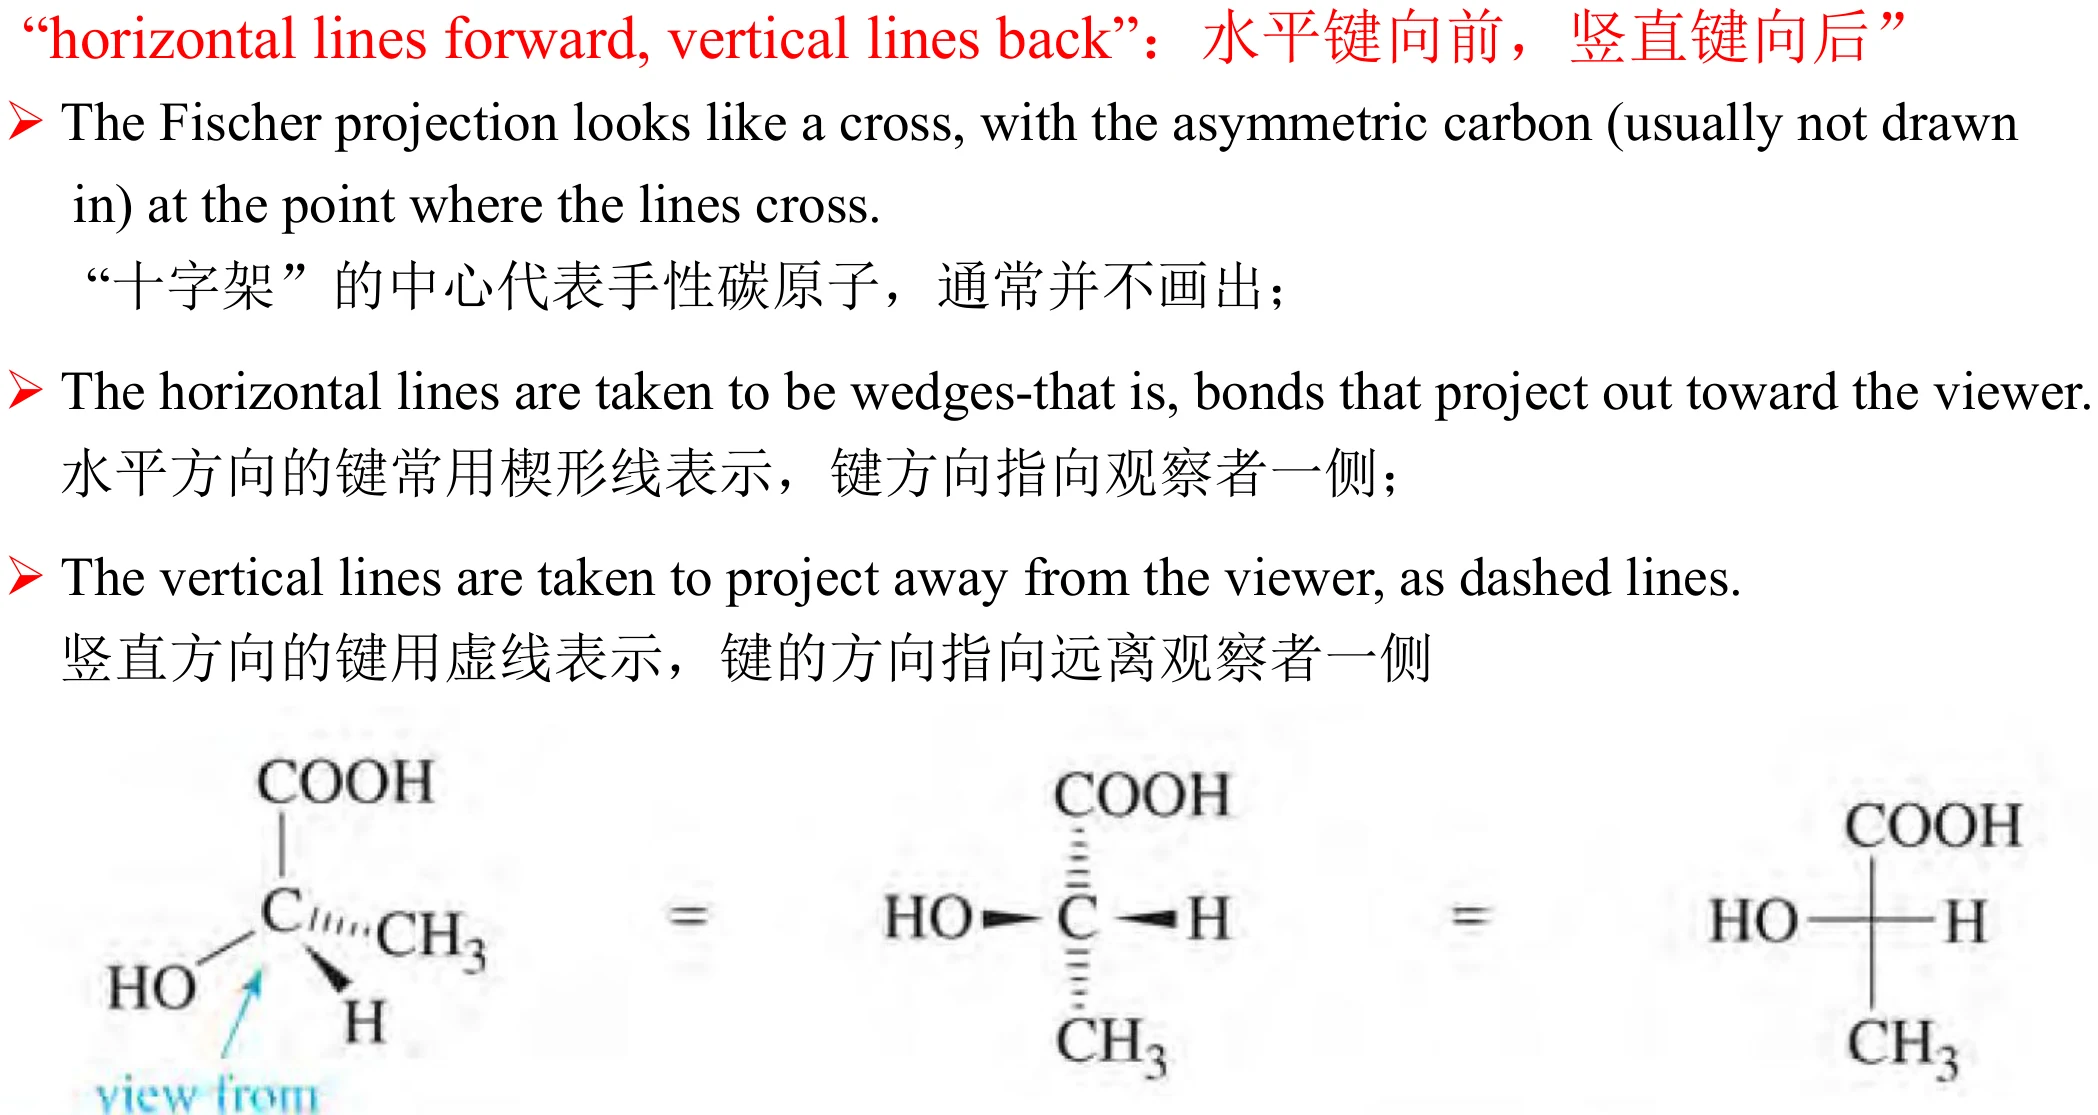
这里最容易犯的错误是把它当成普通的平面结构式来旋转。普通结构式可以任意旋转、翻转,Fischer 投影式不能,因为它已经用横竖两个方向编码了前后关系。旋转会让编码失效。
3. Fischer 投影式允许与不允许的操作
课件把允许的操作限定得非常窄,只有两条:
✓ 允许
- 在纸面内旋转 180°。竖直的虚线键仍然竖直,水平的楔形键仍然水平,编码不变,所以得到的是同一个化合物。
- 交换任意两个基团,构型反转。交换两次即回到原构型——奇数次变换改变构型,偶数次变换保持构型。
✗ 不允许
- 旋转 90°。旋转后原本竖直的键变成水平、原本水平的键变成竖直,前后关系全部错位,等价于把构型反转了。
- 翻出纸面(flip)。这与直接照镜子等价,会把 R 变成 S。
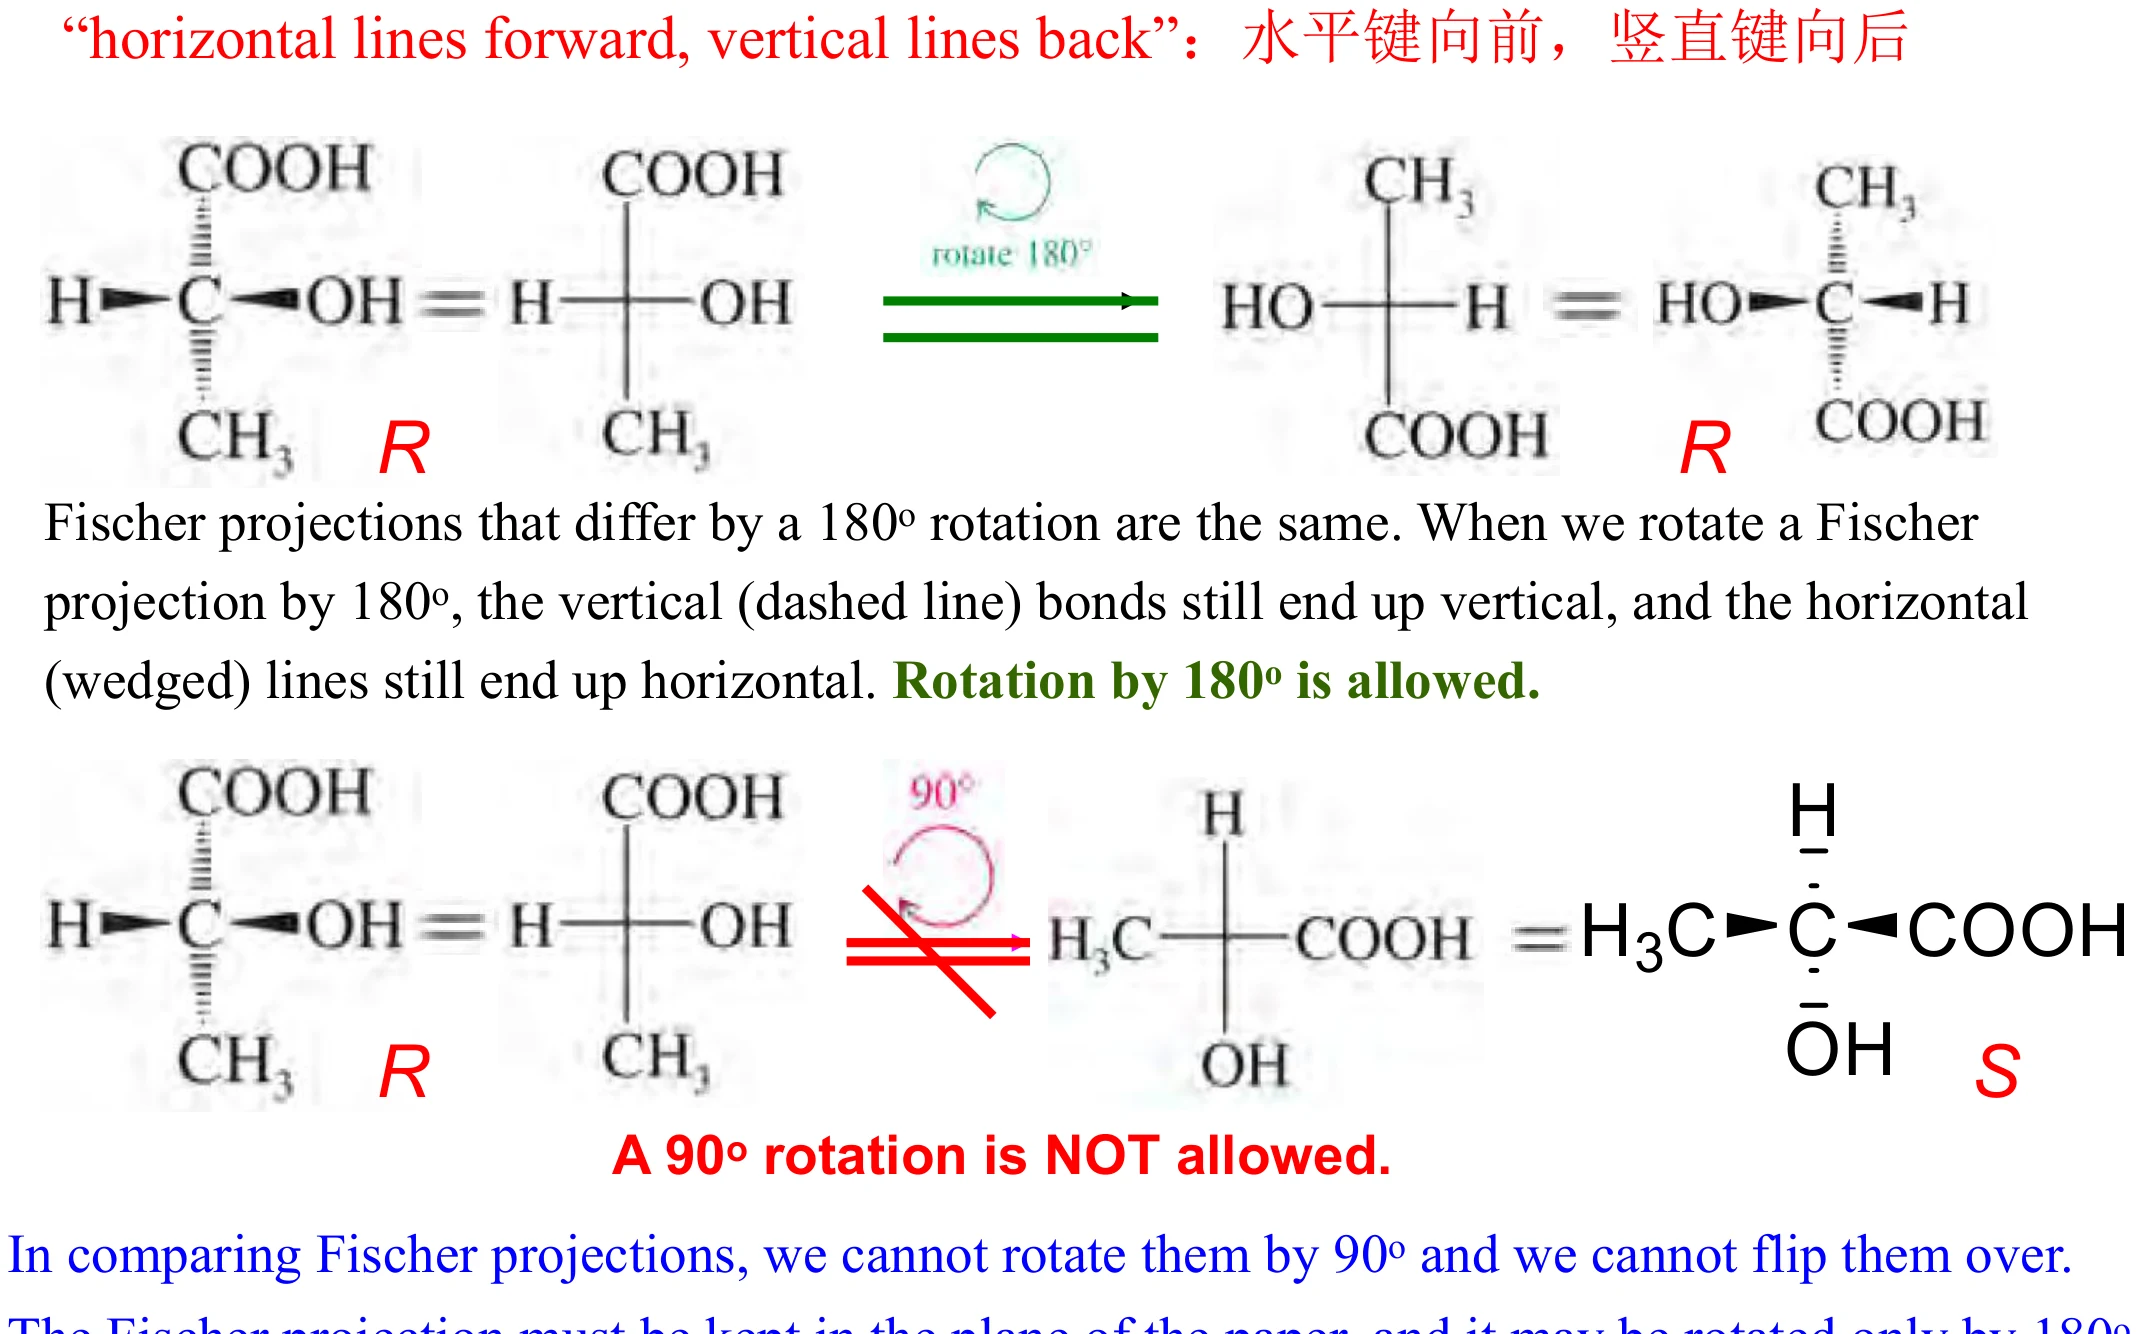
Fischer 投影式只有一个自由度:在纸面内转 180°。任何把分子“提出纸面”或“转过 90°”的操作都会改变构型。判断两个 Fischer 投影式是否代表同一化合物时,只能反复用“转 180°”和“交换两次”这两种手段,看能不能把一个变成另一个。
4. 从结构式画出 Fischer 投影式
课件给出一条固定流程。掌握了它,画出 Fischer 投影式就不需要空间想象力,只需要按步骤执行。
- 找出全部手性碳原子。在 (R)-1,2-propanediol 中,C2 是唯一连有四个不同基团(H、OH、CH3、CH2OH)的碳。
- 确定手性碳上各取代基的优先次序。按上一讲的 CIP 规则:先比原子序数,再比后续原子。1,2-丙二醇中为 OH > CH2OH > CH3 > H。
- 把主链竖直放置:优先次序最低的基团之一放竖直方向,主链两端分列上下。这里把 CH2OH 置于顶端、CH3 置于底端。
- 按 R/S 判定决定 OH 与 H 的左右。使最低优先级的 H 朝向远离观察者,观察 1→2→3 的旋转方向:顺时针为 R,逆时针为 S。
- 检查并完成投影式。水平方向的 H 指向观察者,因此在实际判读时需要把结论反转一次——这正是下一节要讲的陷阱。
课件用两个例子走完这条流程:(R)-1,2-propanediol 与 (R)-glyceraldehyde(甘油醛)。甘油醛的优先次序是 OH > CHO > CH2OH > H,它是整个 D/L 体系的基准分子(见第 7 节)。
5. 直接从 Fischer 投影式判 R/S
有了 Fischer 投影式,其实不需要再把它转成透视式才能判 R/S。但必须记住一个方向反转的陷阱:
Fischer 投影式中,位于水平键上的基团指向观察者。如果最低优先级的基团(通常是 H)正好在水平位置上,那么按 1→2→3 画出的旋转方向所对应的构型,与实际构型相反。处理办法有两种,任选一种:
- 交换法:把水平位置上最低优先级的基团与竖直线上的某个基团交换一次,构型反转;判读完再用一次交换把构型改回去。两次交换净效果为零。
- 取反法:直接按 1→2→3 判读,若 H 在水平位置,则把判读结果取反。
判 R/S 的前提是把最低优先级基团转到背离观察者的方向。透视式中这靠旋转整个分子实现;Fischer 投影式不允许旋转(只能转 180°),所以只能靠“交换两次”或“结果取反”来等效地实现。理解了这一点,就不必死记规则。
6. 用镜像检验 Fischer 投影式是否手性
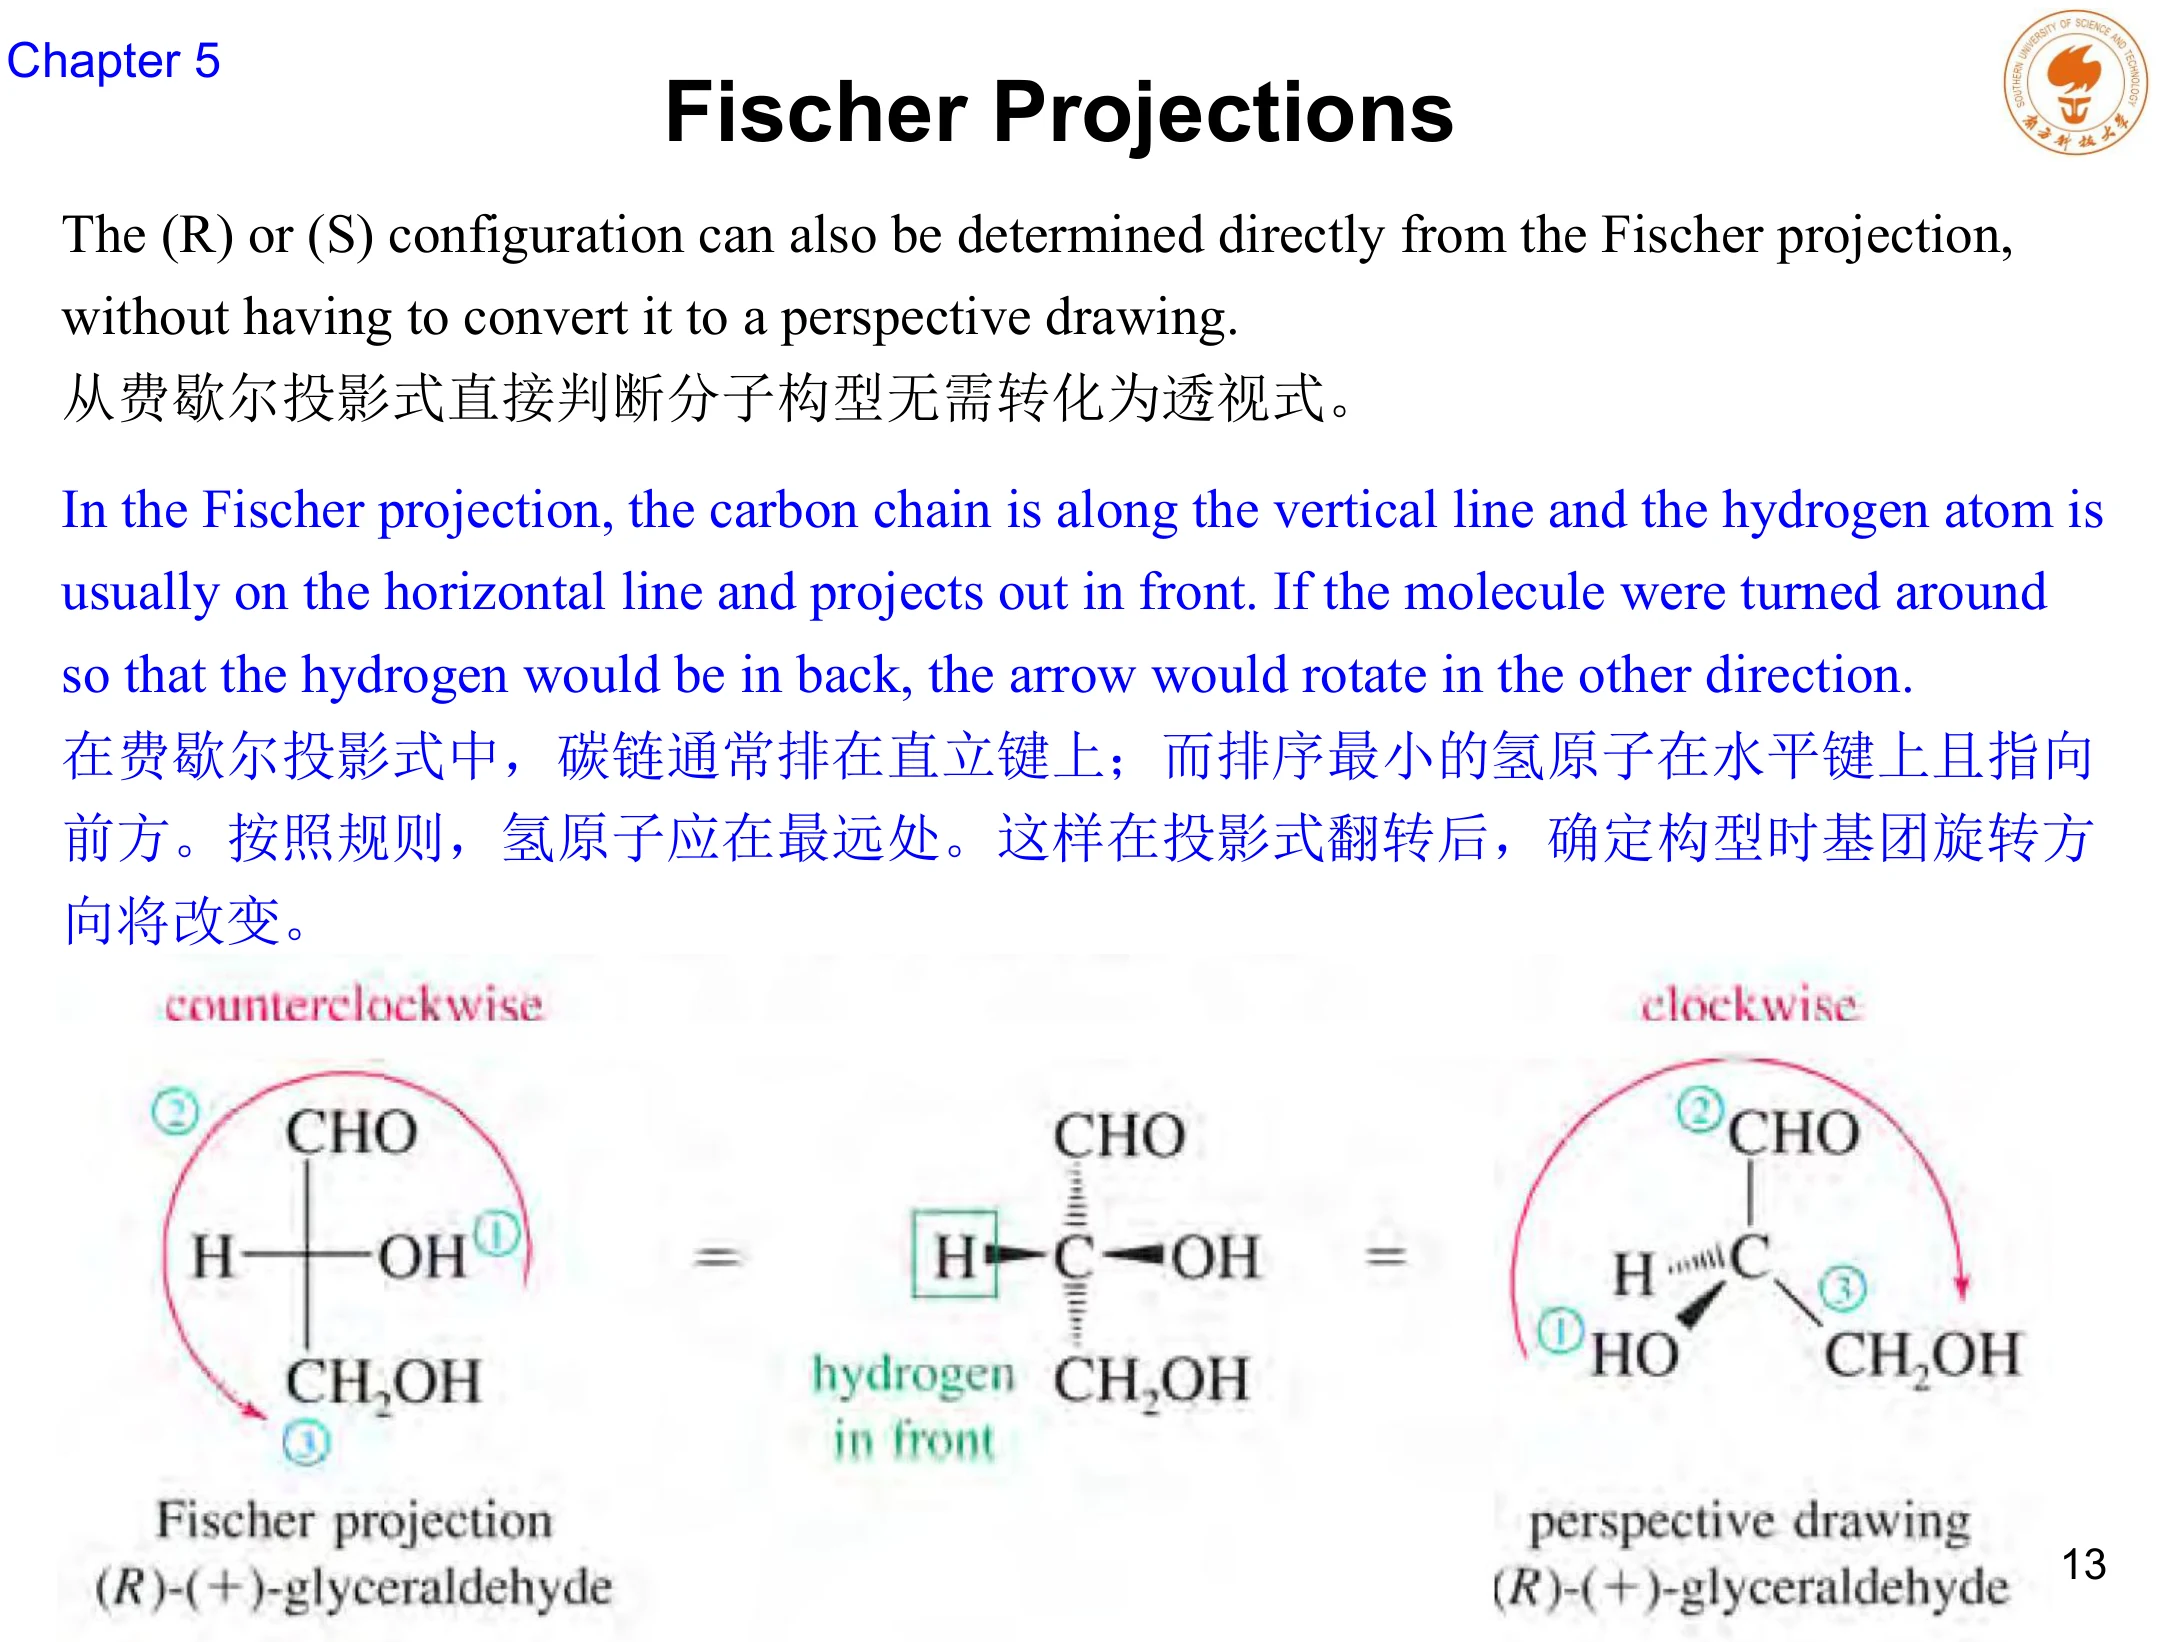
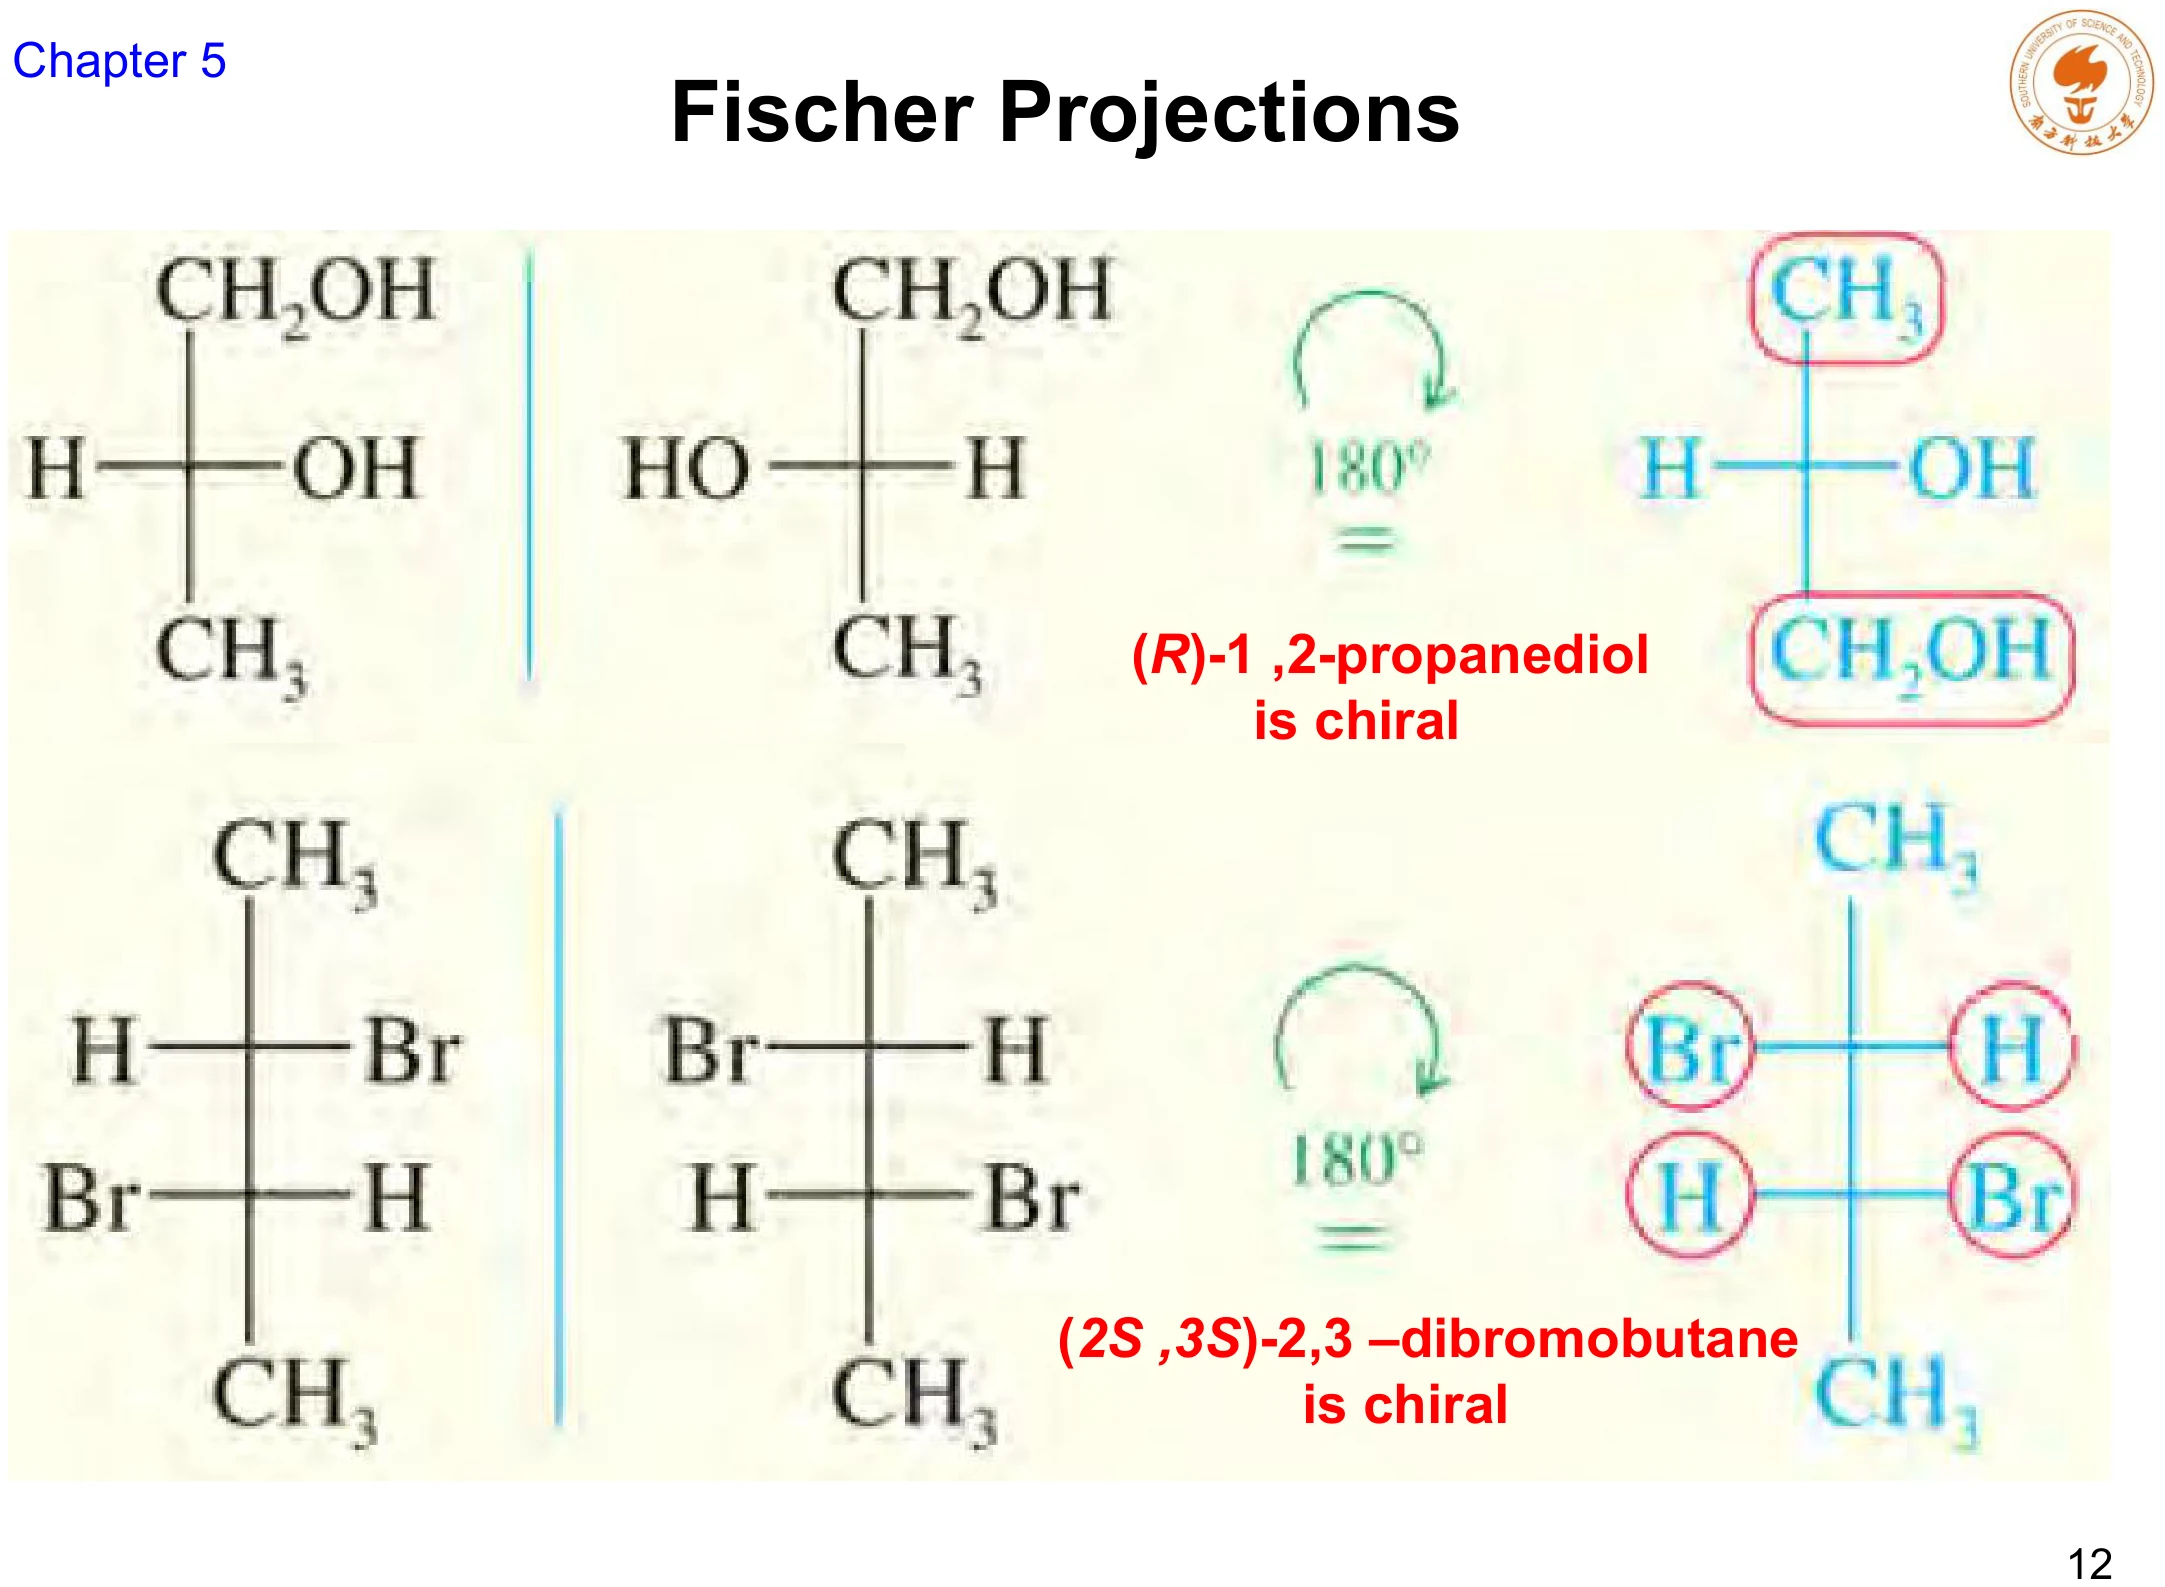
课件给出一个可操作的判据:画出原物的 Fischer 投影式,再画出它的镜像,然后尝试在纸面内旋转 180° 使两者重合。
- 能重合 ⟹ 两者是同一化合物,该分子非手性(achiral)。
- 不能重合 ⟹ 两者是对映异构体,该分子手性。
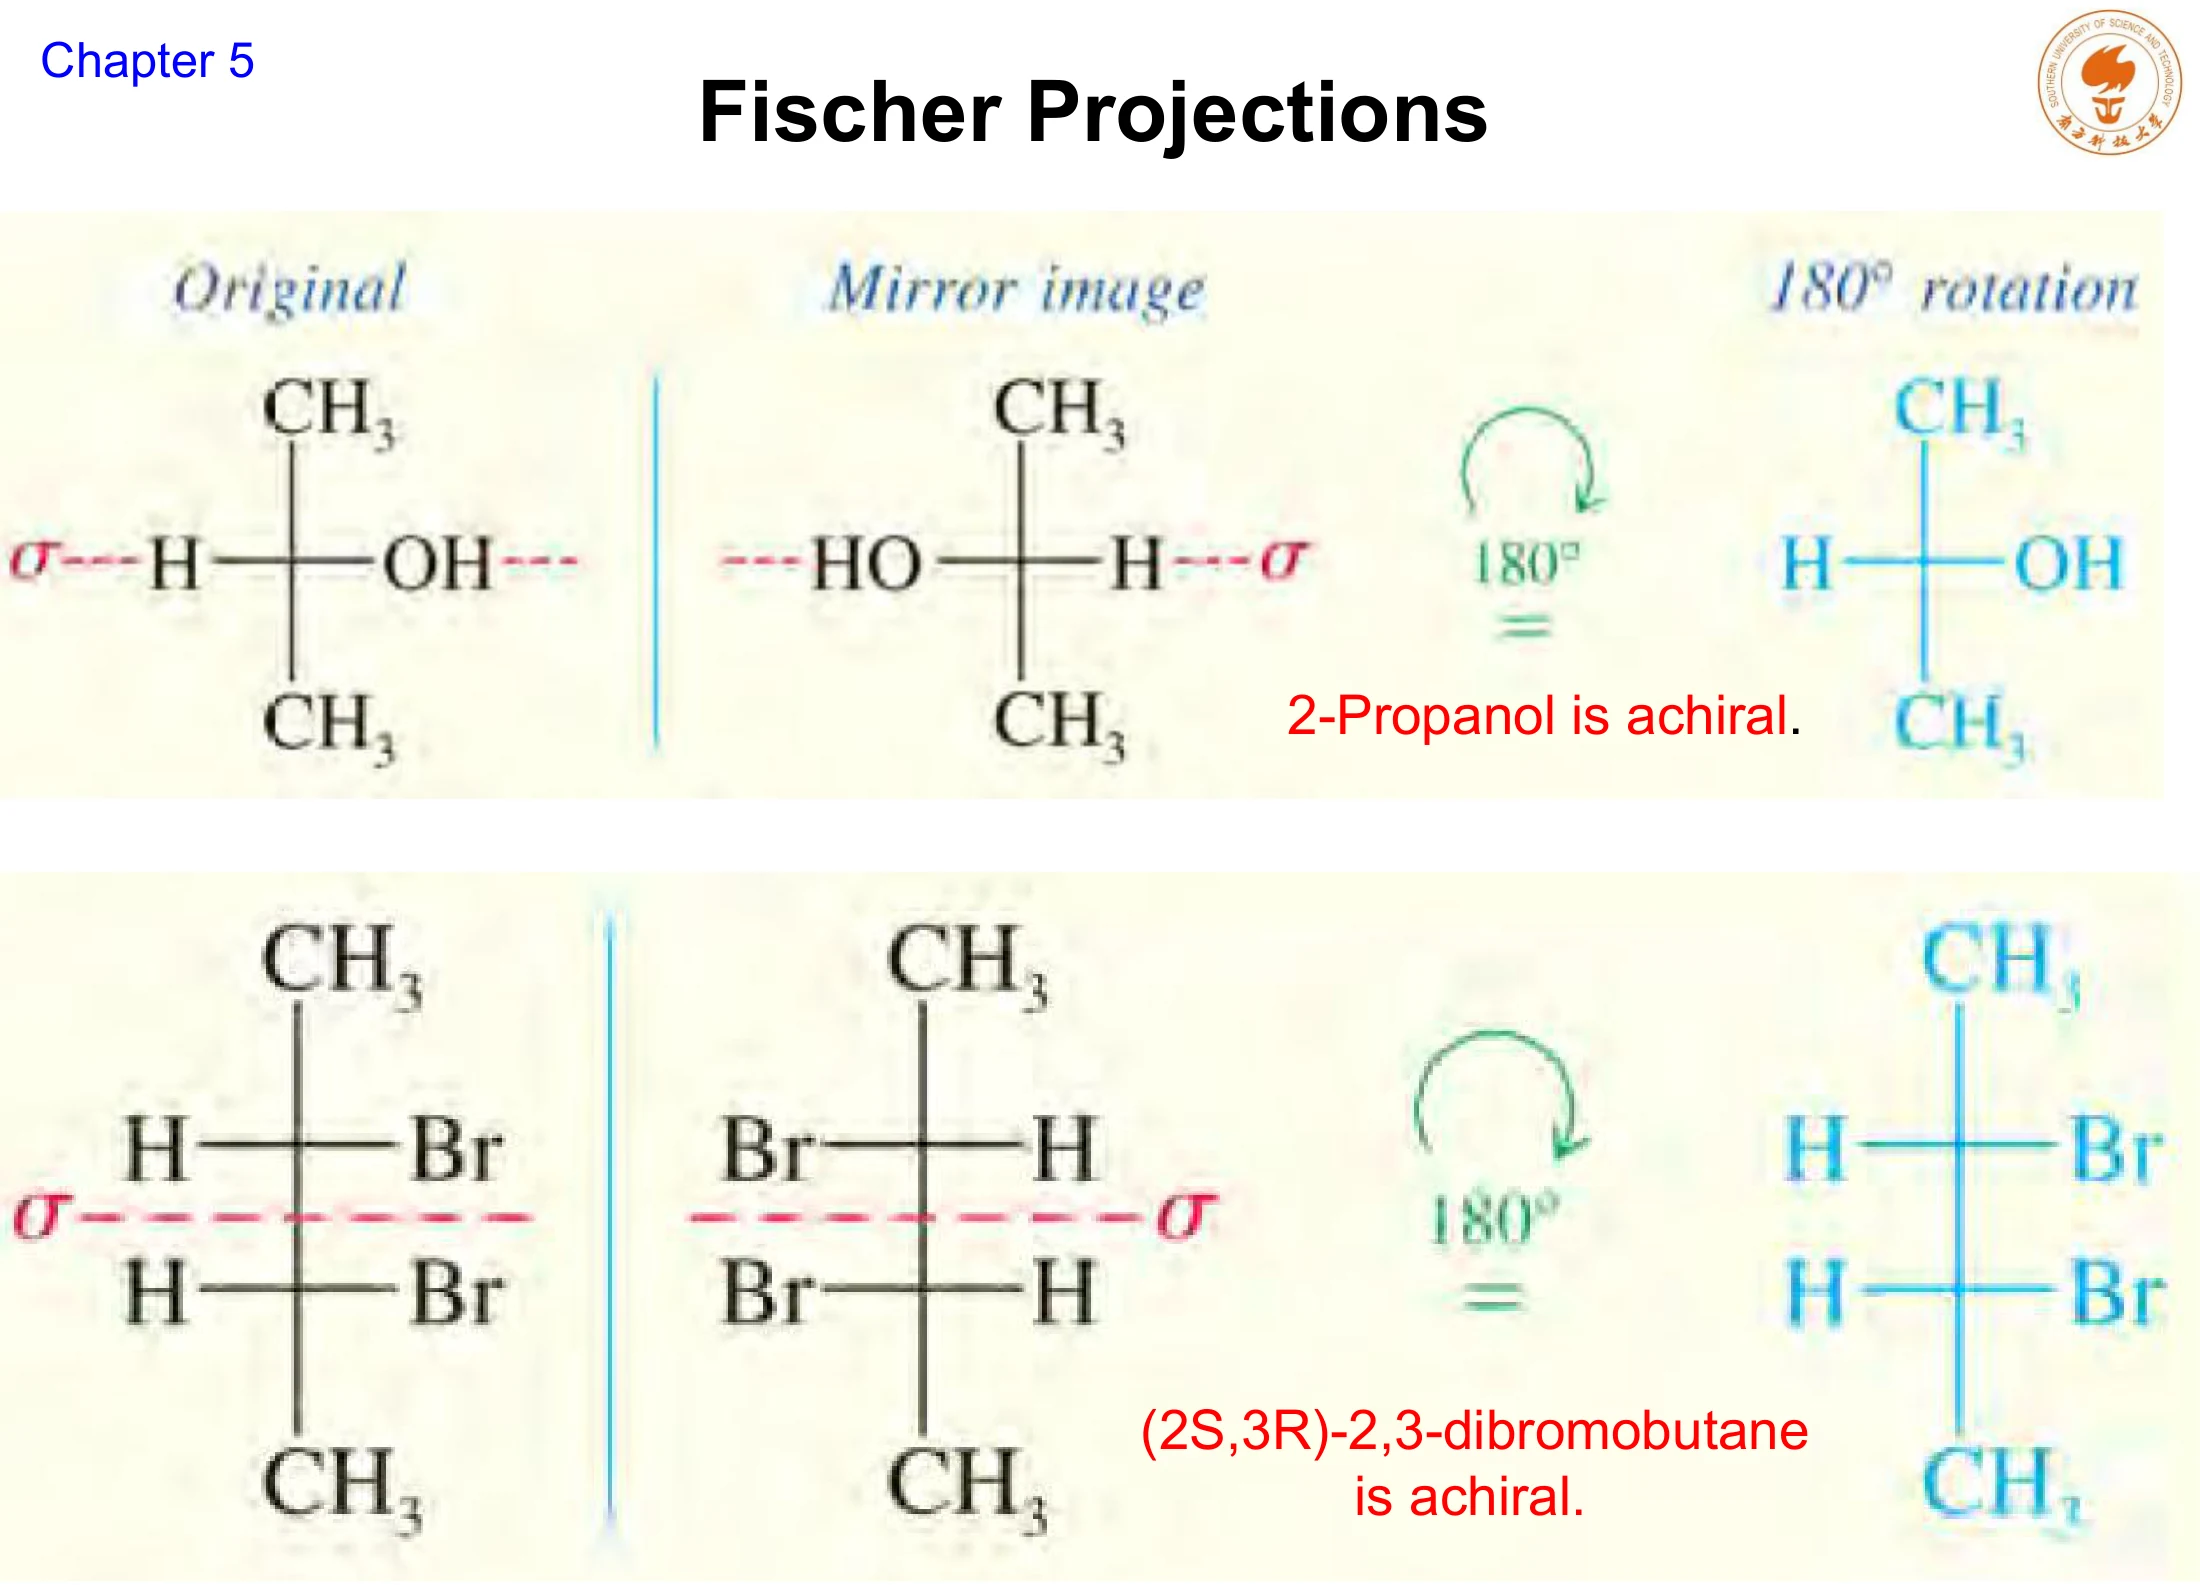
课件用四个分子演示了这一判据,其中最重要的是 2,3-二溴丁烷的两个立体异构体:
| 分子 | 手性? | 原因 |
|---|---|---|
| 2-propanol 异丙醇 | 非手性 | 没有手性碳(C2 连两个相同的 CH3) |
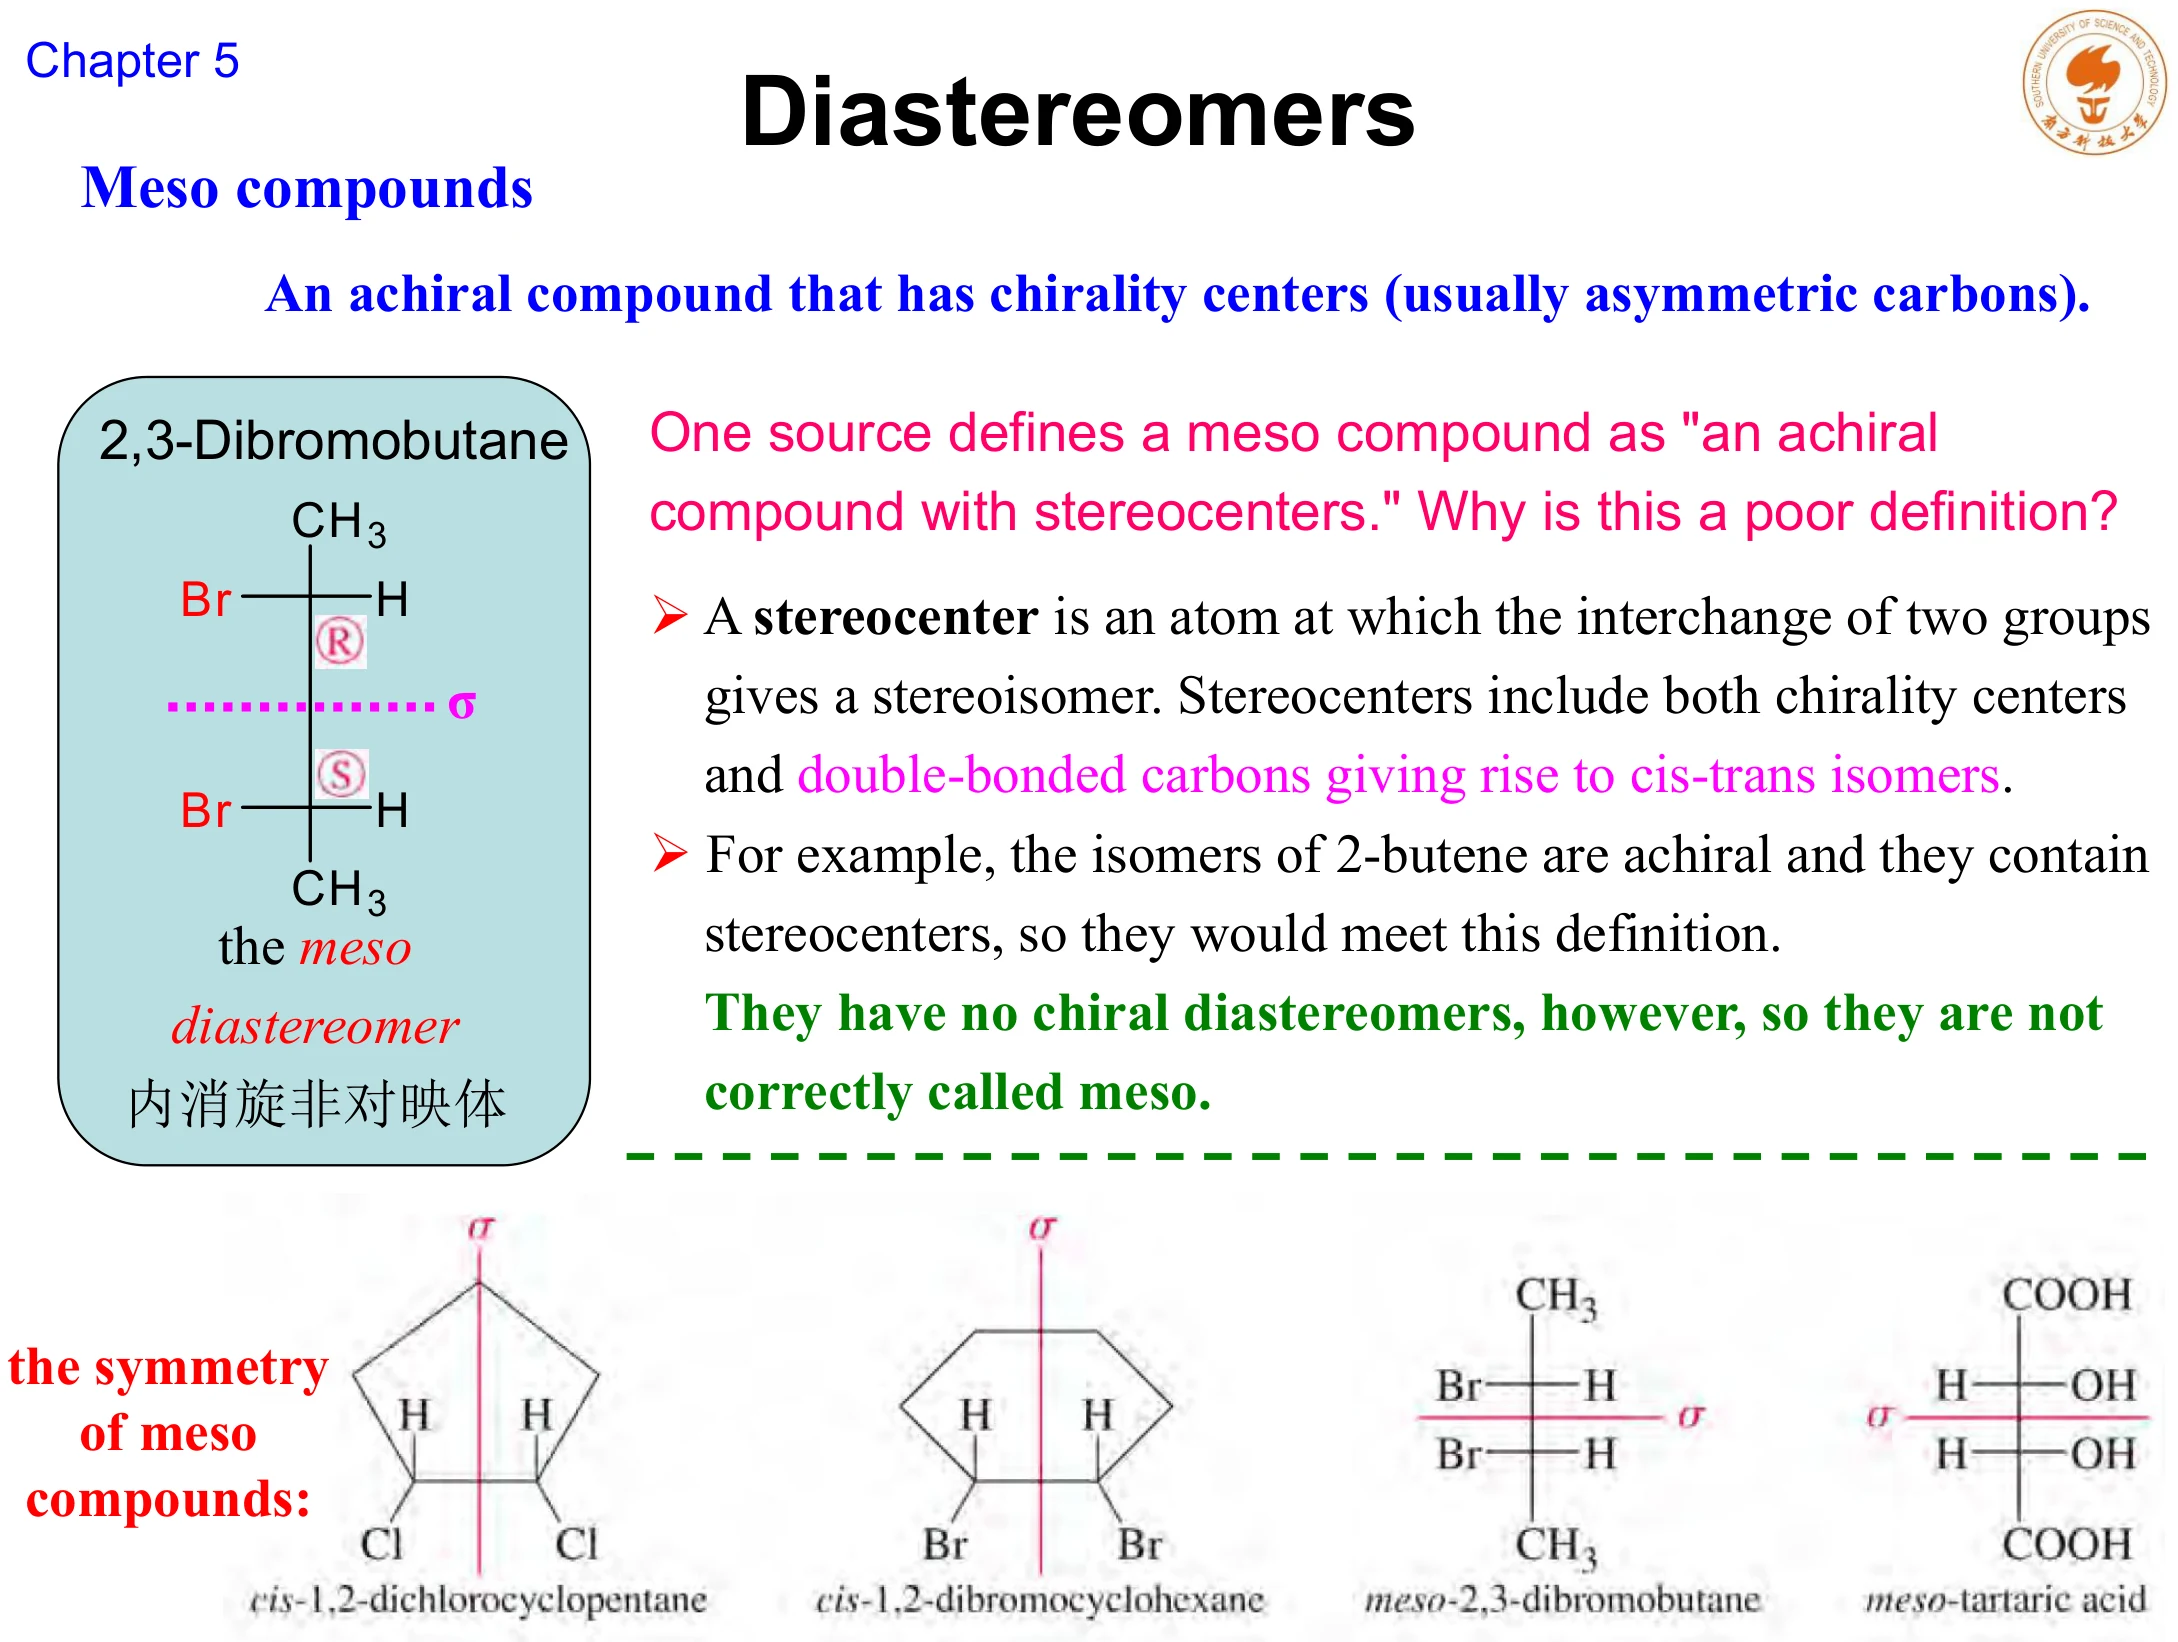
| (2S,3R)-2,3-dibromobutane | 非手性 | 分子内有镜面,是 meso 内消旋体 |
| (R)-1,2-propanediol | 手性 | 只有一个手性中心,镜像不能重合 |
| (2S,3S)-2,3-dibromobutane | 手性 | 两个手性中心构型相同,无内对称面 |
7. 绝对构型、相对构型与 D/L 体系
这一节涉及一个容易被忽略的历史转折点。
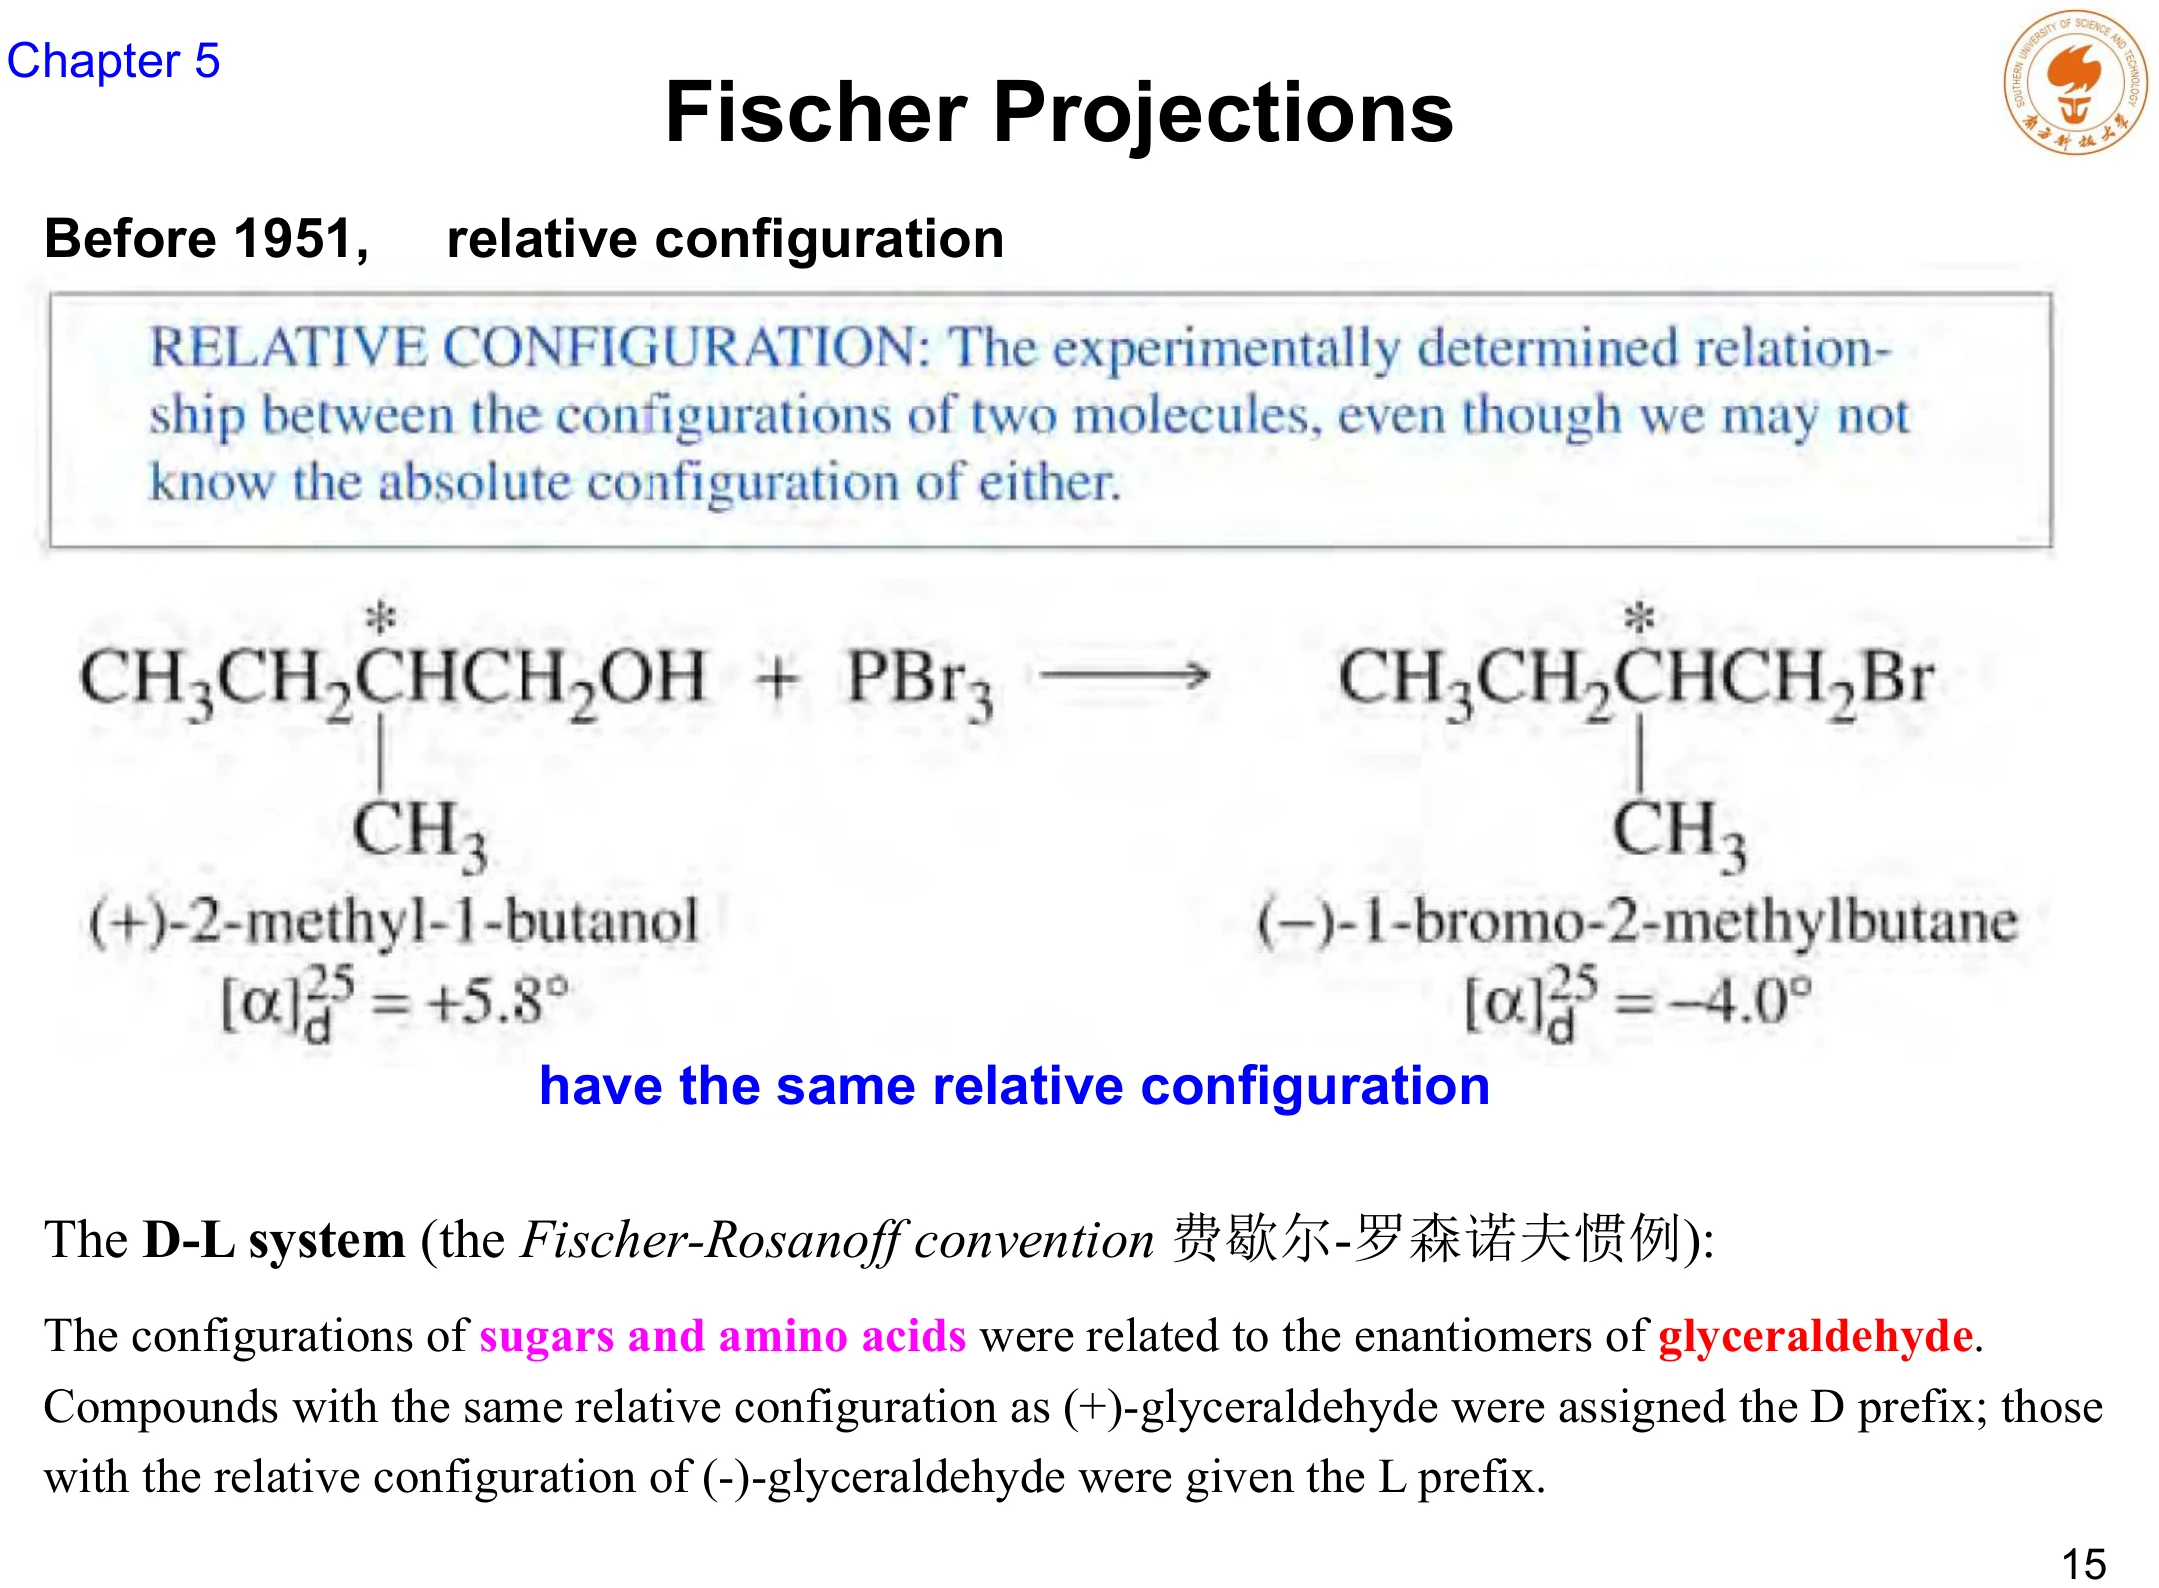
相对构型(relative configuration)指的是两个分子之间彼此的空间关系——如果我们知道 A 是 R,那么由 A 出发不发生断键反应得到 B,B 的构型也就可以确定。在不打断手性碳上任何键的反应中,相对构型保持不变。课件举了 (R)-2-butanol 的例子:知道名字就能画出准确的三维结构。
但“相对”意味着需要一把标尺。绝对构型(absolute configuration)指的是原子在空间中的真实取向。在 1951 年之前,化学家只能确定相对关系,无法确定哪个对映体真的是 R。1951 年,X 射线晶体学首次直接测出了原子在晶体中的空间取向,绝对构型才第一次被实验确定——而此前靠化学方法推断的整套相对关系,事后被证明是正确的。
D/L 体系(Fischer–Rosanoff 惯例)
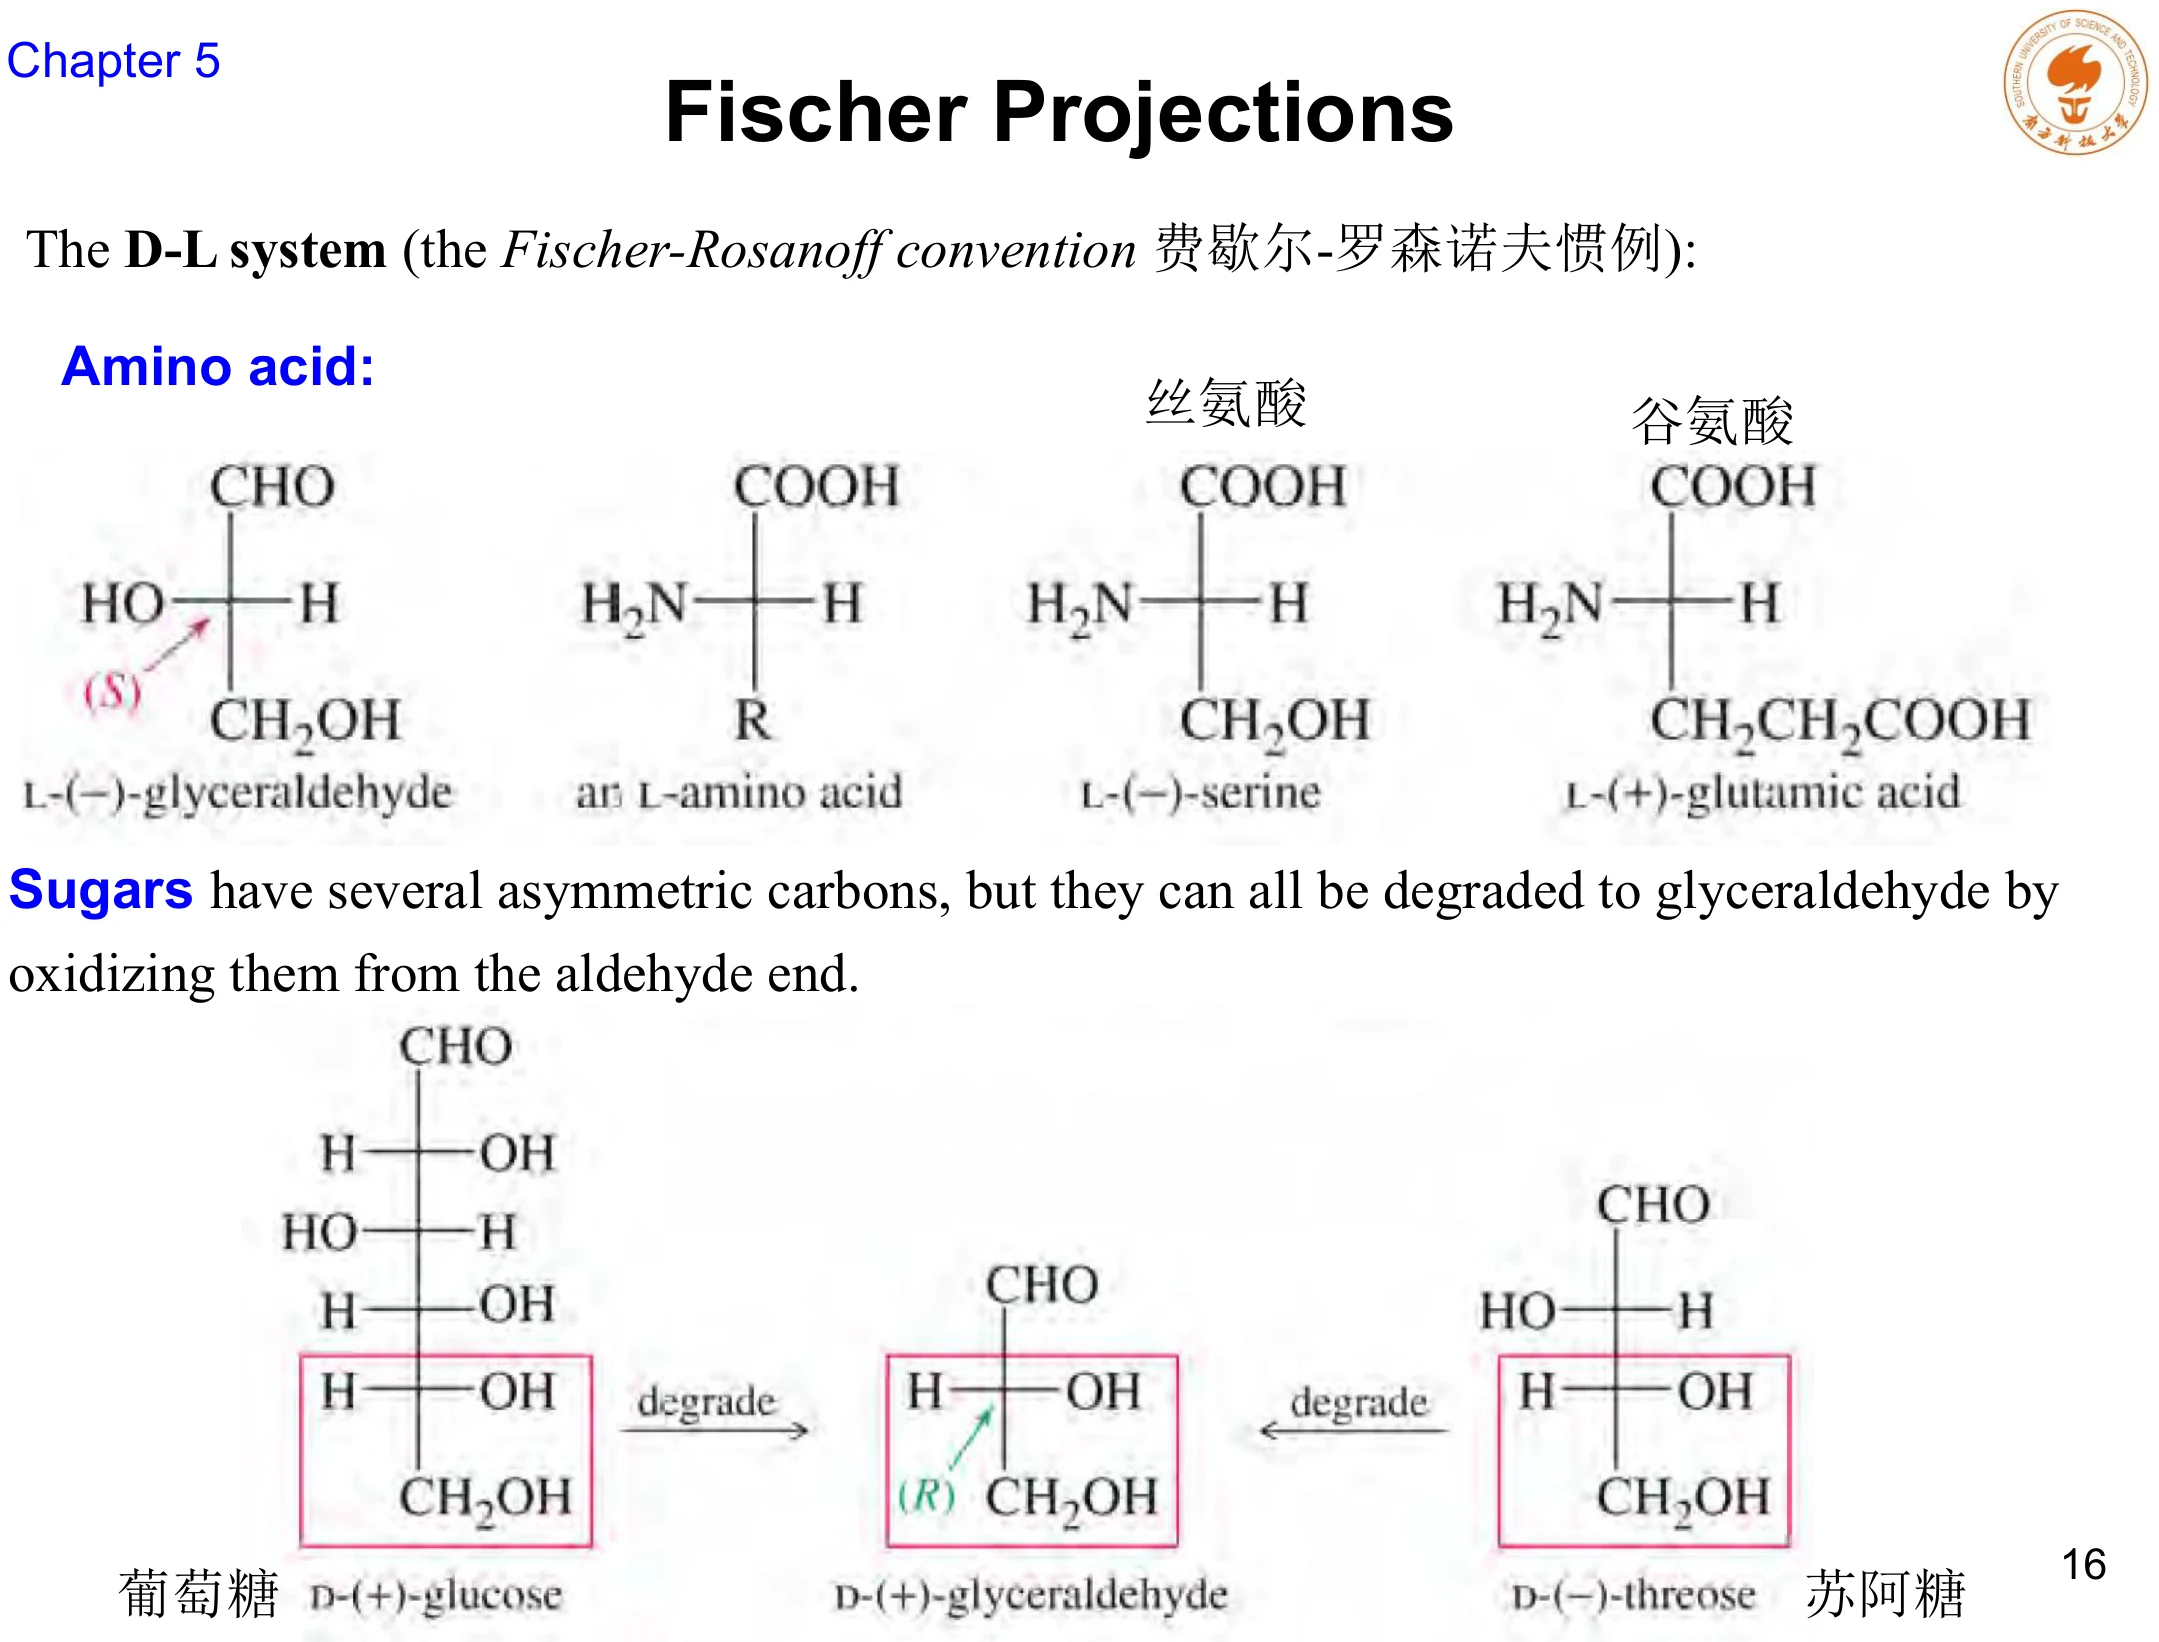
在 R/S 体系普及之前,糖类与氨基酸使用的是 D/L 标记,它由 Fischer 与 Rosanoff 建立,故称费歇尔—罗森诺夫惯例。规则是:以甘油醛的两个对映体为基准——
- 与 (+)-甘油醛 构型相同的,标为 D;
- 与 (−)-甘油醛 构型相同的,标为 L。
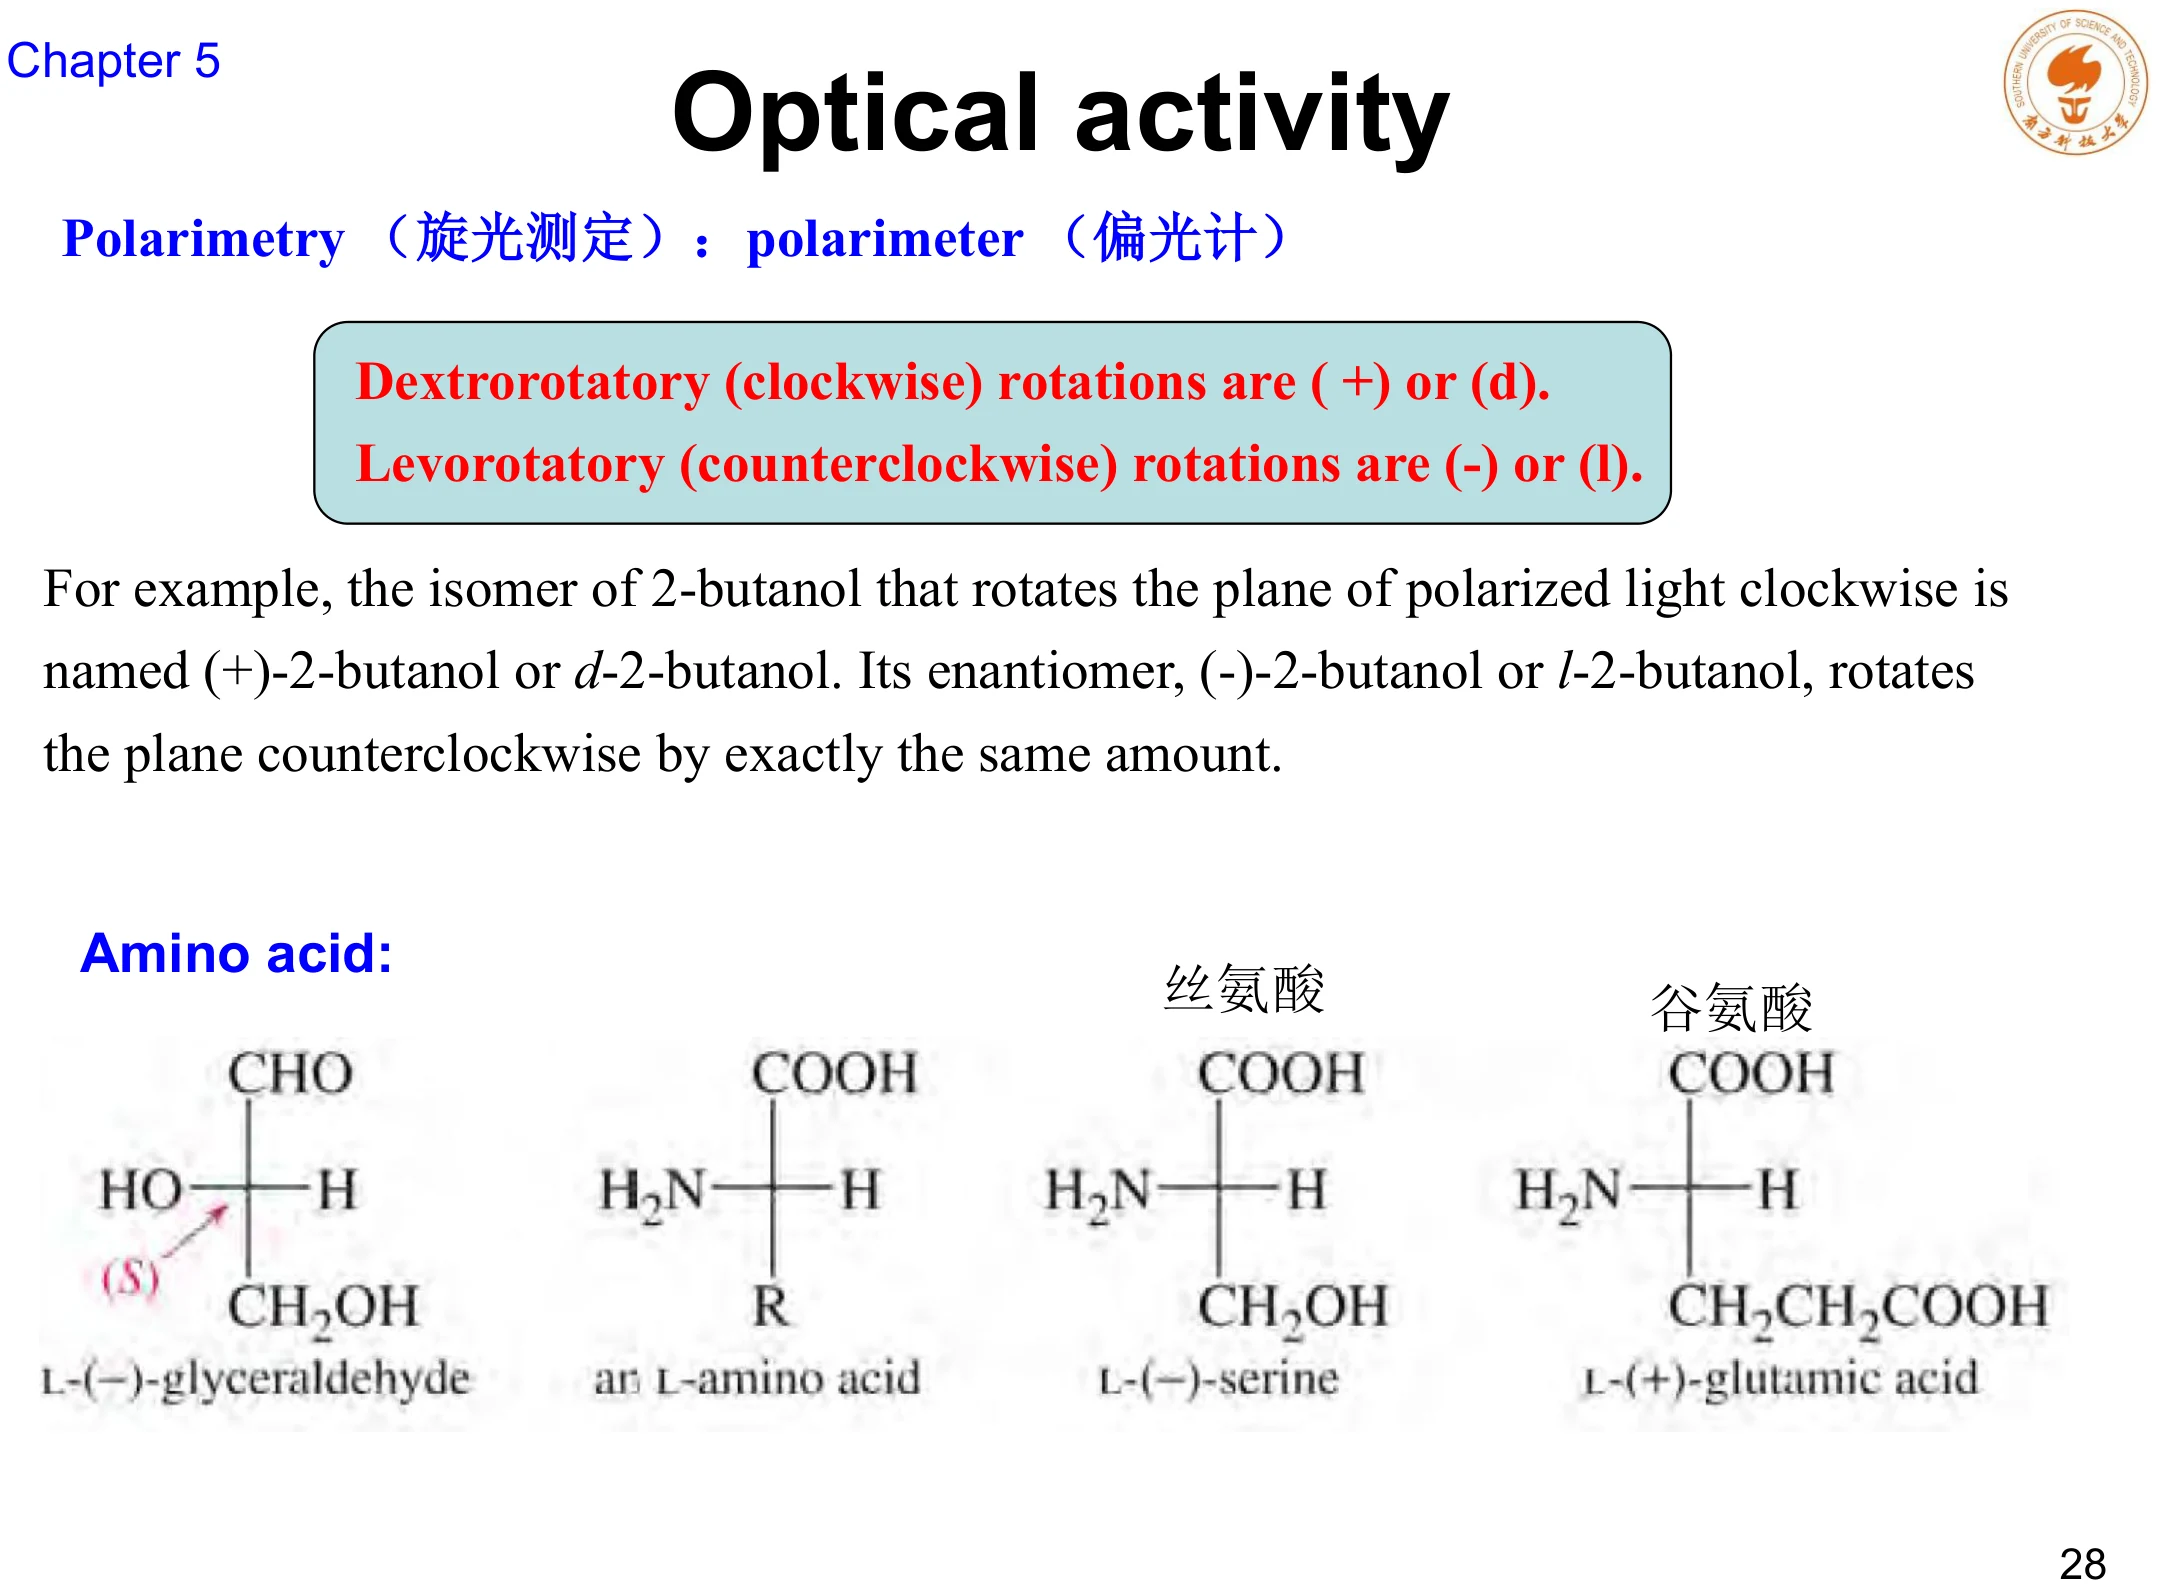
之所以能这样推广,是因为糖可以从醛端氧化降解,逐级缩短碳链直到甘油醛,从而把任意一个糖的构型与基准挂上钩。氨基酸也用同一套标记(如 L-丝氨酸、L-谷氨酸)。
D/L 说的是构型(与甘油醛基准的空间关系),(+)/(−) 说的是旋光方向(实测的旋光符号)。两者没有必然联系:D 构型的分子既可能是 (+),也可能是 (−)。同理,R/S 也不能预测旋光方向——这一点第 11 节还会再强调一次。
8. 非对映异构体
课件给出立体异构体的定义:原子以相同的次序相连,但在空间中的方向不同的异构体。在这个集合里,按“是否为镜面关系”再分两支:
对映异构体 · enantiomer
- 互为镜像,且不能完全重叠
- 所有非手性环境下的物理性质几乎完全相同
- 只有手性环境(如手性色谱柱、酶、其他手性分子)才能区分
非对映异构体 · diastereomer
- 不是镜面关系的立体异构体
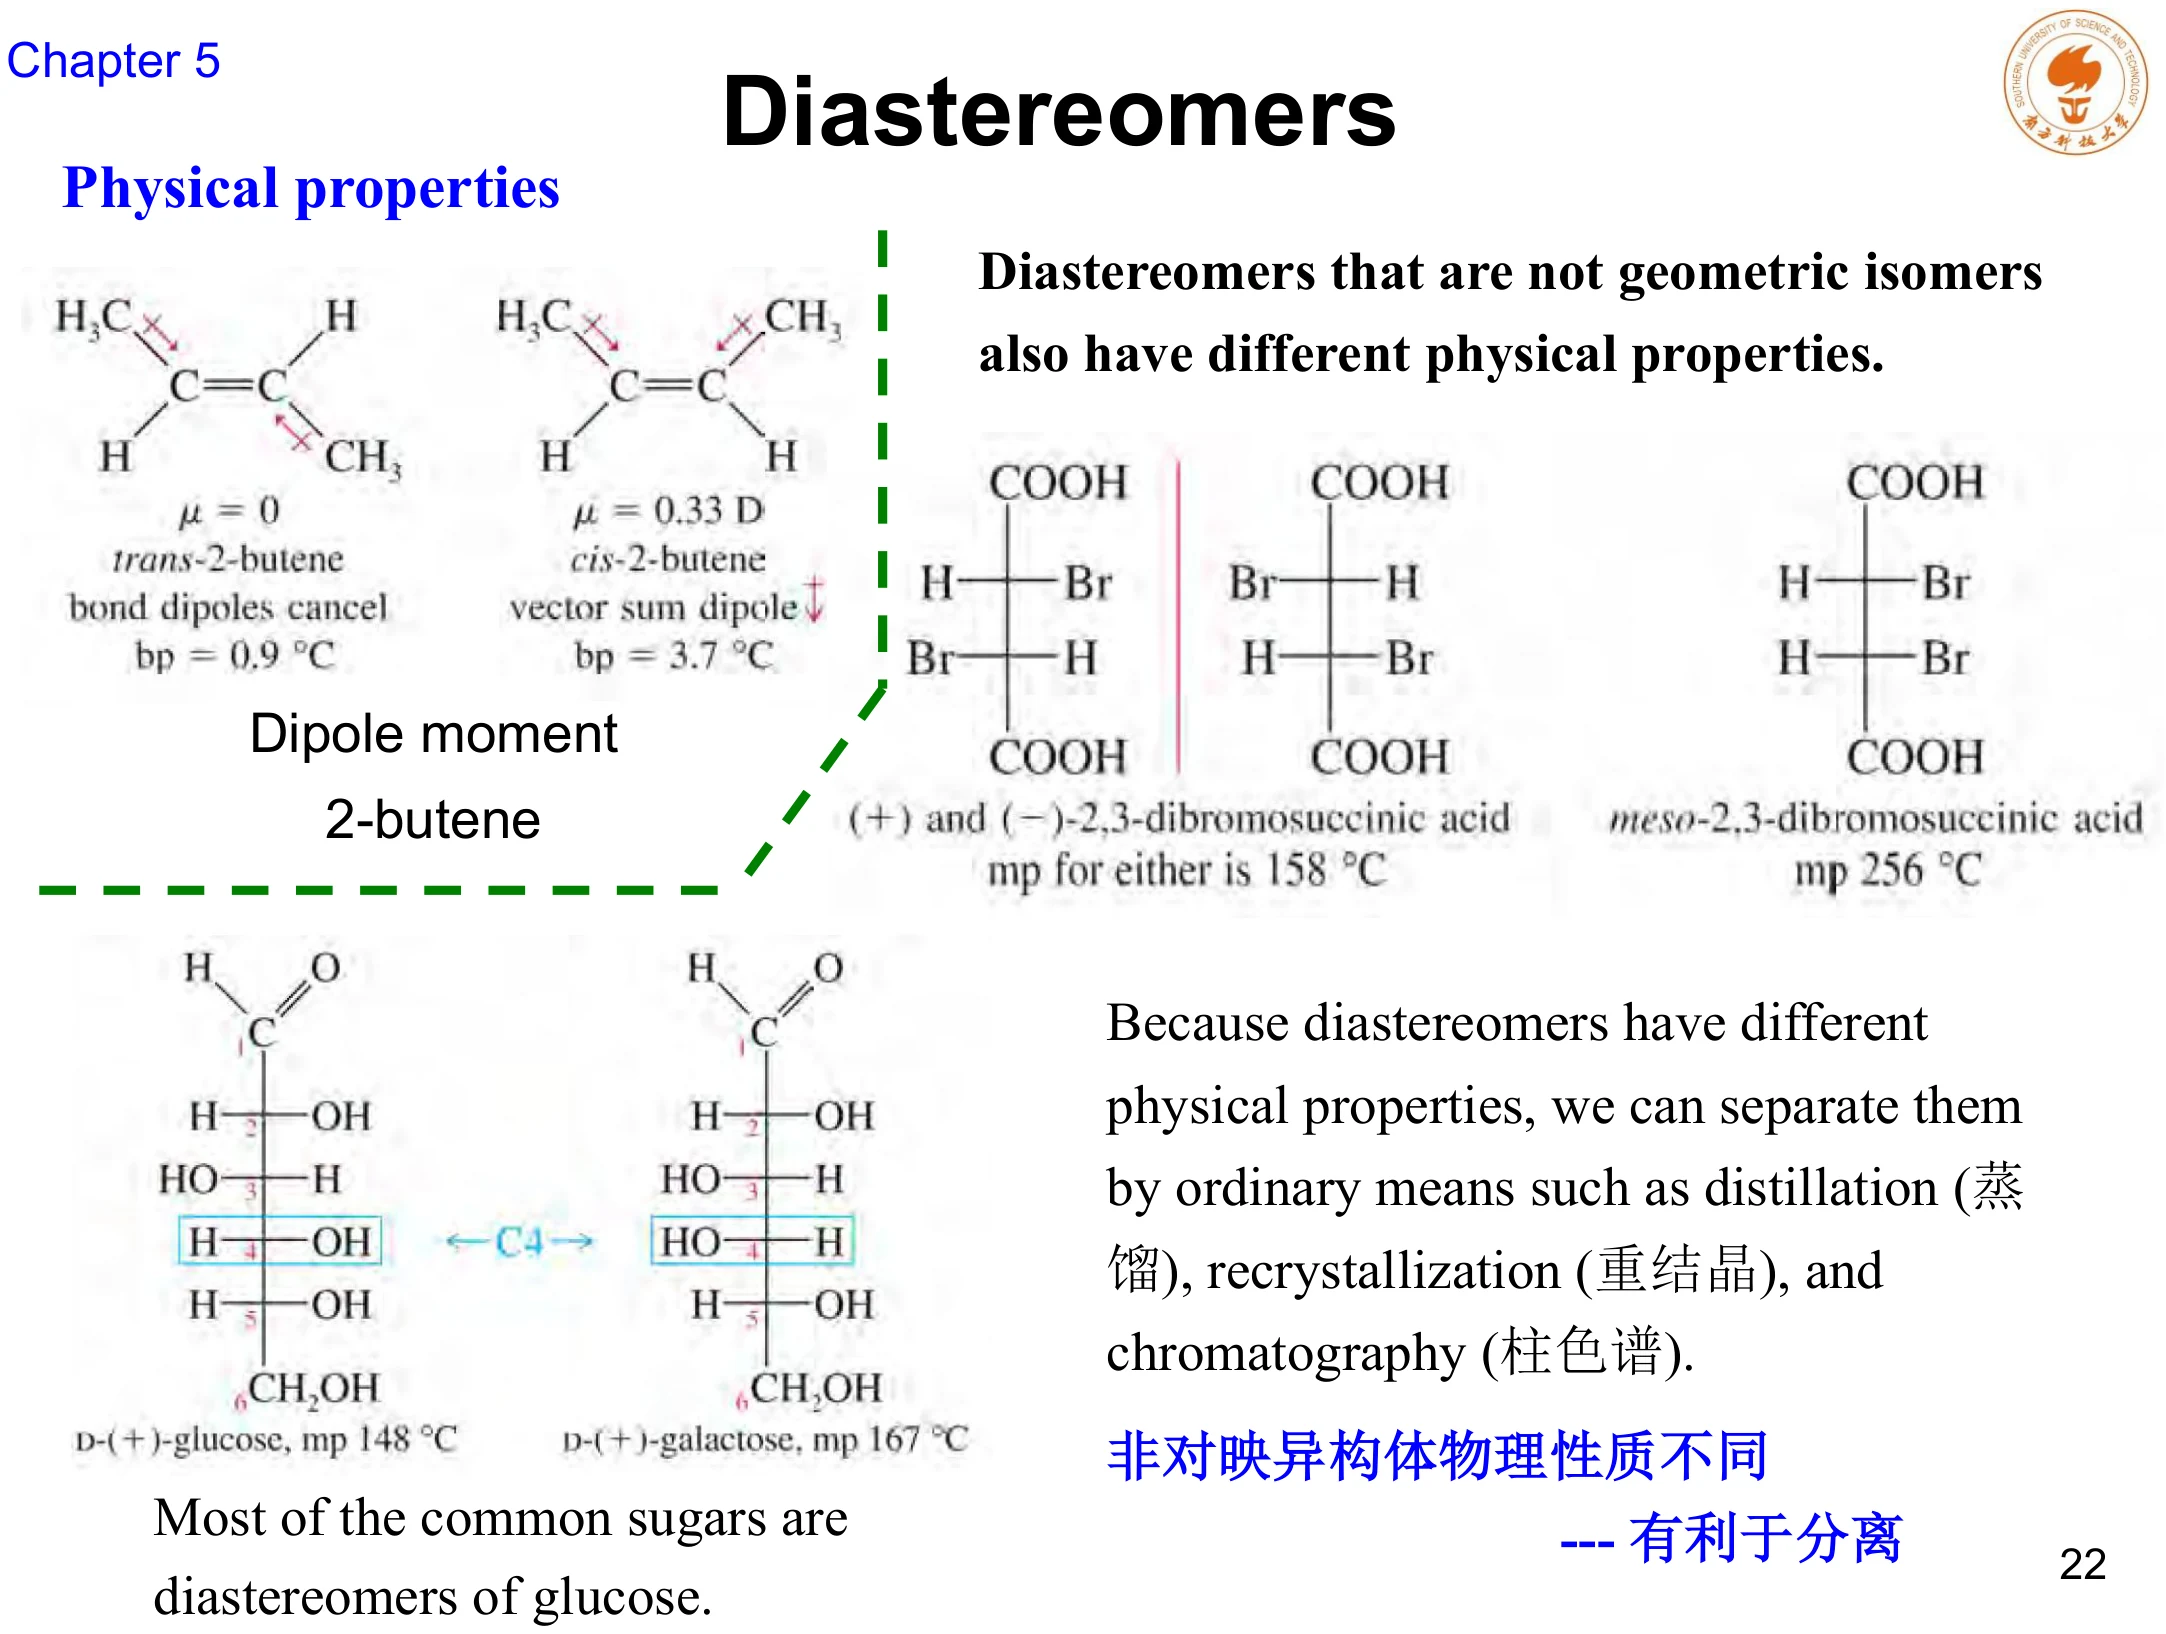
- 包含顺反(几何)异构体,以及多手性中心体系中部分中心构型不同的异构体
- 物理性质不同,因此可以用常规方法分离
课件特别提醒:顺反(几何)异构体属于非对映异构体。这个归类常被忽略,但逻辑上很自然——顺-2-丁烯与反-2-丁烯显然不是镜面关系。环上的顺反关系(如 1,3-二甲基环戊烷的 cis/trans)同样属于非对映关系。
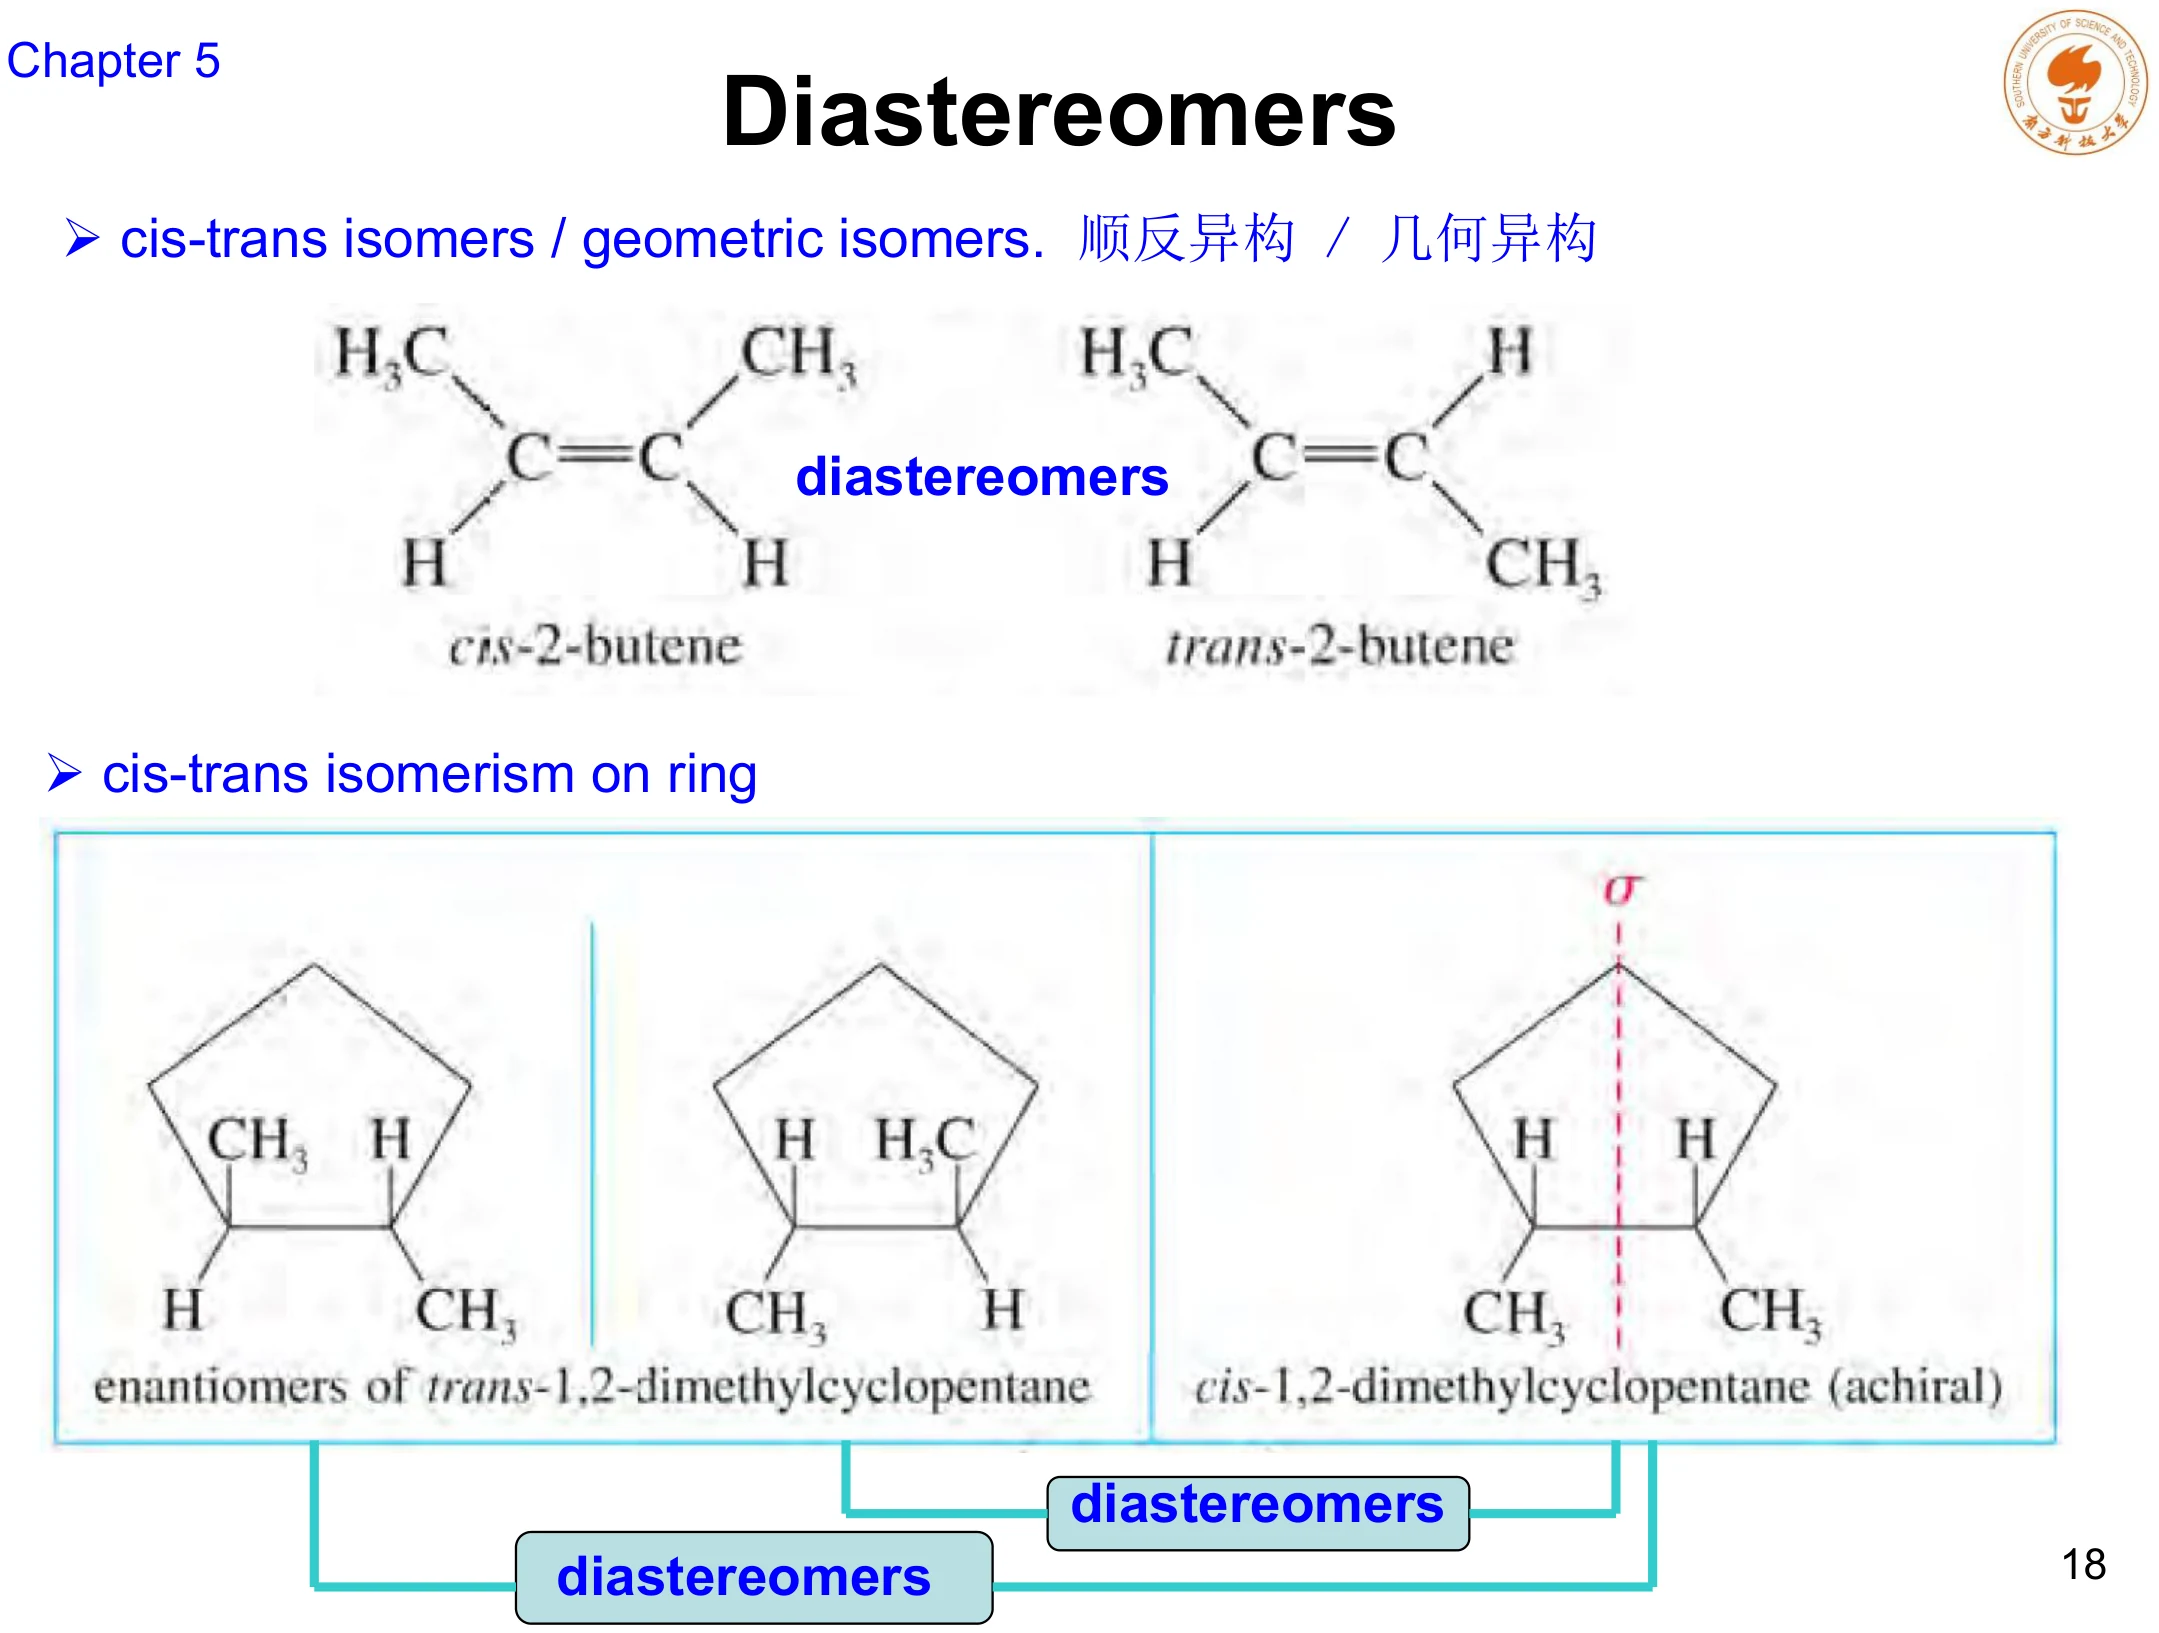
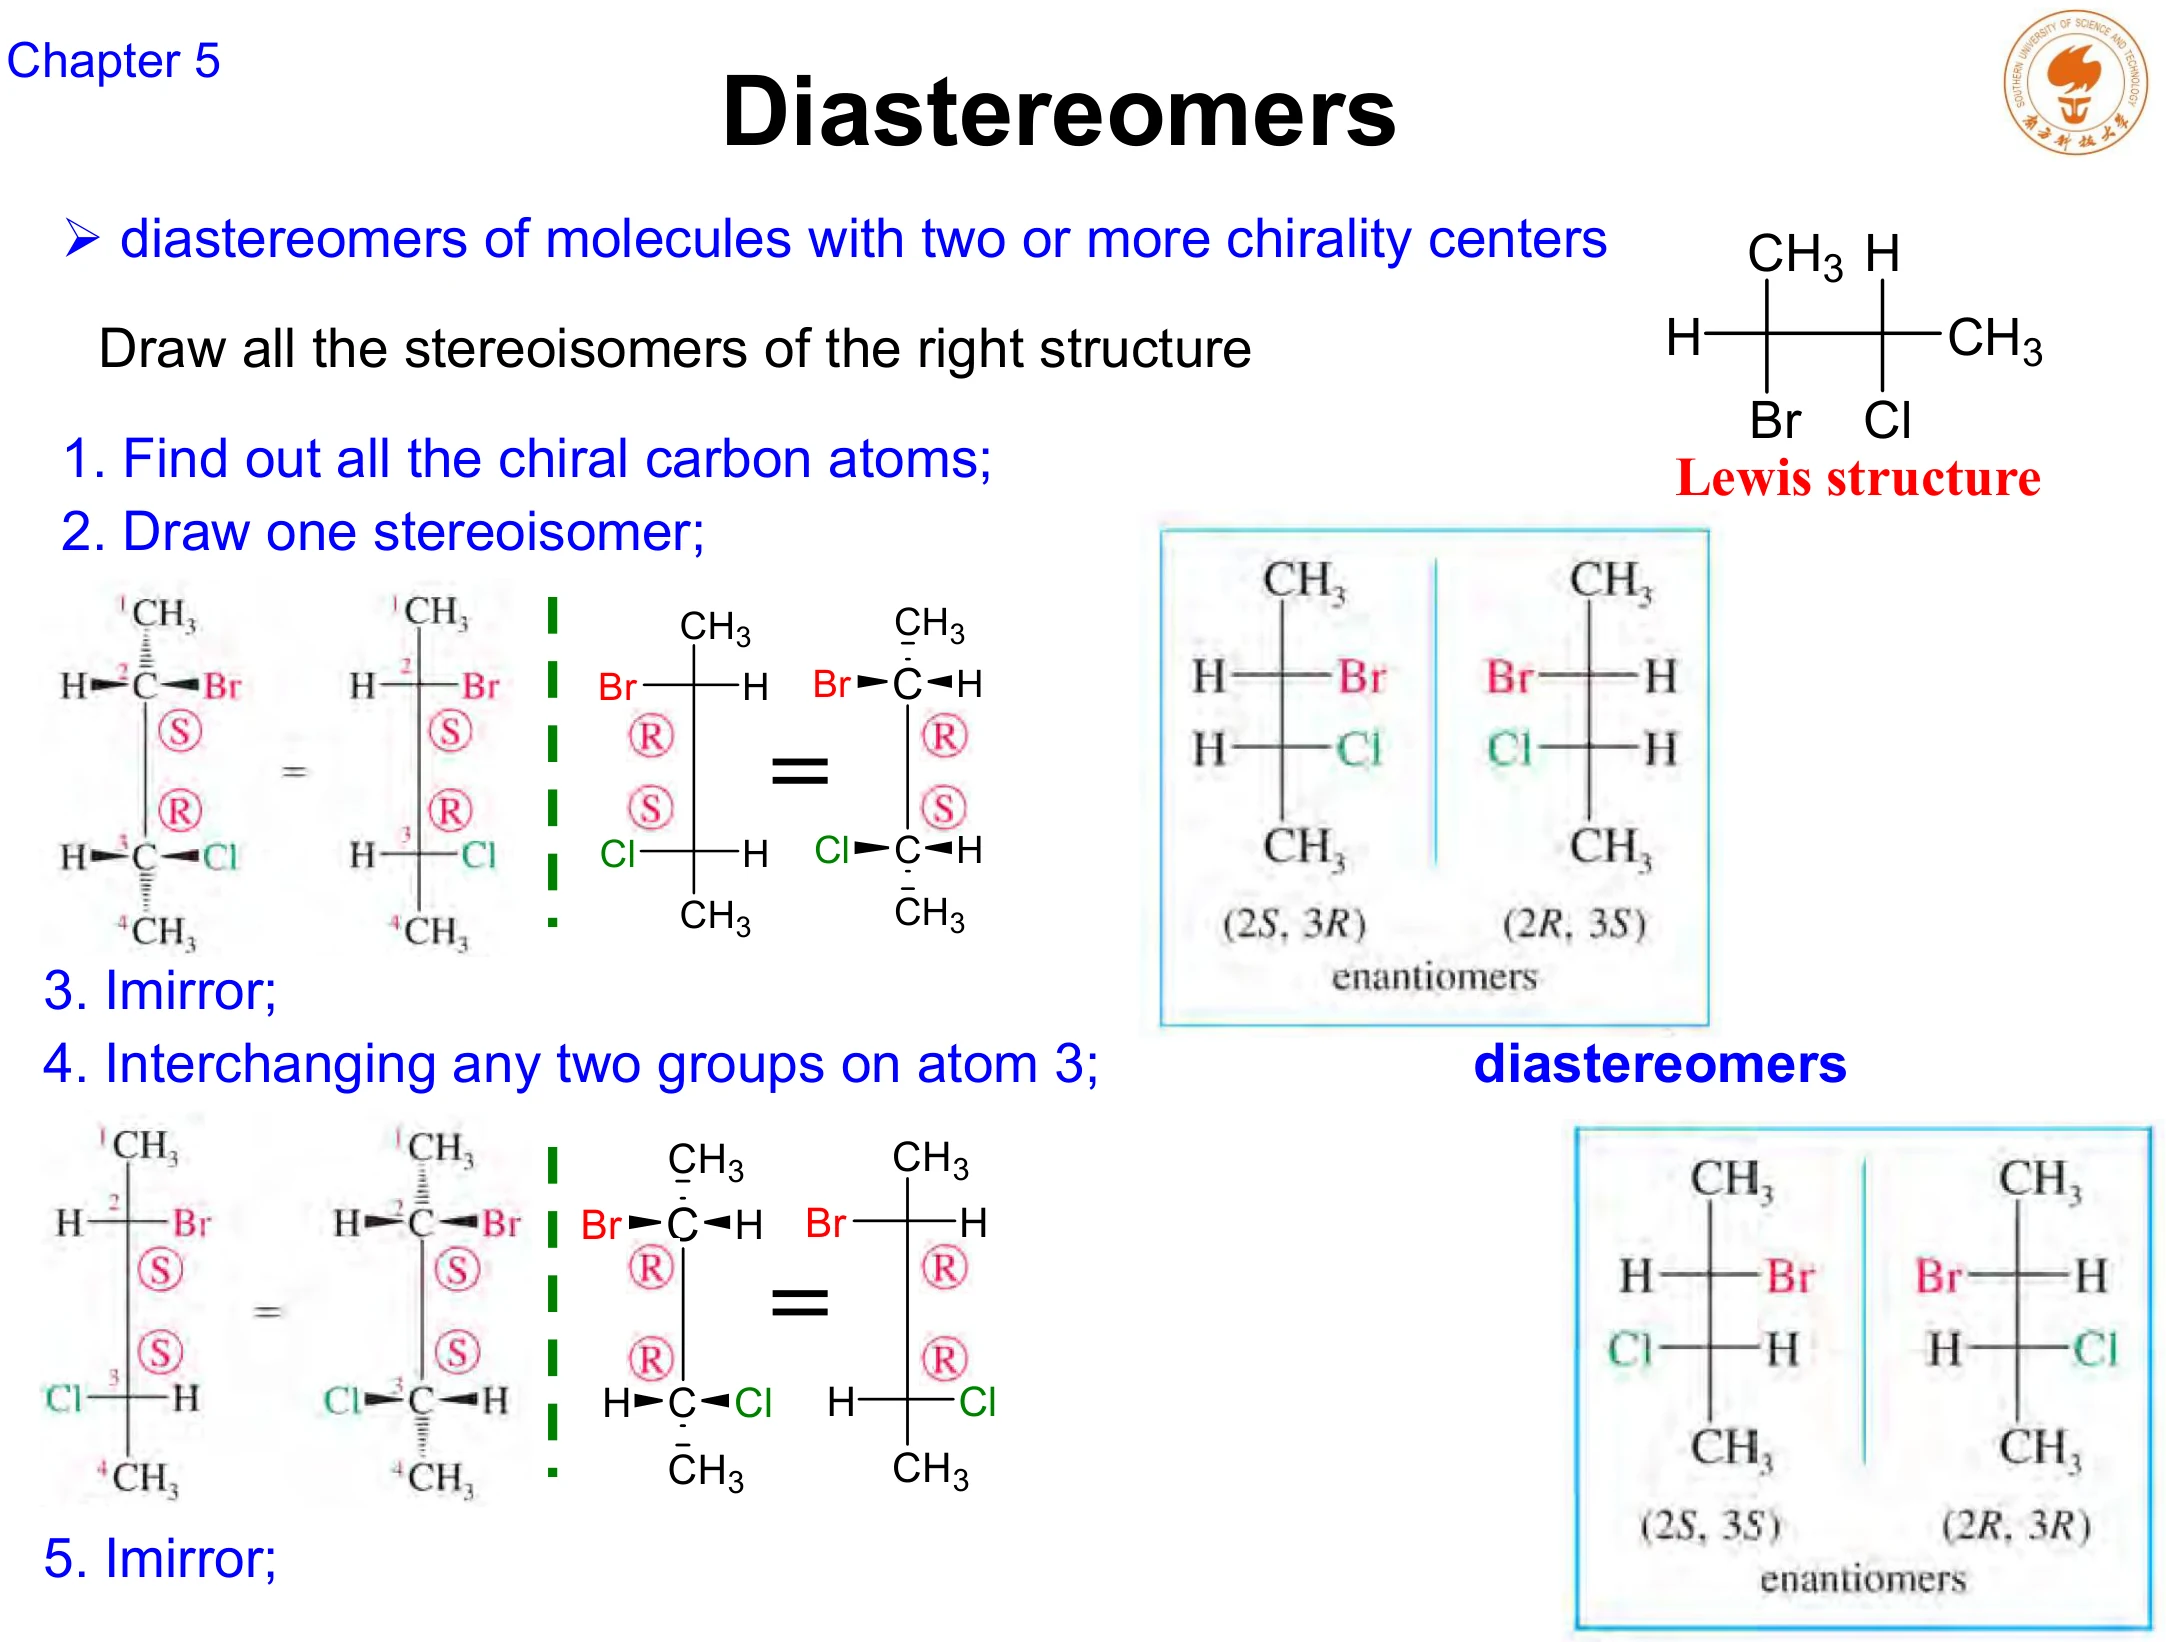
含两个手性中心的四个异构体怎么画
课件给出五步画法,用来系统地列出全部非对映体,而不是靠碰运气:
- 找出分子中全部手性碳原子。
- 任意画出其中一个立体异构体。
- 画出它的镜像——这就得到一对对映体。
- 在原来那个异构体的某个手性中心上,交换两个基团(只改这一个中心的构型)。
- 再画出新结构的镜像——于是得到第二对对映体。
四个结构之间的关系是:同一条竖线上的两个互为对映体;跨线的任意两个互为非对映体。
9. 2ⁿ 规则与它的失效
手性中心的数目与立体异构体的数目之间有一个简单的上界:含 n 个手性碳原子的分子,最多有 2ⁿ 个立体异构体。
| 手性中心数 n | 2ⁿ 上界 | 具体异构体 |
|---|---|---|
| 1 | 2 | (R) 与 (S) 一对对映体 |
| 2 | 4 | (R,R) / (S,S) 一对,与 (R,S) / (S,R) 另一对 |
| n | 2ⁿ | —— |
但课件紧接着强调这是上界,不是保证。“最多”两个字是这句话的关键:当分子内存在相同的取代基时,某些组合会因为分子内部出现对称面而变成同一个化合物,实际数目就少于 2ⁿ。
最标准的例子还是 2,3-二溴丁烷。按 2ⁿ 应该有 4 个异构体,实际只有 3 个:一对对映体 (±),加上一个 meso 内消旋体——(2R,3S) 与 (2S,3R) 其实是同一个化合物,因为它内部有一个镜面,整体不手性。
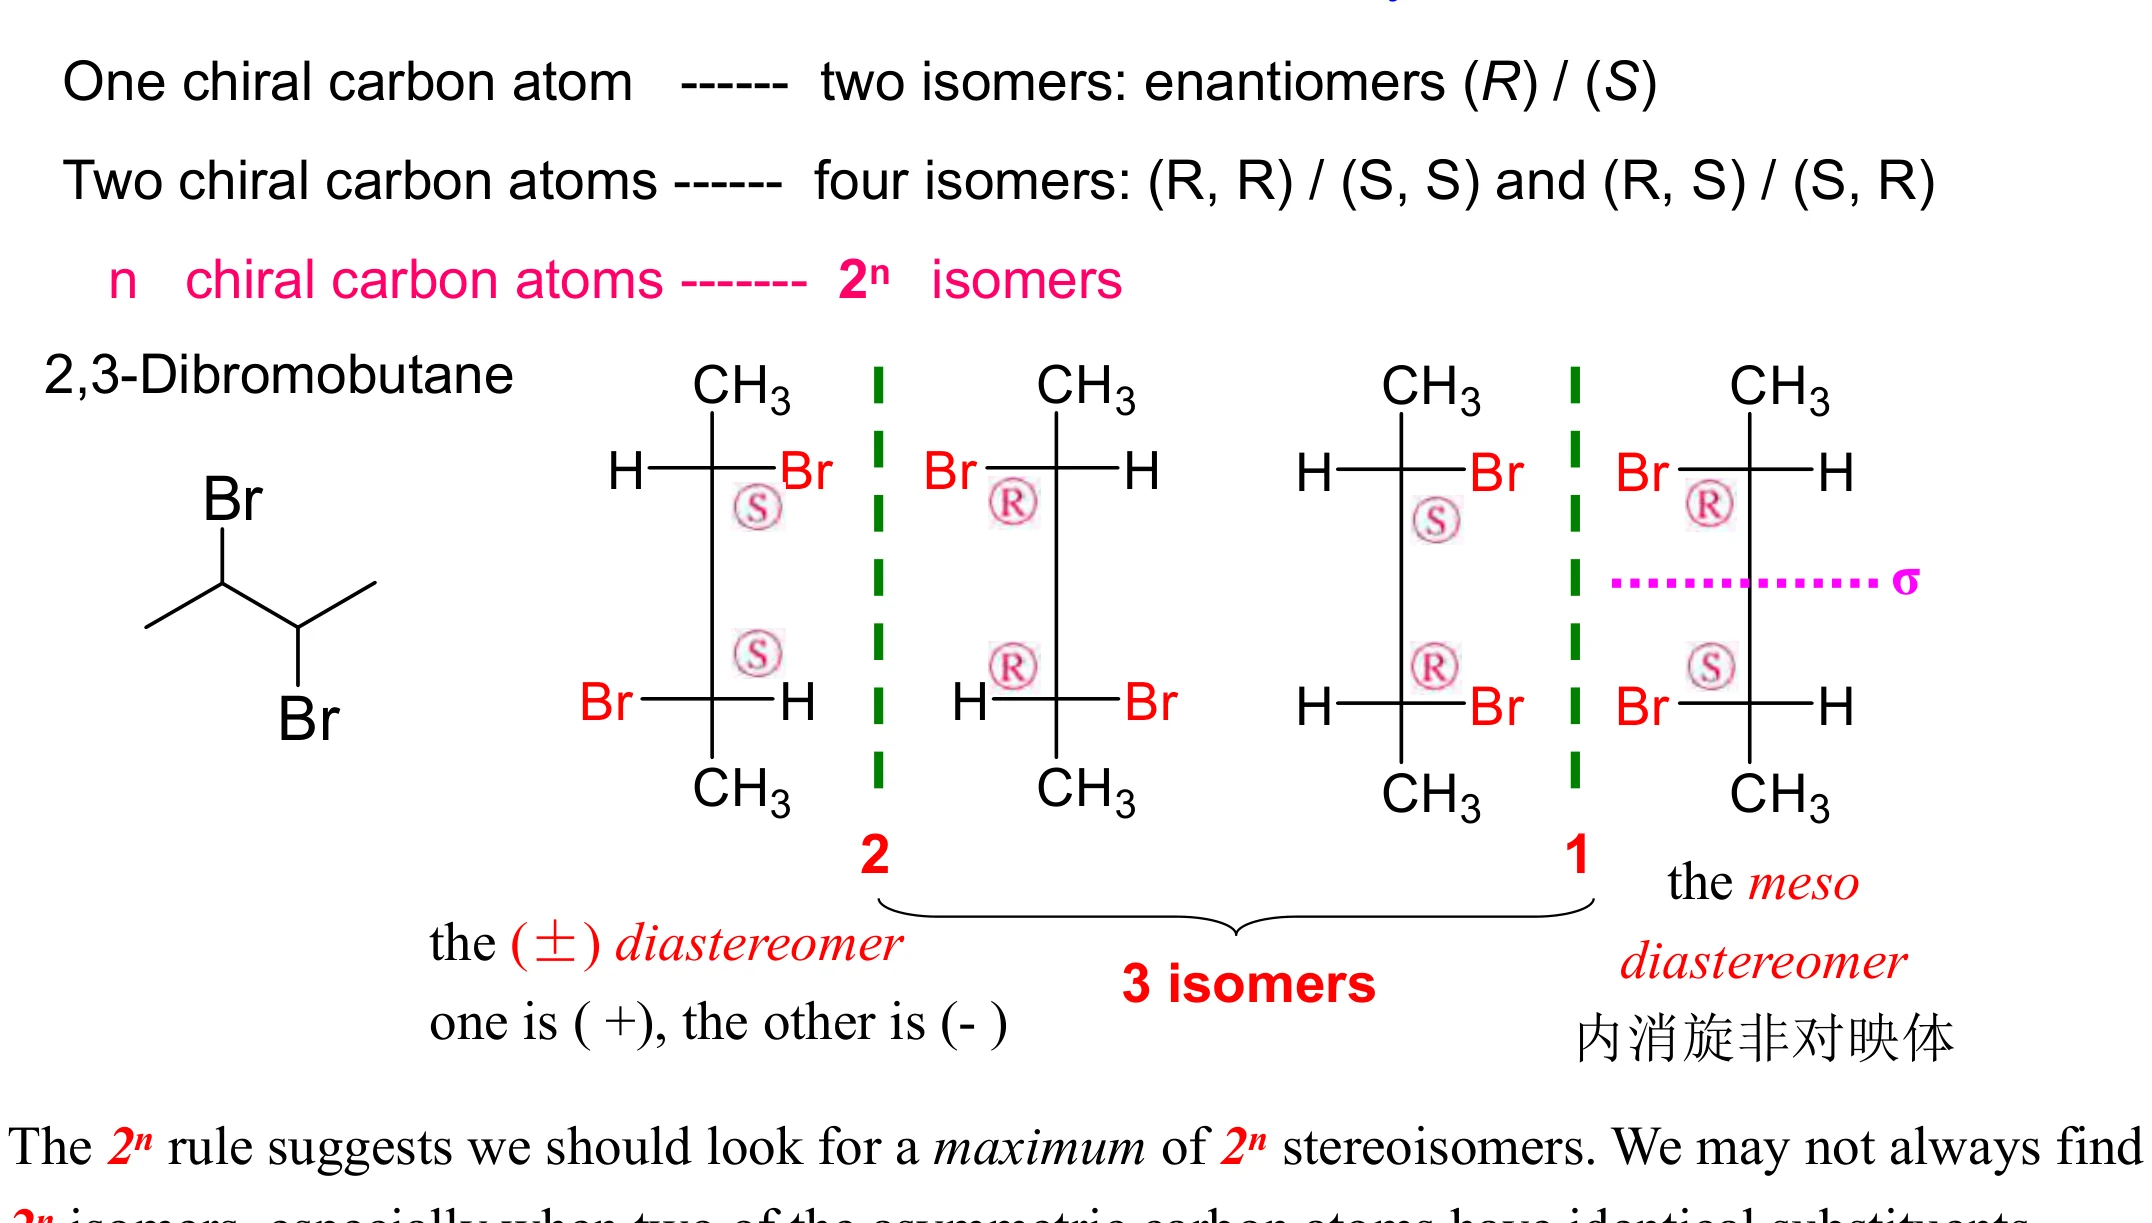
10. meso 化合物:一个被说坏了的定义
课件给出的定义是:meso 化合物是含有手性中心(通常是不对称碳)但整体无手性的化合物。2,3-二溴丁烷的 (2R,3S) 异构体就是标准例子——它有两个不对称碳,却是非手性的,因为它有一个内对称面,分子的一半是另一半的镜像。
课件明确批评了另一种常见表述:“含立体中心的无手性化合物”。它认为这是糟糕的定义,理由是立体中心(stereocenter)的范围比手性中心更大,它还包括产生顺反异构的双键碳。例如 2-丁烯的两个异构体都含有立体中心(双键两端的碳),它们都无手性,也都没有手性的非对映体——按这个定义就会被错误地叫作 meso,而它们显然不是。
所以准确的说法应当锁定在“手性中心”上:meso 化合物的手性中心必须存在于同一个分子内,且因为分子内的对称性而互相抵消。判断一个含多个手性中心的分子是否为 meso,最可靠的办法仍是找内对称面(internal mirror plane)——找到它就可以直接断定非手性。
11. 非对映体与对映体的性质差异
这一节是整讲的枢纽,它解释了为什么“分离对映体”是一件难事,而“分离非对映体”却相对容易。
非对映异构体:性质不同
非对映体的物理性质不同——包括偶极矩、沸点、熔点、溶解度等。课件用 2-丁烯举例:顺式与反式的偶极矩不同。另一个常被引用的例子是糖类:大多数常见的糖彼此之间都是葡萄糖的非对映异构体,所以它们的熔点、溶解度都不一样。
正因为物理性质不同,非对映体可以用常规方法分离:蒸馏、重结晶、柱色谱都可以。这一点在后面的拆分实验中会被反复利用——手性拆分正是先把一对对映体转成一对非对映体,再用常规方法分开。
对映异构体:性质几乎相同
对映体的沸点、熔点、密度几乎完全相同,在非手性环境中无法用任何常规手段区分。要把它们分开,必须引入一个手性环境,让两个对映体与这个手性环境形成非对映的相互作用。
课件举的例子是肾上腺素(adrenaline):它的两个对映体在普通溶剂中行为一致,只有通过旋光法(polarimetry)或手性环境才能区分。在生物体内情况则完全不同——受体本身就是手性的,所以两个对映体的生理活性可以相差极大。
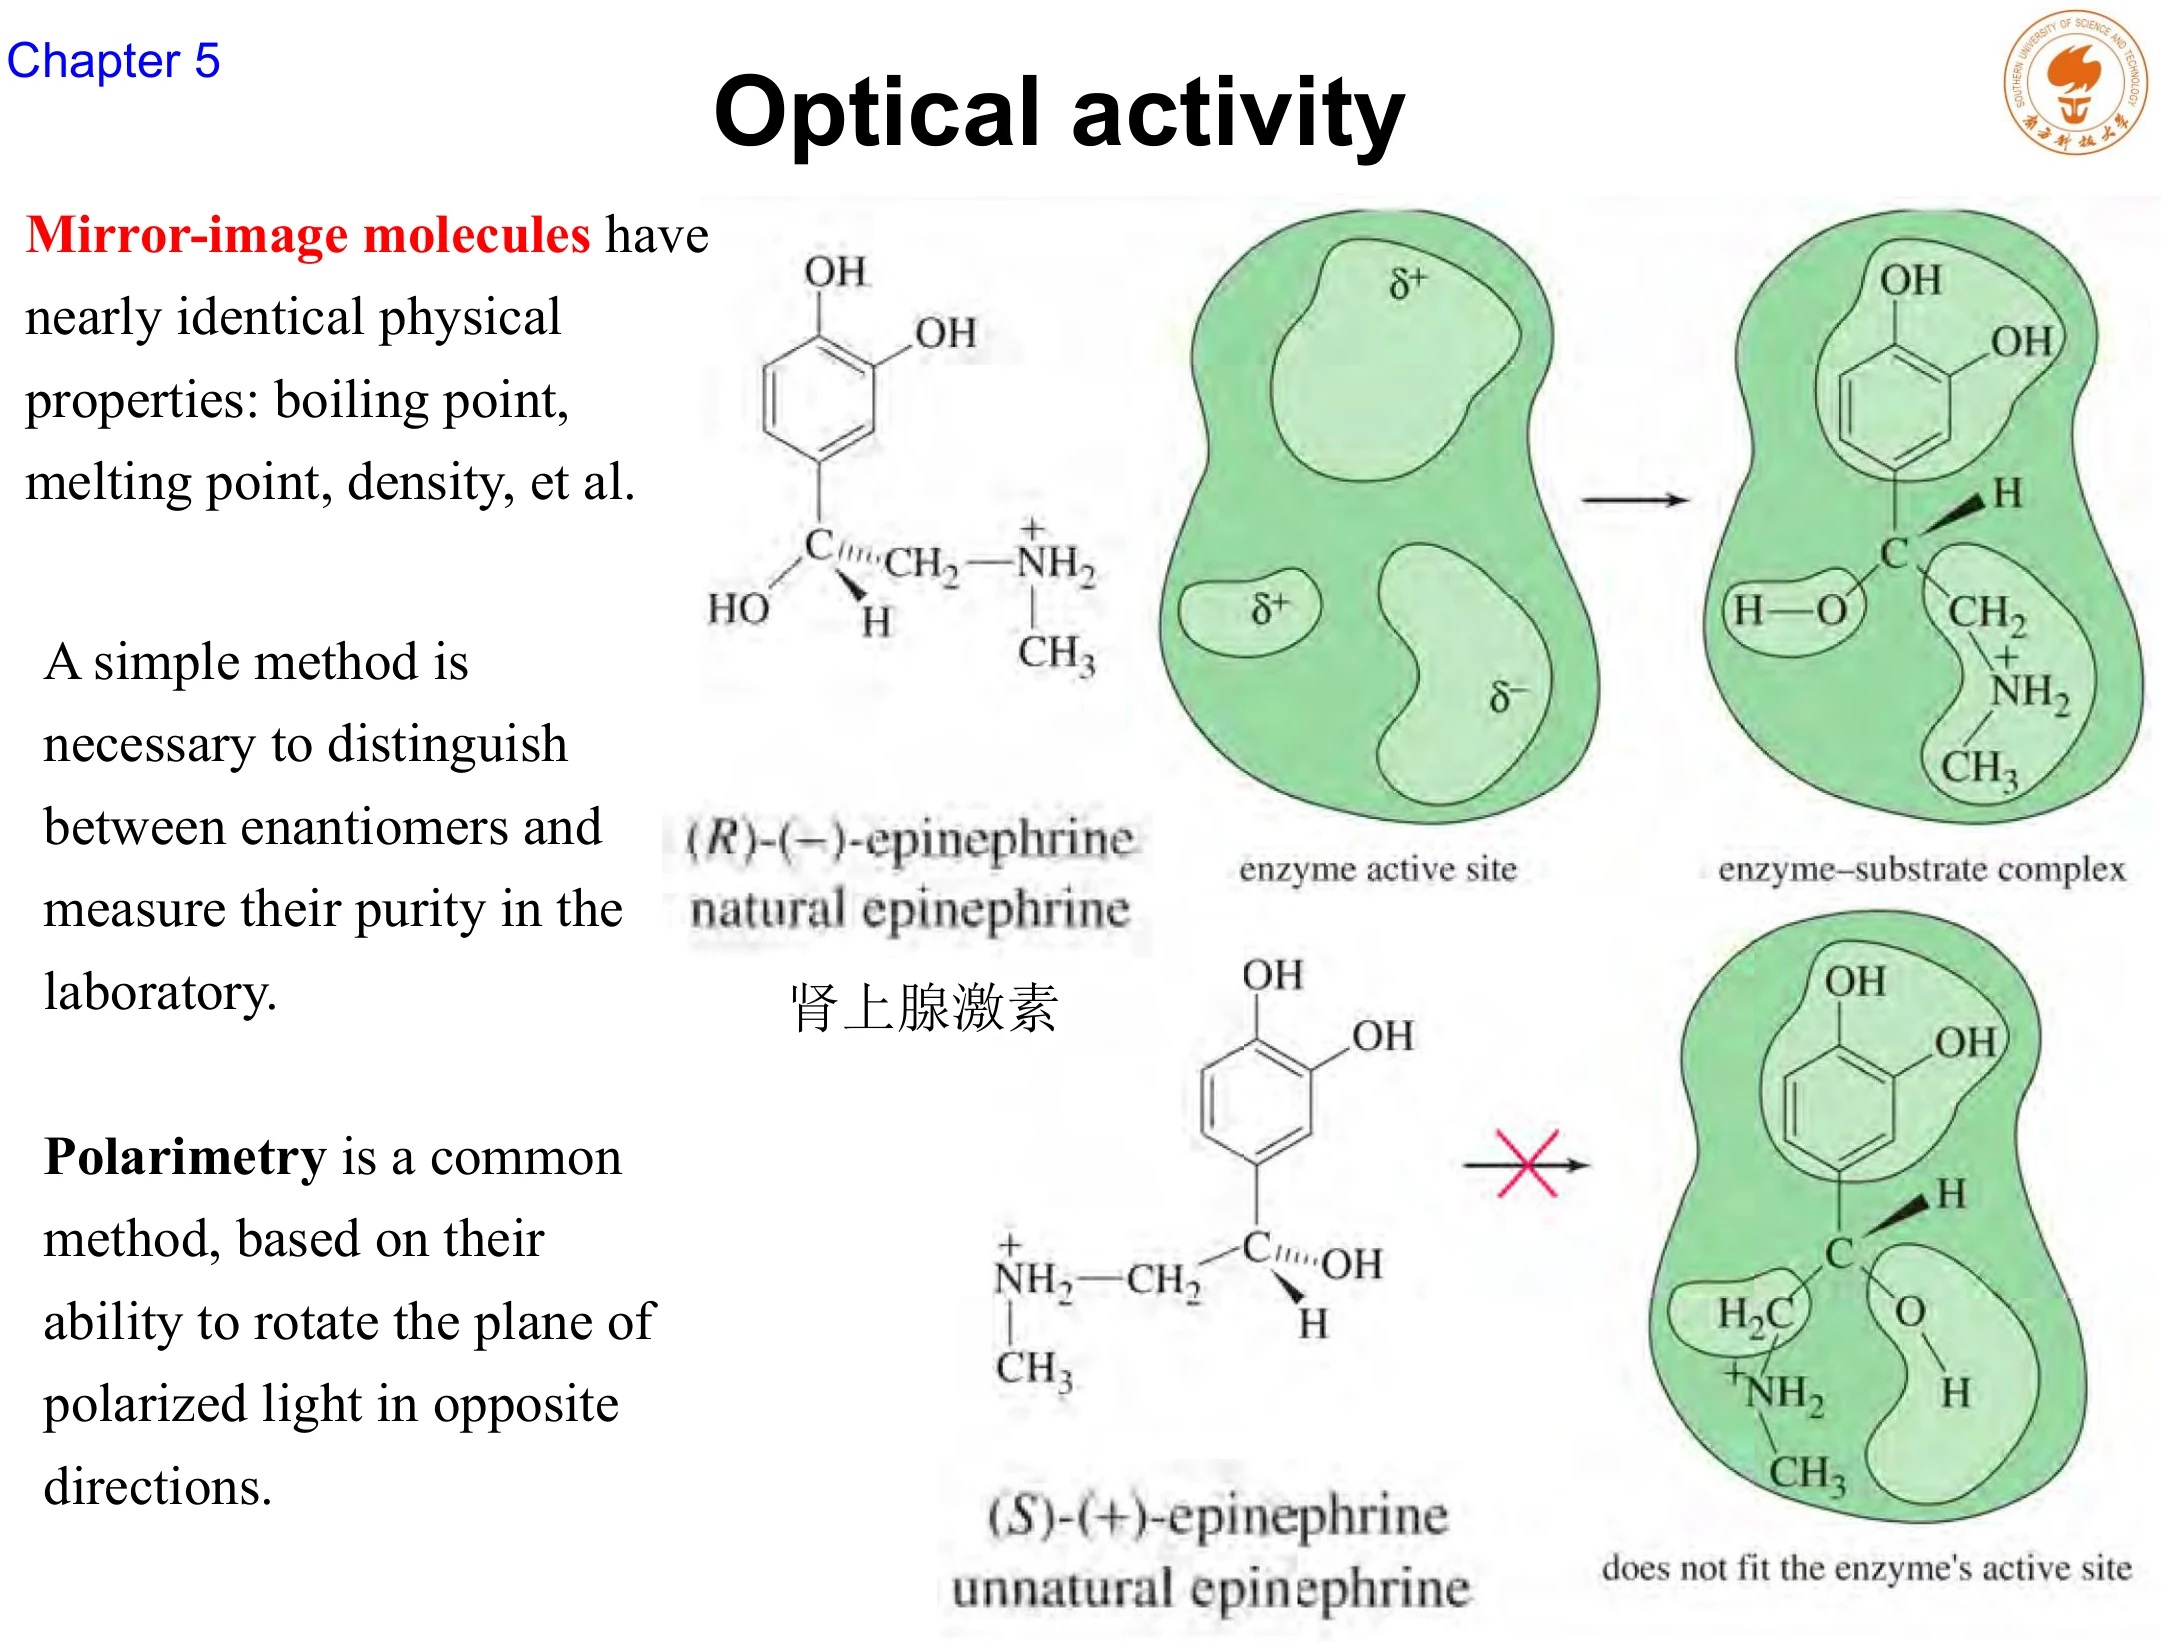
对映体在非手性环境里是“同一个人”,在手性环境里才分得开;非对映体在任何环境里都是“两个人”。这就是分离策略的全部依据:把对映体转成非对映体,问题就从“手性分离”降级成“普通分离”。
12. 平面偏振光与旋光测定
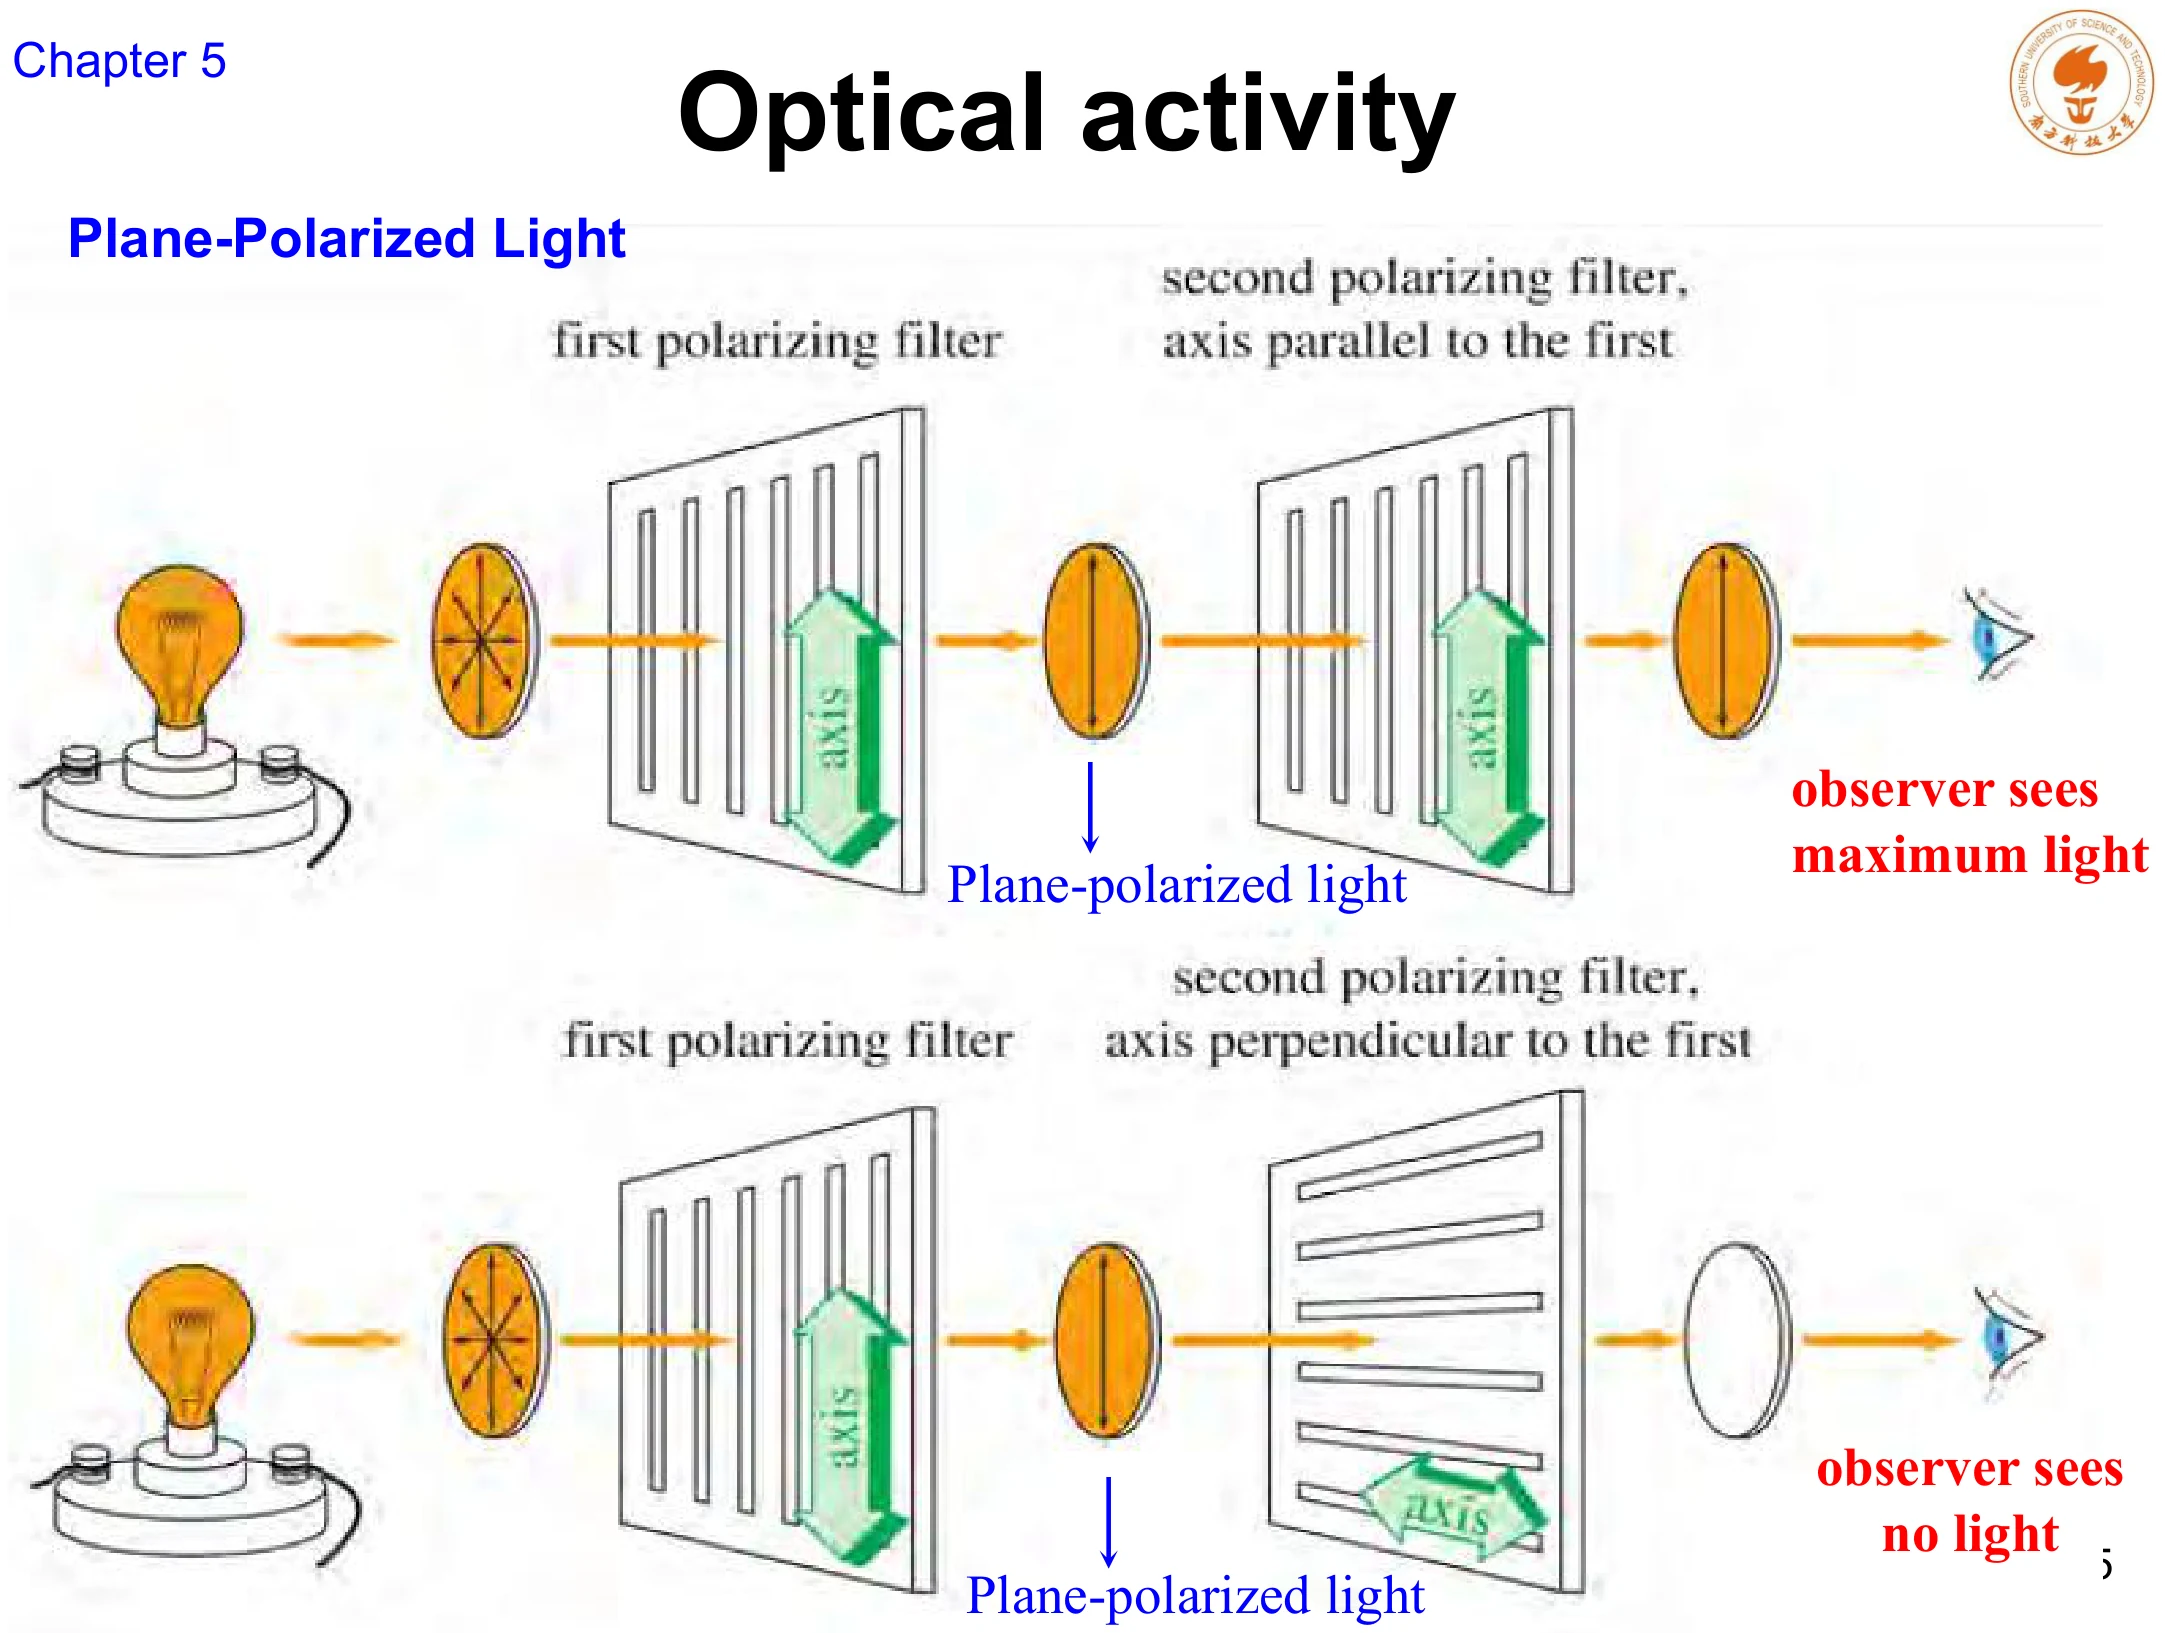
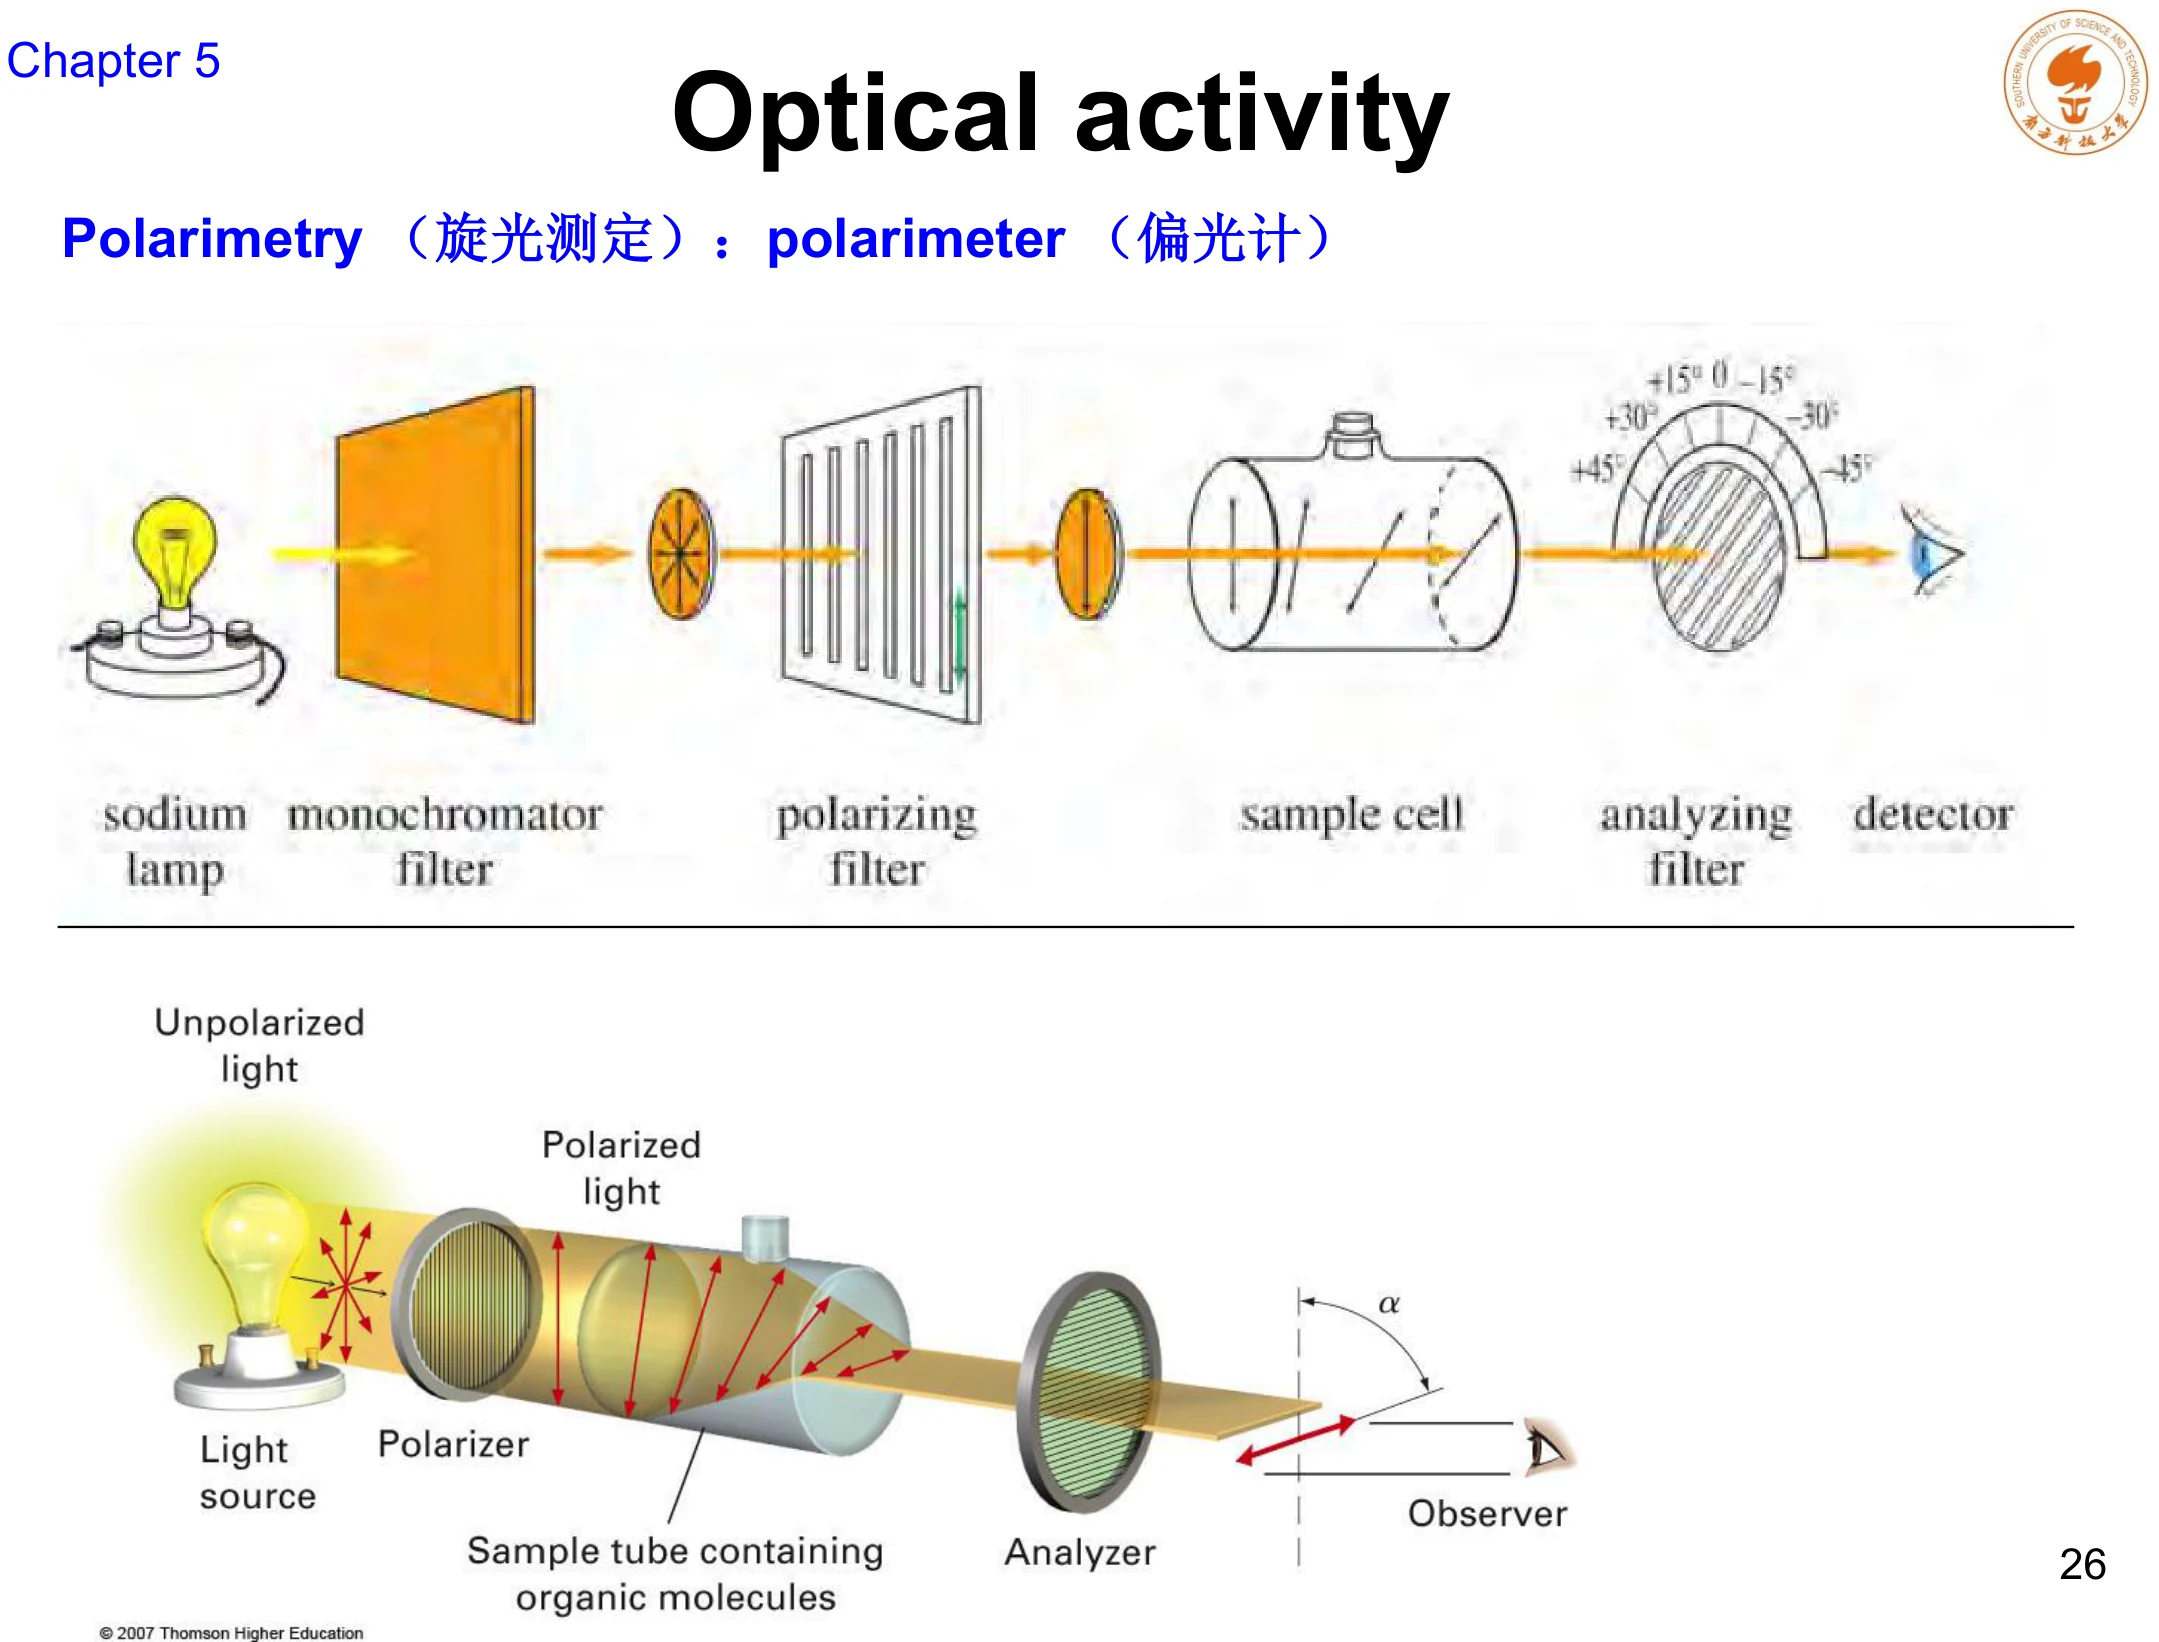
要测量光学活性,先要有平面偏振光(plane-polarized light):只在一个平面内振动的光波。普通光(非偏振光)在垂直于传播方向的所有平面内振动;让它通过一个偏振过滤器(polarizing filter),只有振动方向与滤光器轴一致的成分能通过,出射光就变成了平面偏振光。
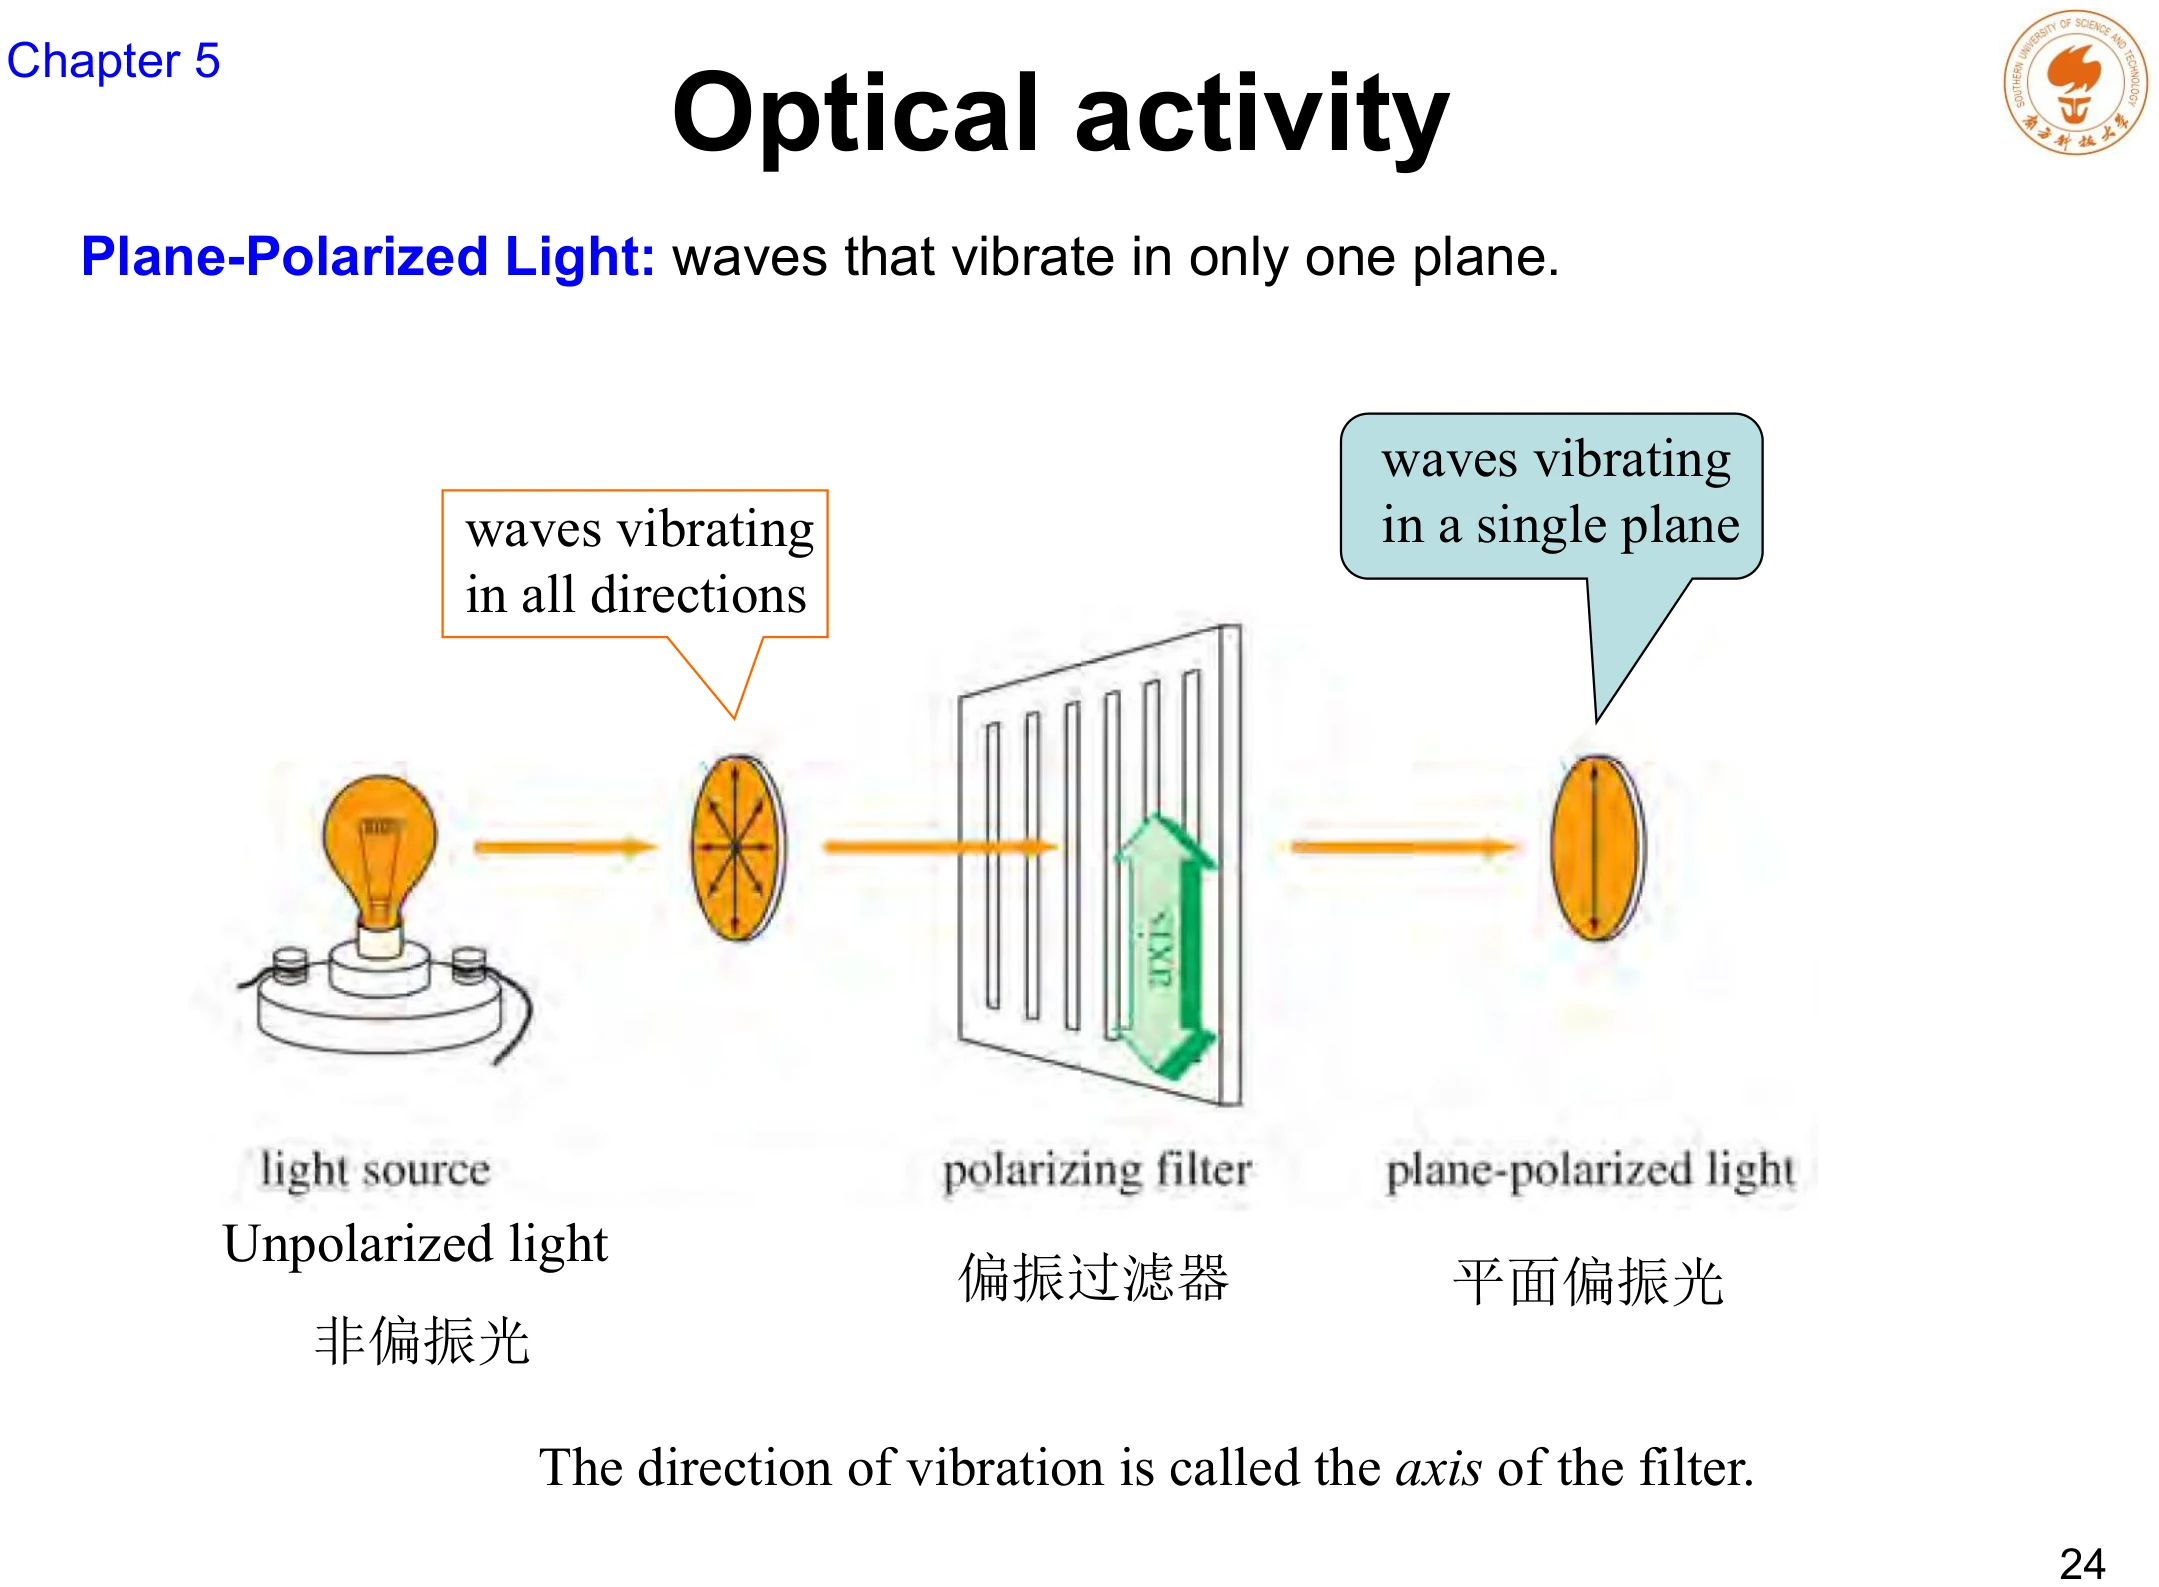
用两块偏振片就能验证这一点:当第二块偏振片的轴与第一块平行时,光能通过(最亮);把第二块转过 90° 后,光被完全挡住(最暗)。测量光学活性的仪器——偏光计(polarimeter)——就是在这个原理上加了样品管和后继的检偏器。
13. 光学活性与旋光方向
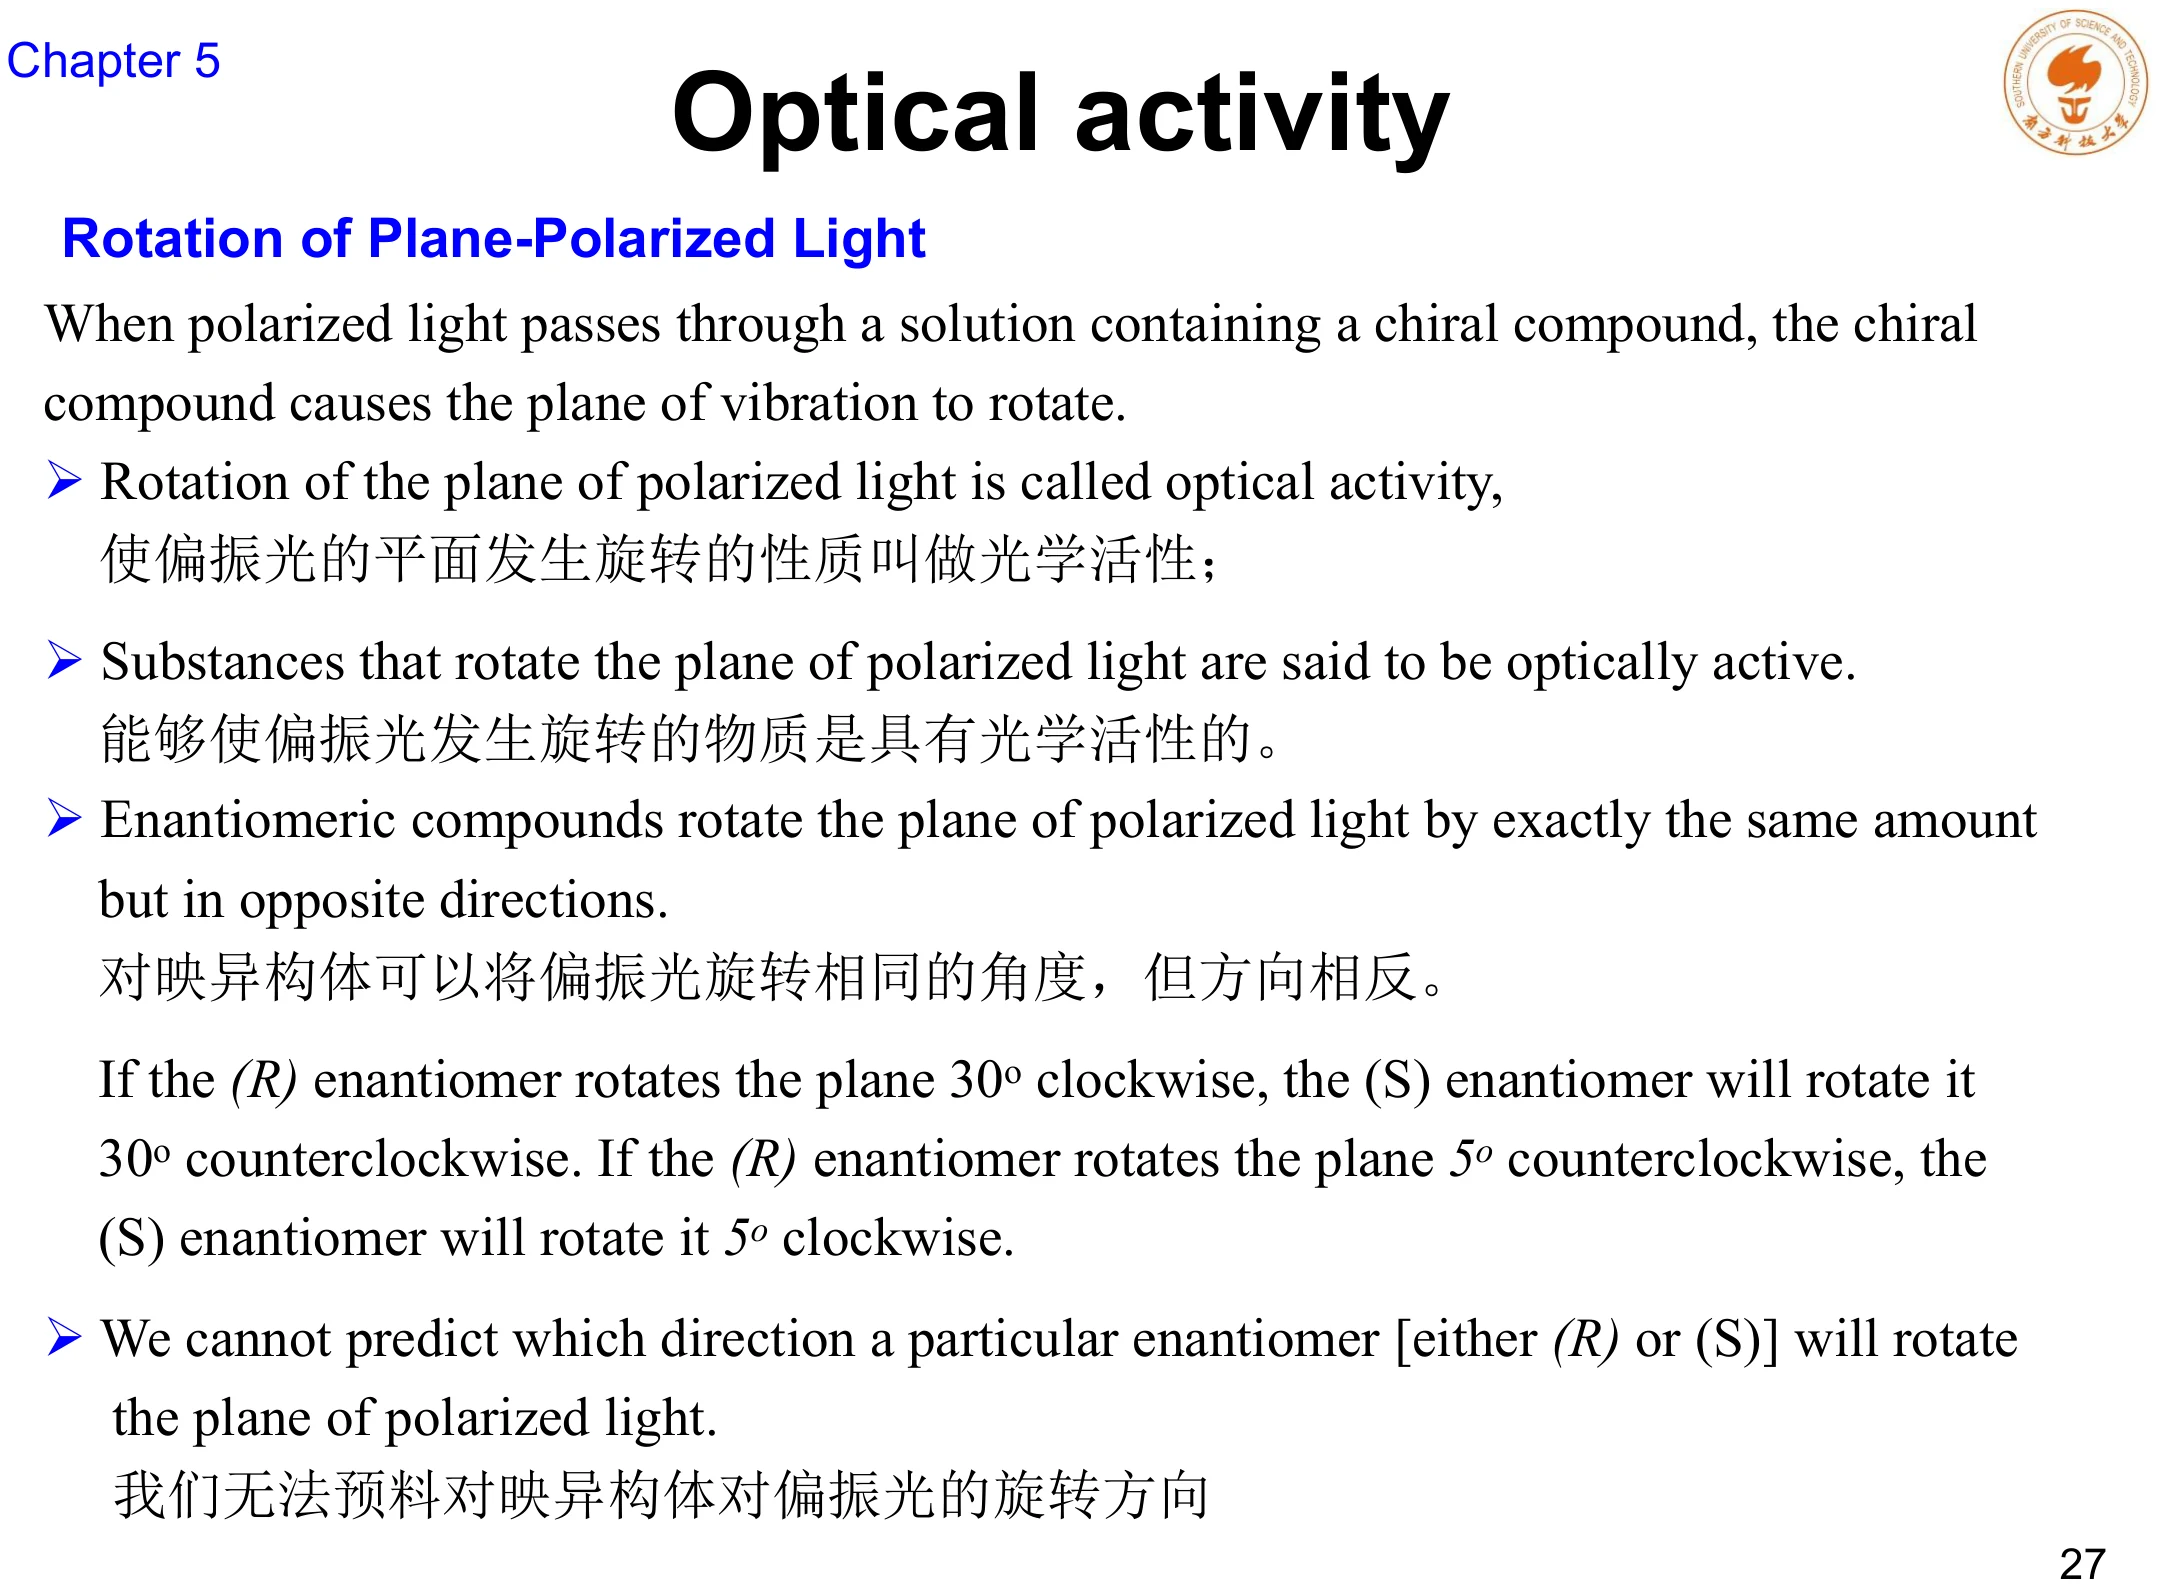
光学活性(optical activity)的定义是:手性化合物使平面偏振光的振动平面发生旋转的性质。能产生这种旋转的物质称为光学活性物质。
这里有两个必须分清的事实:
- 一对对映体旋转偏振光的角度完全相同,但方向相反。如果 (R) 使平面顺时针转 30°,那么 (S) 就使它逆时针转 30°。
- 无法预测某个对映体((R) 或 (S))究竟把光转向哪一边。旋光方向必须由实验测定,不能由构型推出,也不能由 D/L 推出。
标记符号
| 旋光方向 | 符号 | 旧记号 | 示例 |
|---|---|---|---|
| 右旋(clockwise) | (+) | d | (+)-2-butanol 或 d-2-butanol |
| 左旋(counterclockwise) | (−) | l | (−)-2-butanol 或 l-2-butanol |
14. 比旋光度
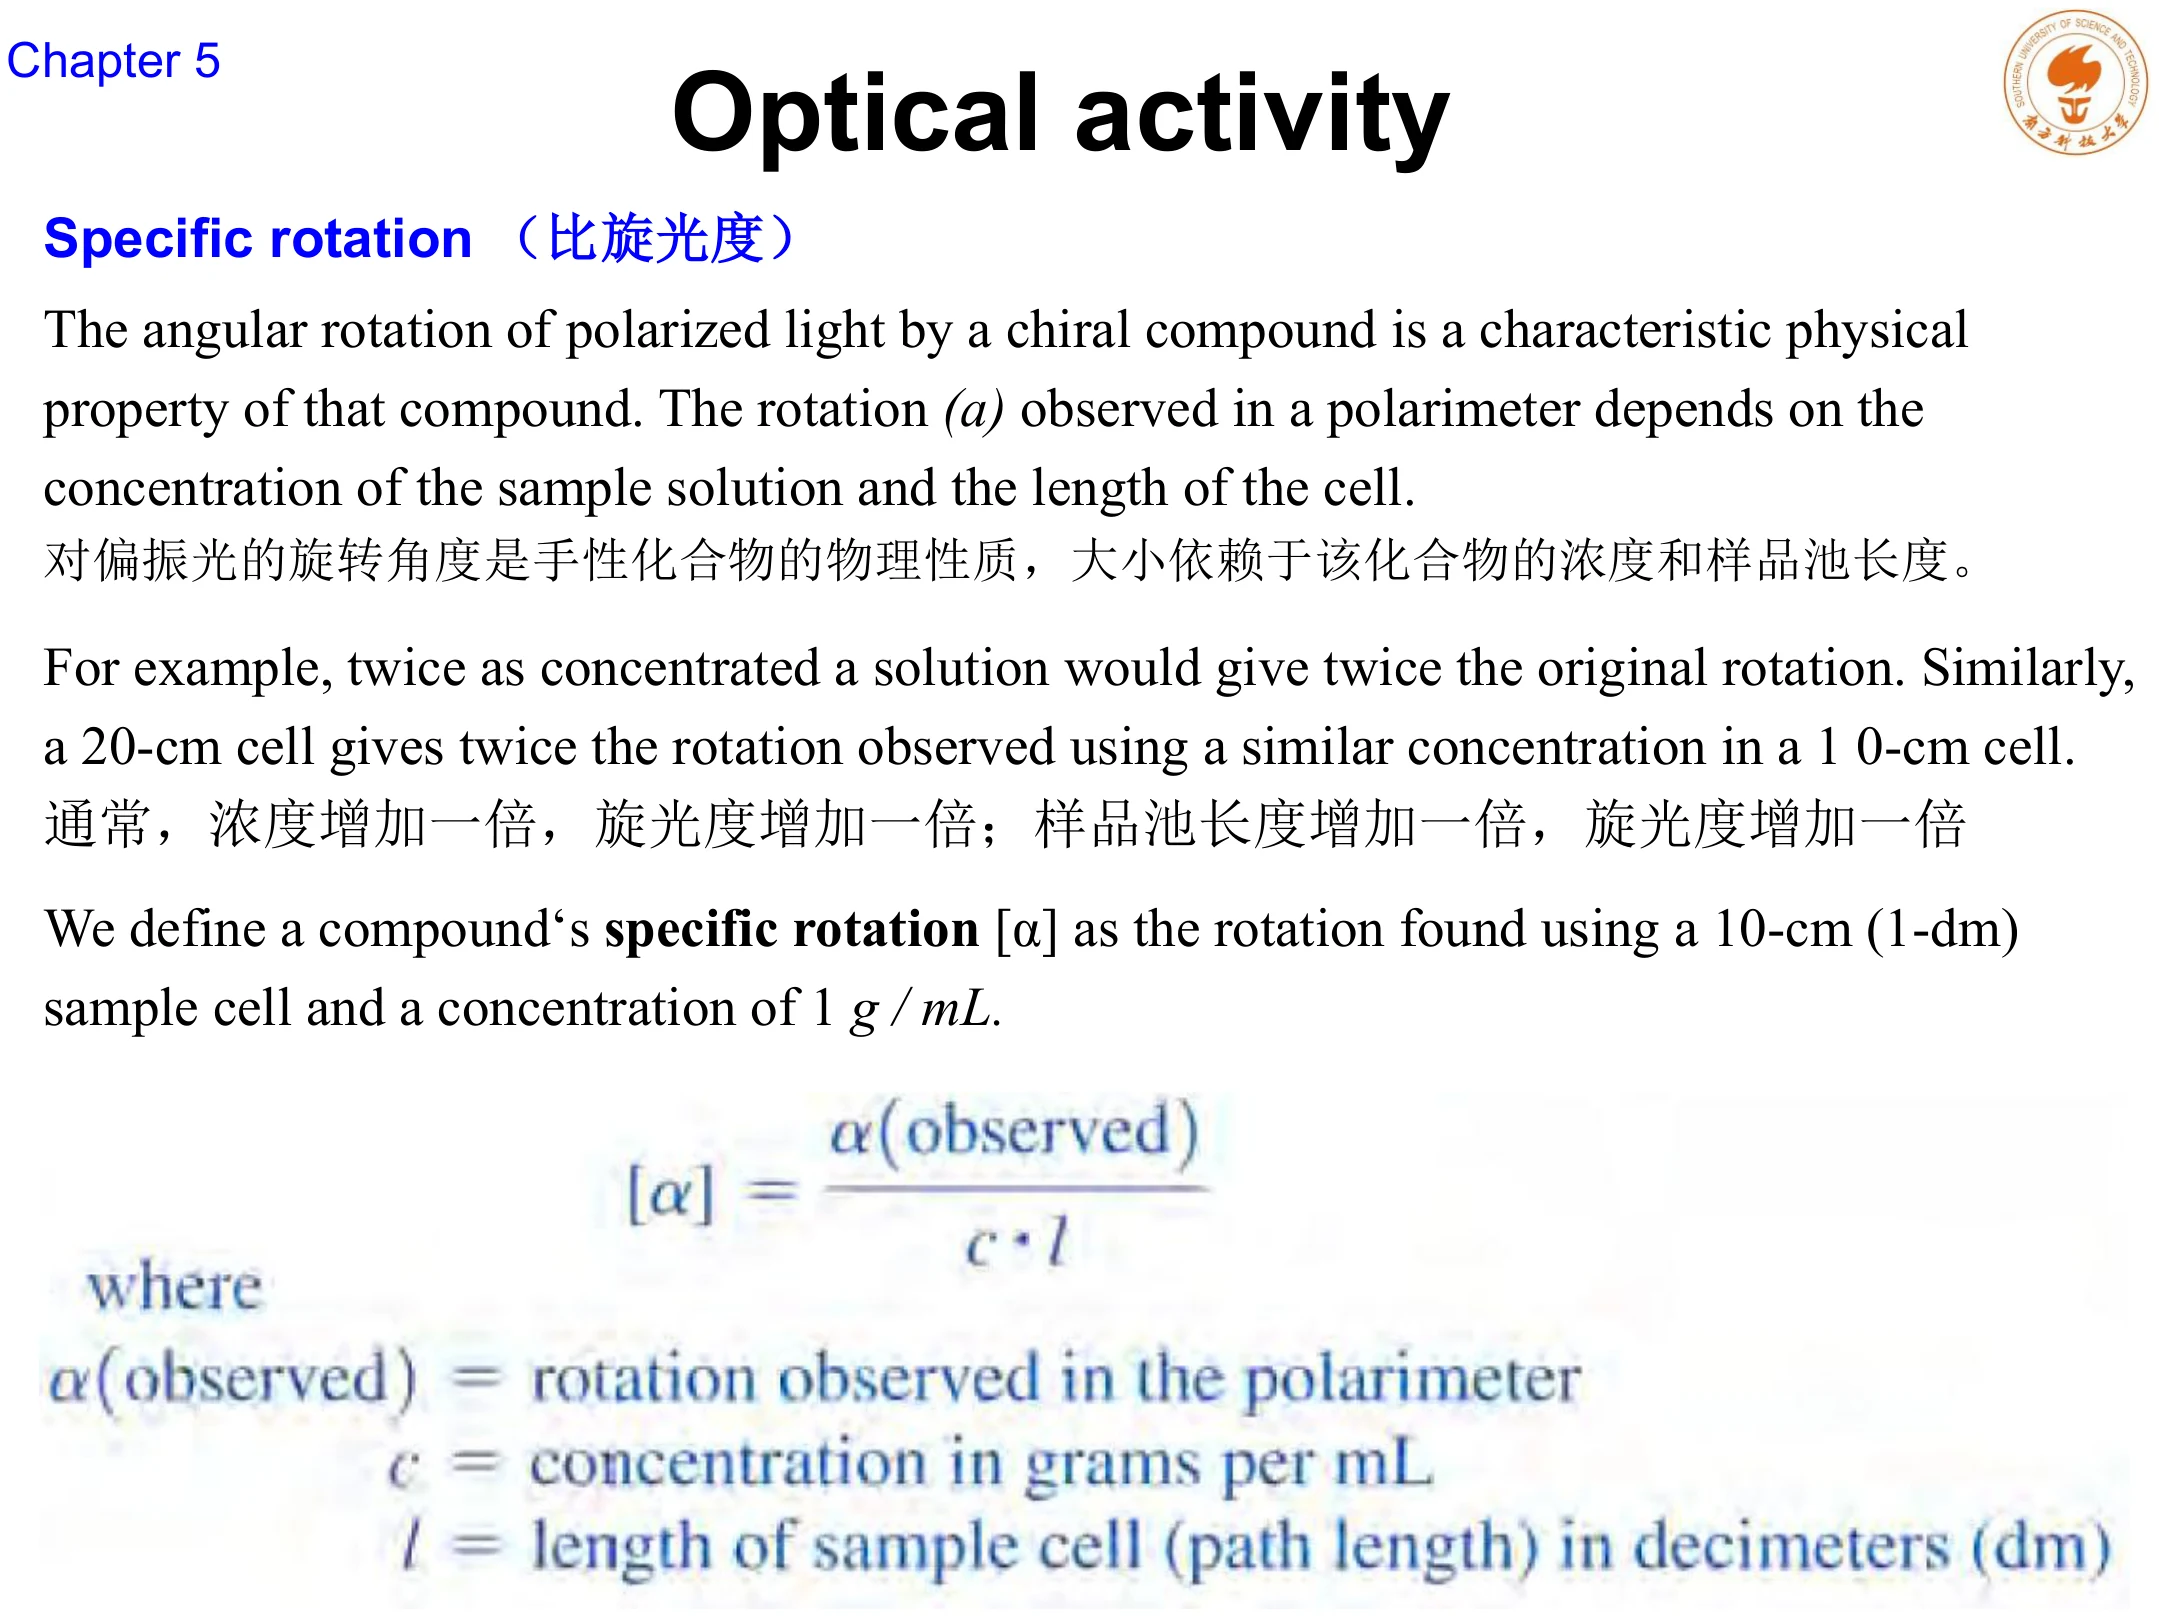
实测的旋光角 α 会随实验条件变化,不能直接用来比较不同化合物。影响它的两个因素是浓度与样品管长度:浓度加倍,旋光角加倍;管长从 10 cm 变成 20 cm,旋光角也加倍。为了得到与条件无关的数值,定义比旋光度(specific rotation)[α] 为:
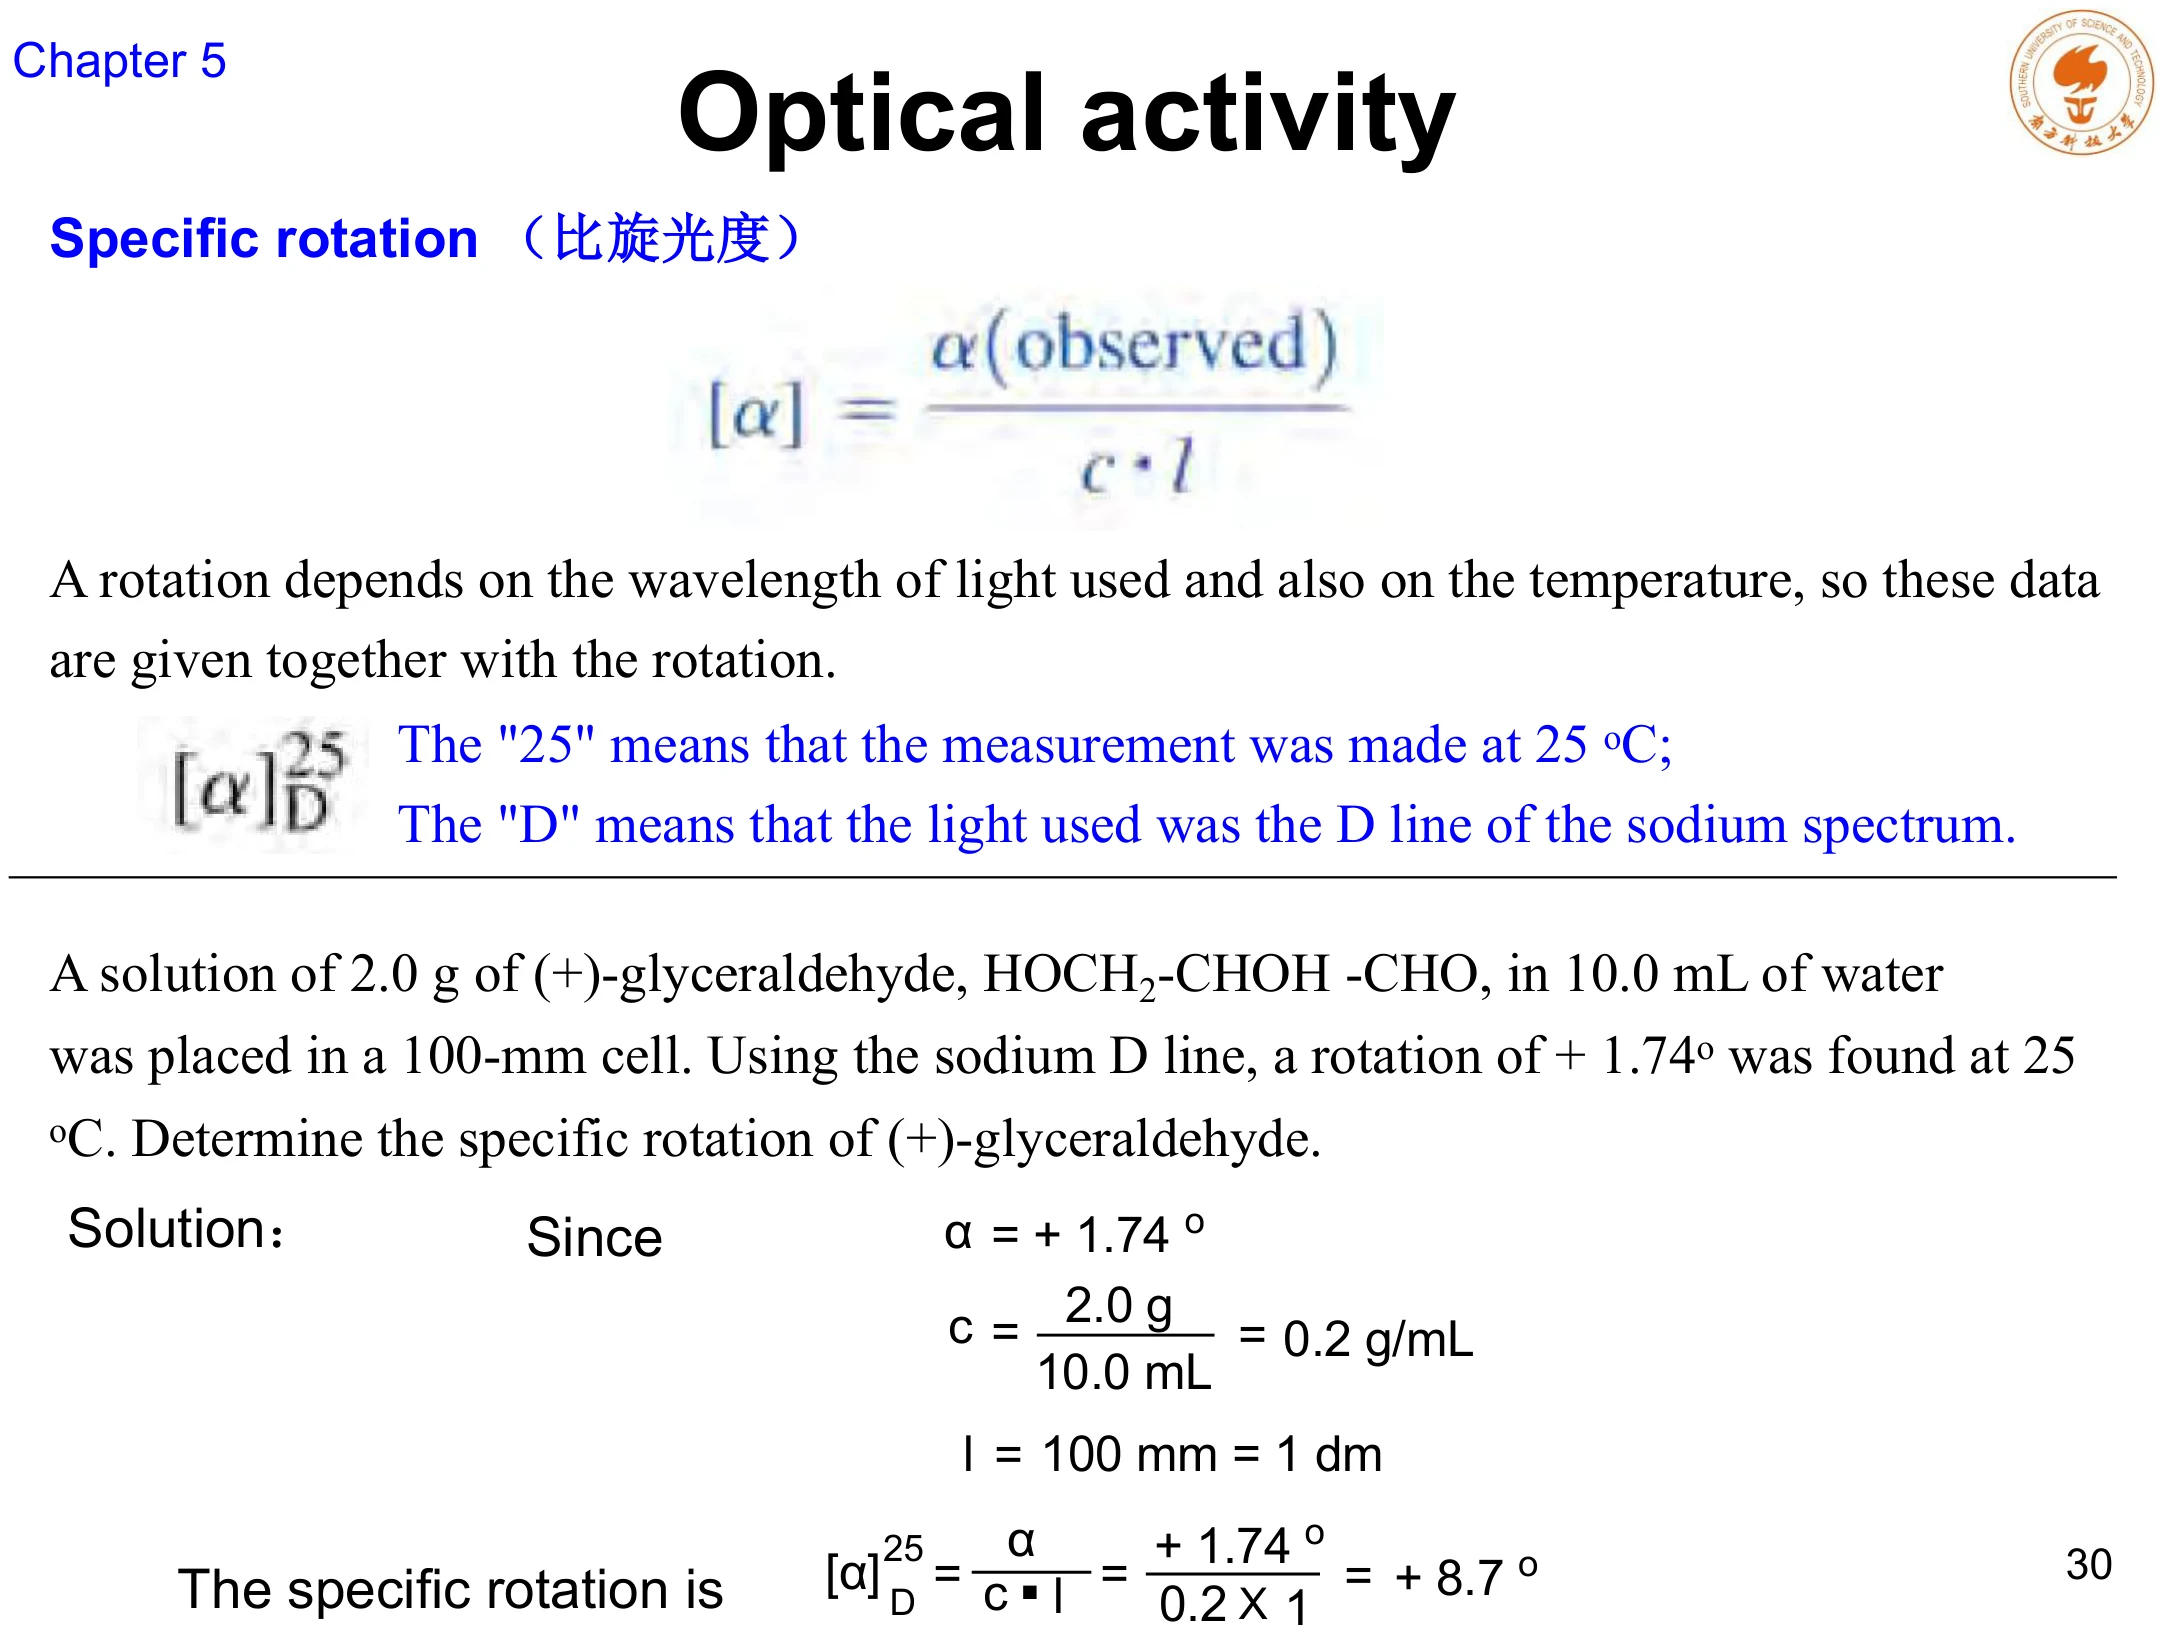
即用 10 cm(1 dm)的样品管、浓度为1 g/mL 时的旋光度。式中 c 是浓度,l 是管长(单位 dm)。上标 25 是测量温度(25 °C),下标 D 表示使用的是钠的 D 线(589 nm)——这两个标记都必须写明,因为旋光度同时依赖温度与波长。
课件例题
将 2.0 g 的 (+)-glyceraldehyde 溶于 10.0 mL 水中,用 100 mm 样品管、钠 D 线、25 °C 测得旋光角为 +1.74°。求比旋光度。
解:先统一单位。浓度 c = 2.0 g ÷ 10.0 mL = 0.20 g·mL−1;管长 l = 100 mm = 10 cm = 1 dm。代入:
结果为正值,说明该物质在此条件下是右旋的。注意单位:比旋光度的单位是度(°),写的时候通常写成 +8.7°,而不是“+8.7°·mL·g−1·dm−1”,因为条件已经写在下标里了。
15. 消旋混合物与光学纯度
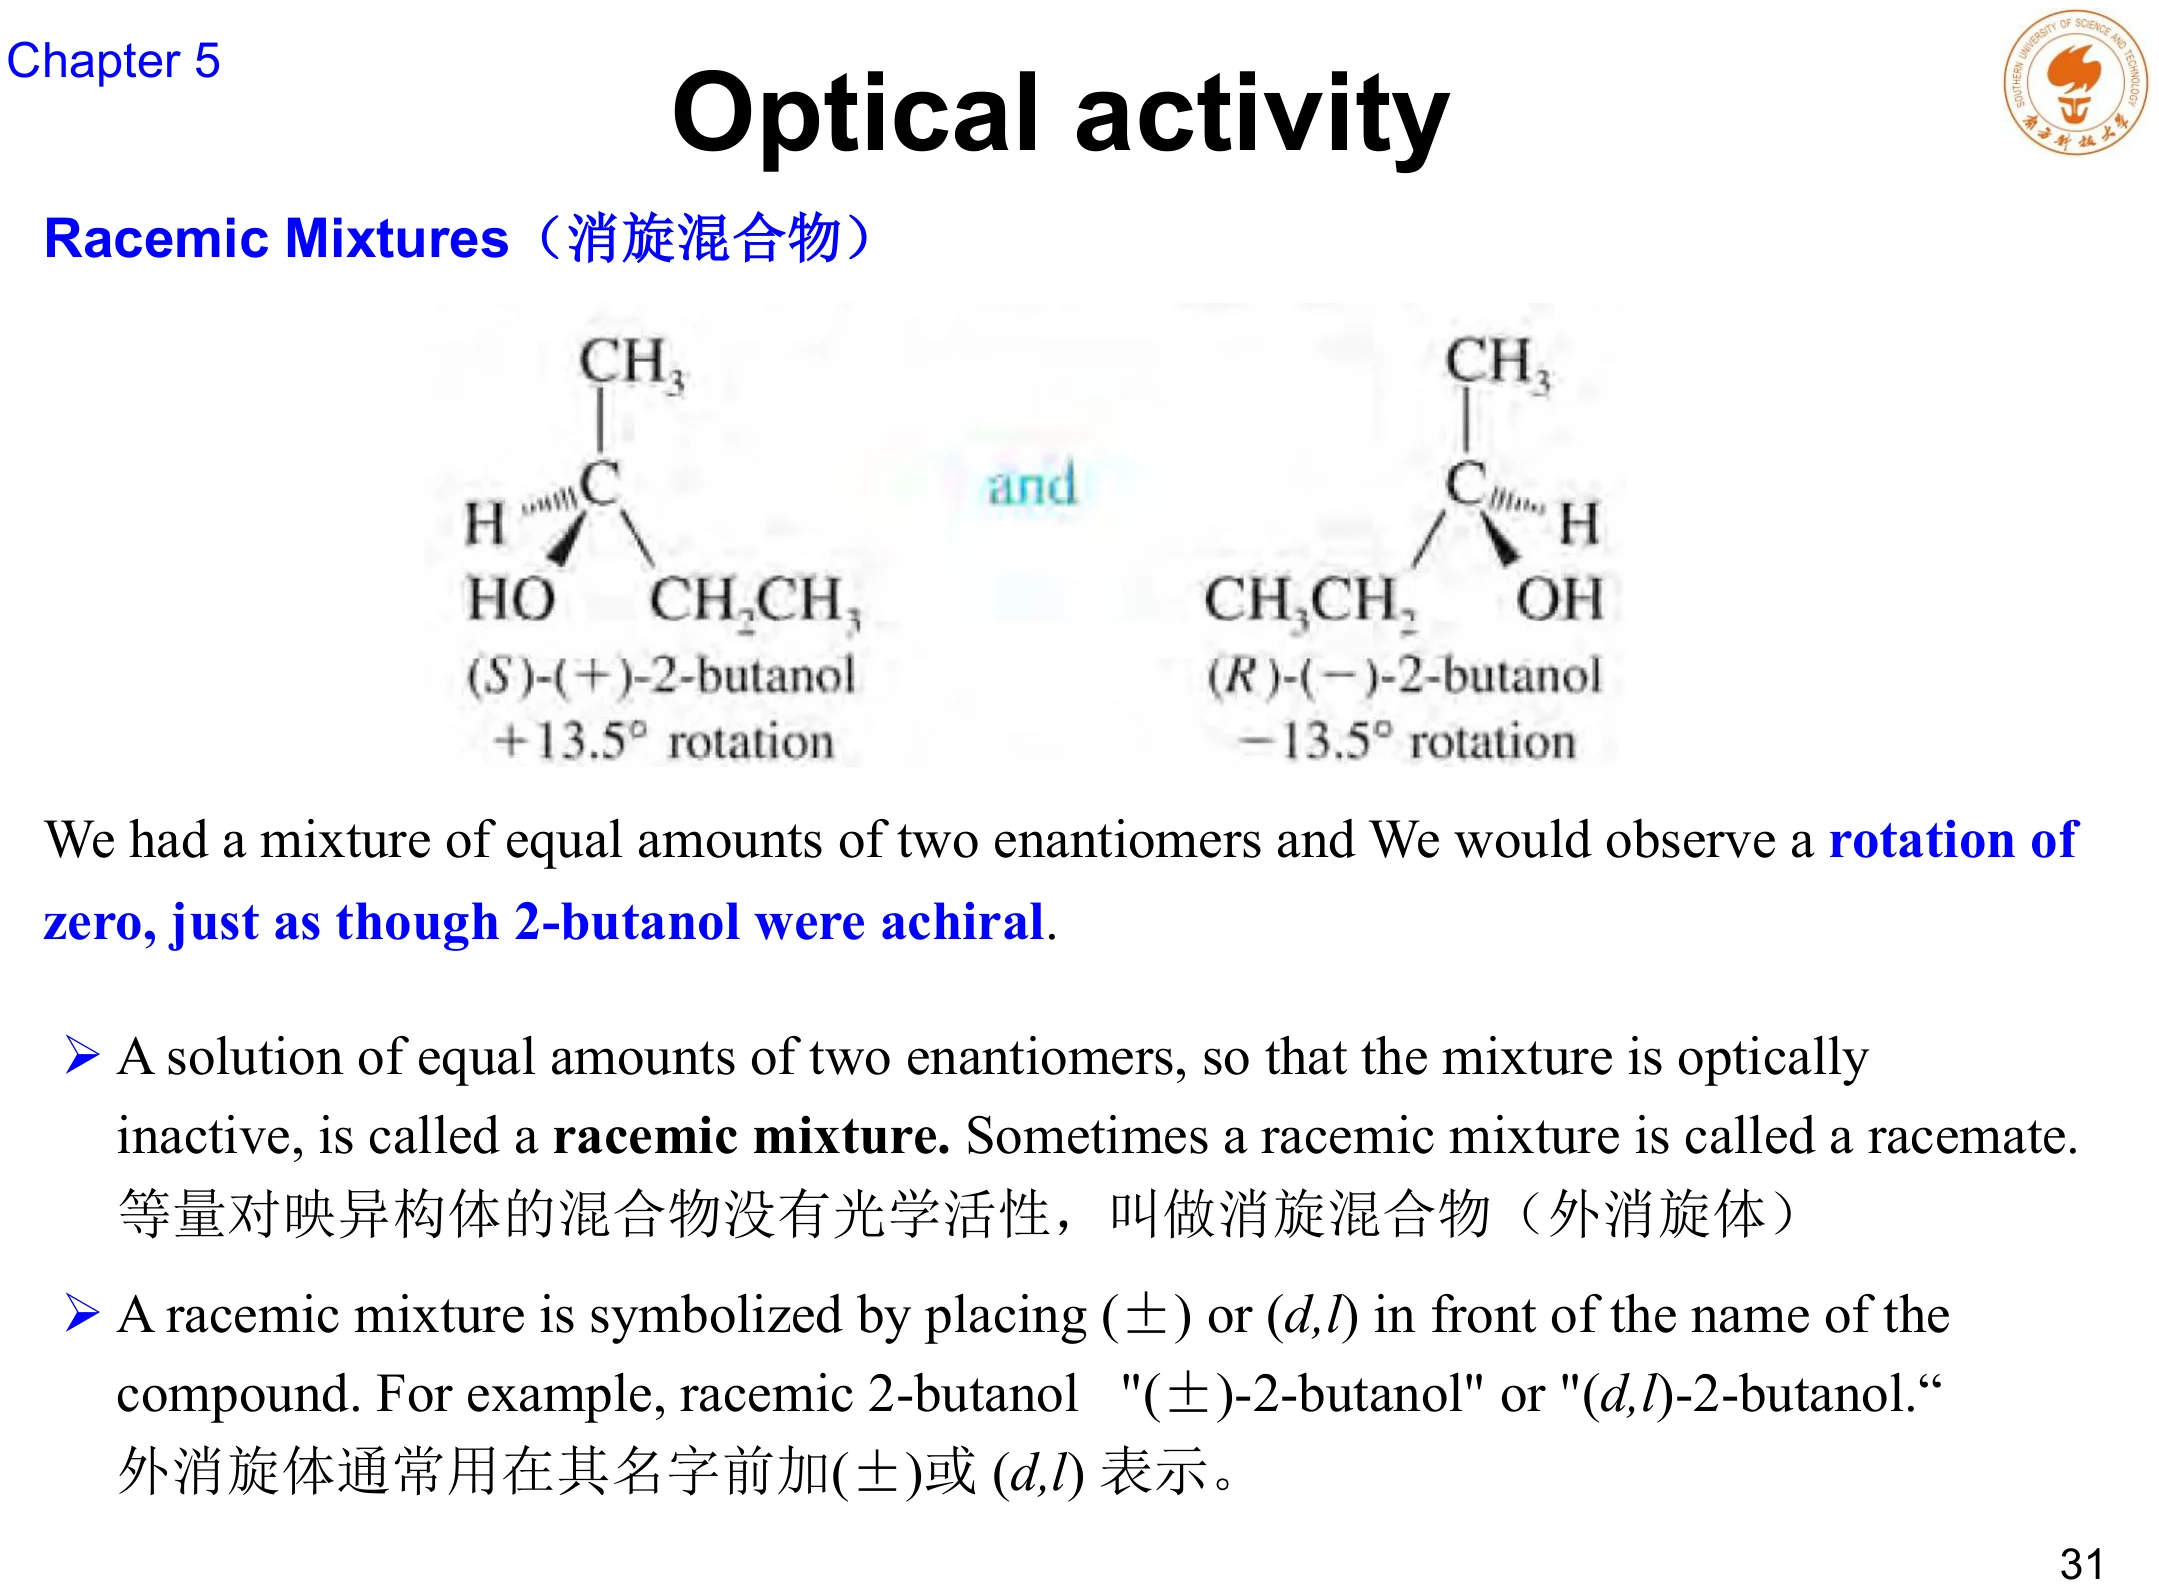
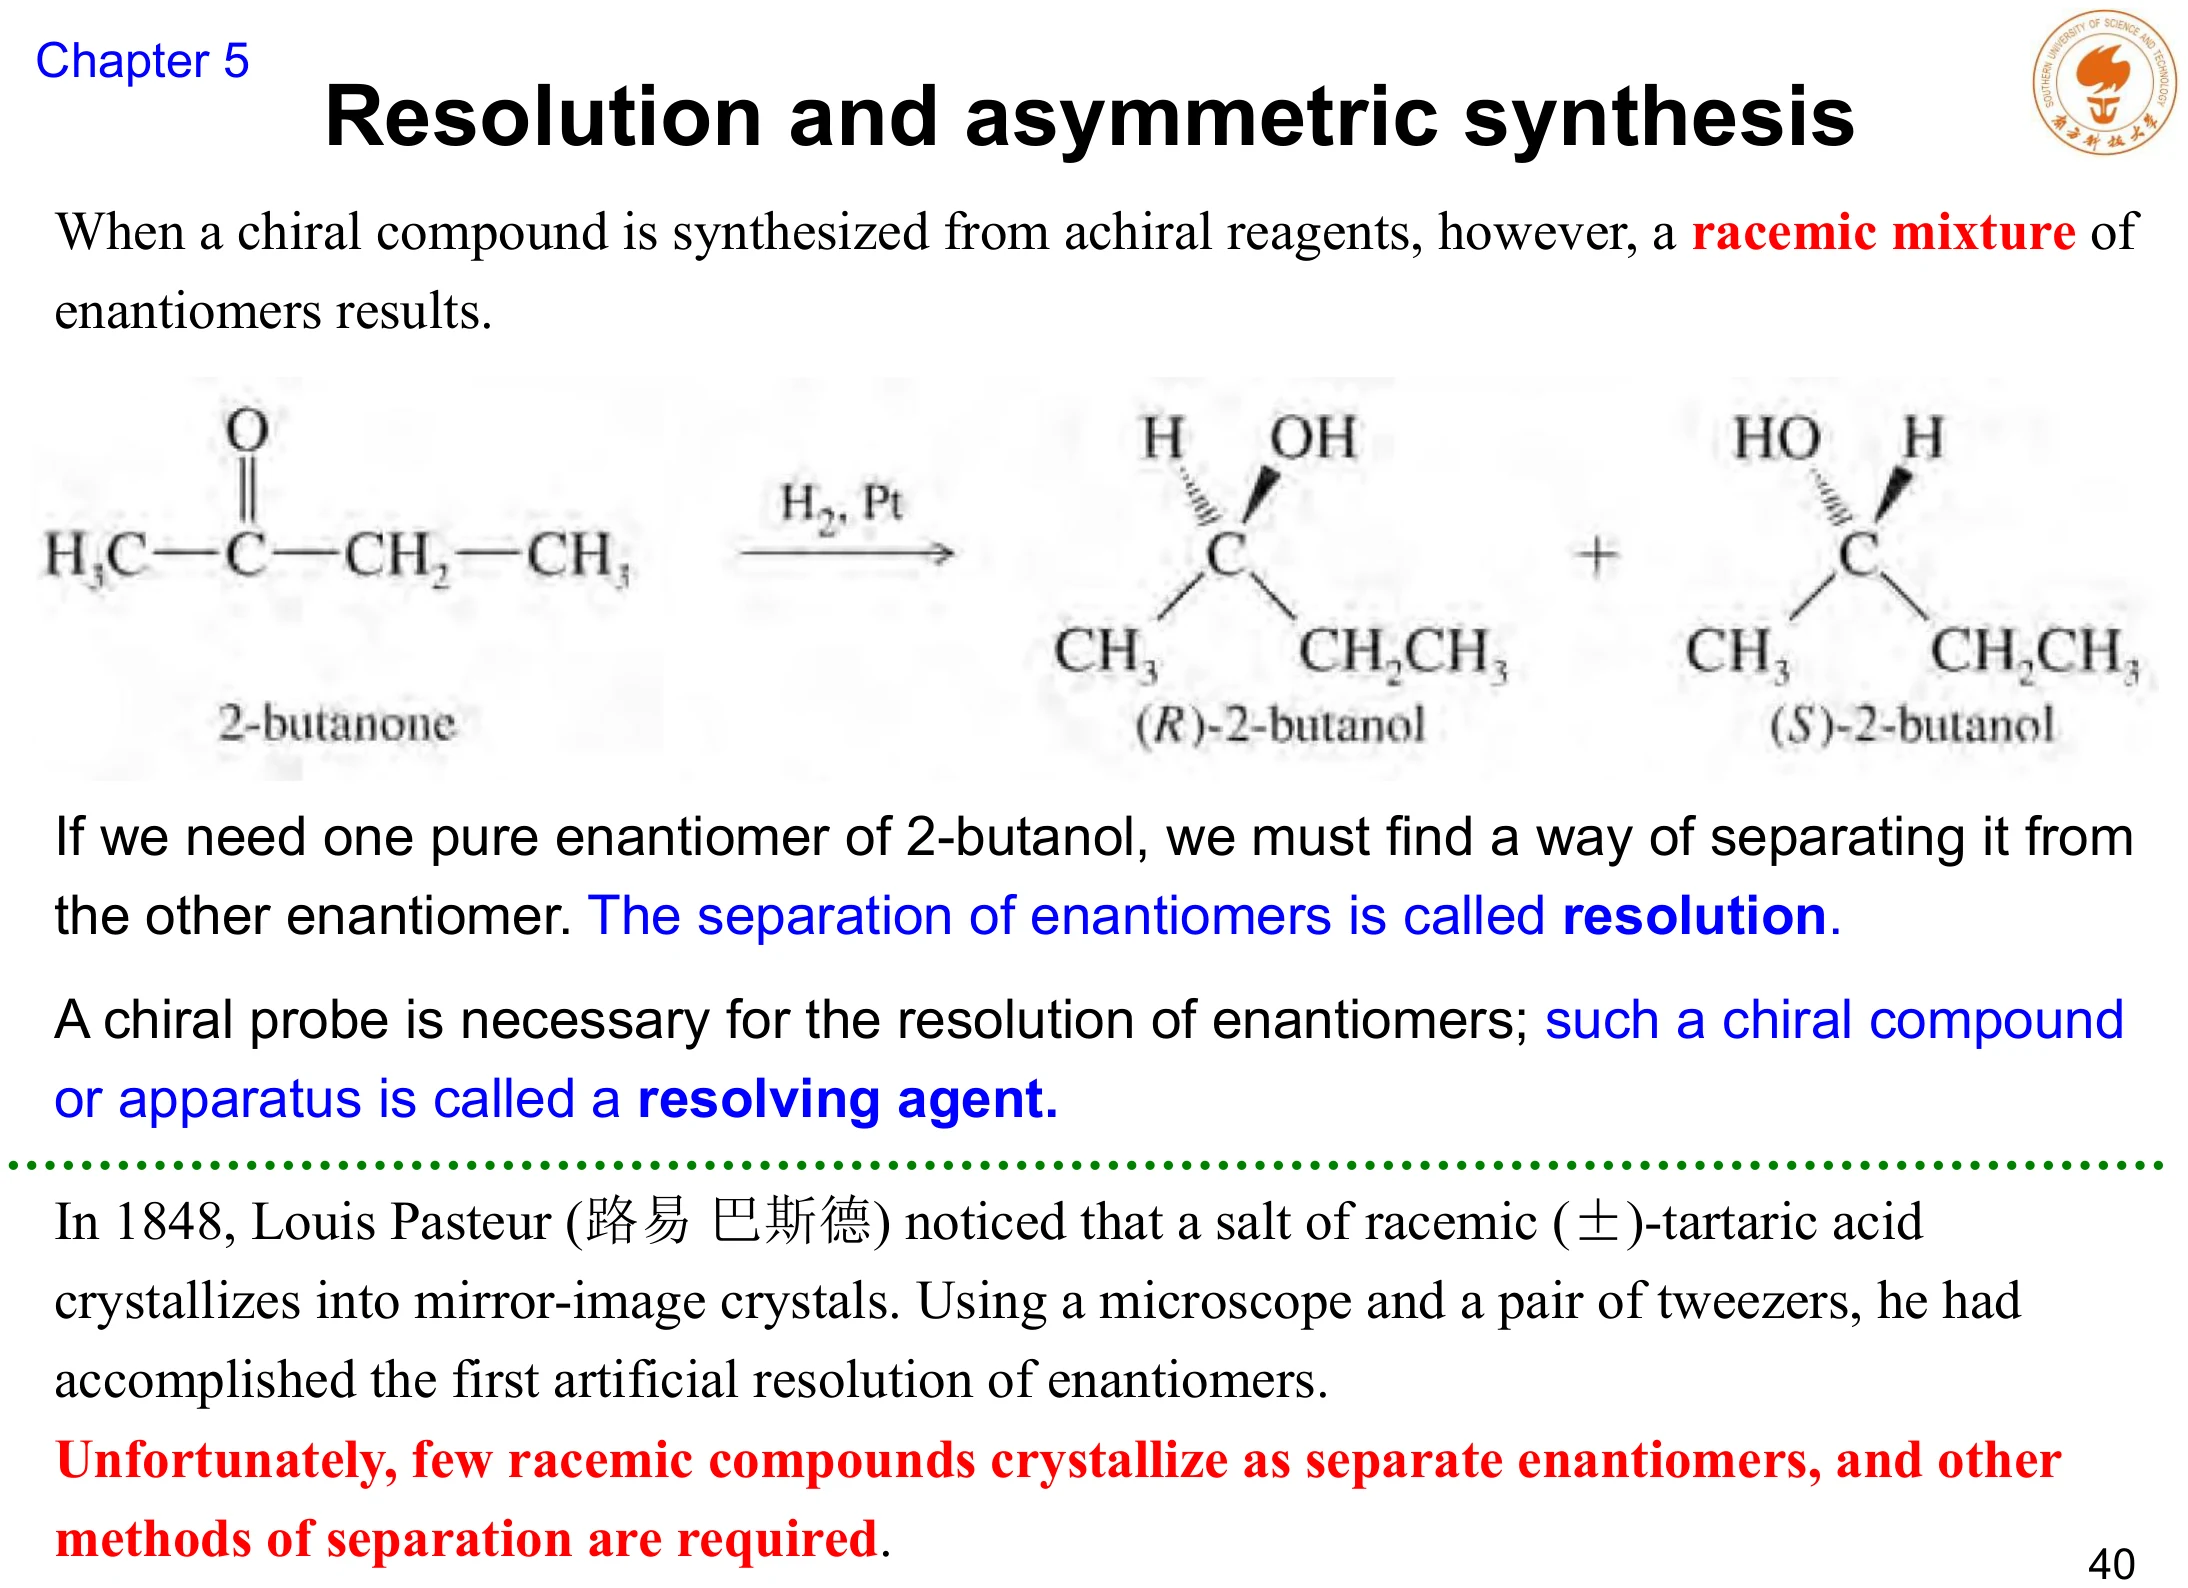
消旋混合物(racemic mixture,也叫 racemate)是等量的两个对映体的混合物。因为两个对映体旋转偏振光的角度相同、方向相反,等量混合后旋转恰好抵消,所以消旋混合物没有光学活性。标记为 (±) 或 (d,l),例如 (±)-2-butanol。
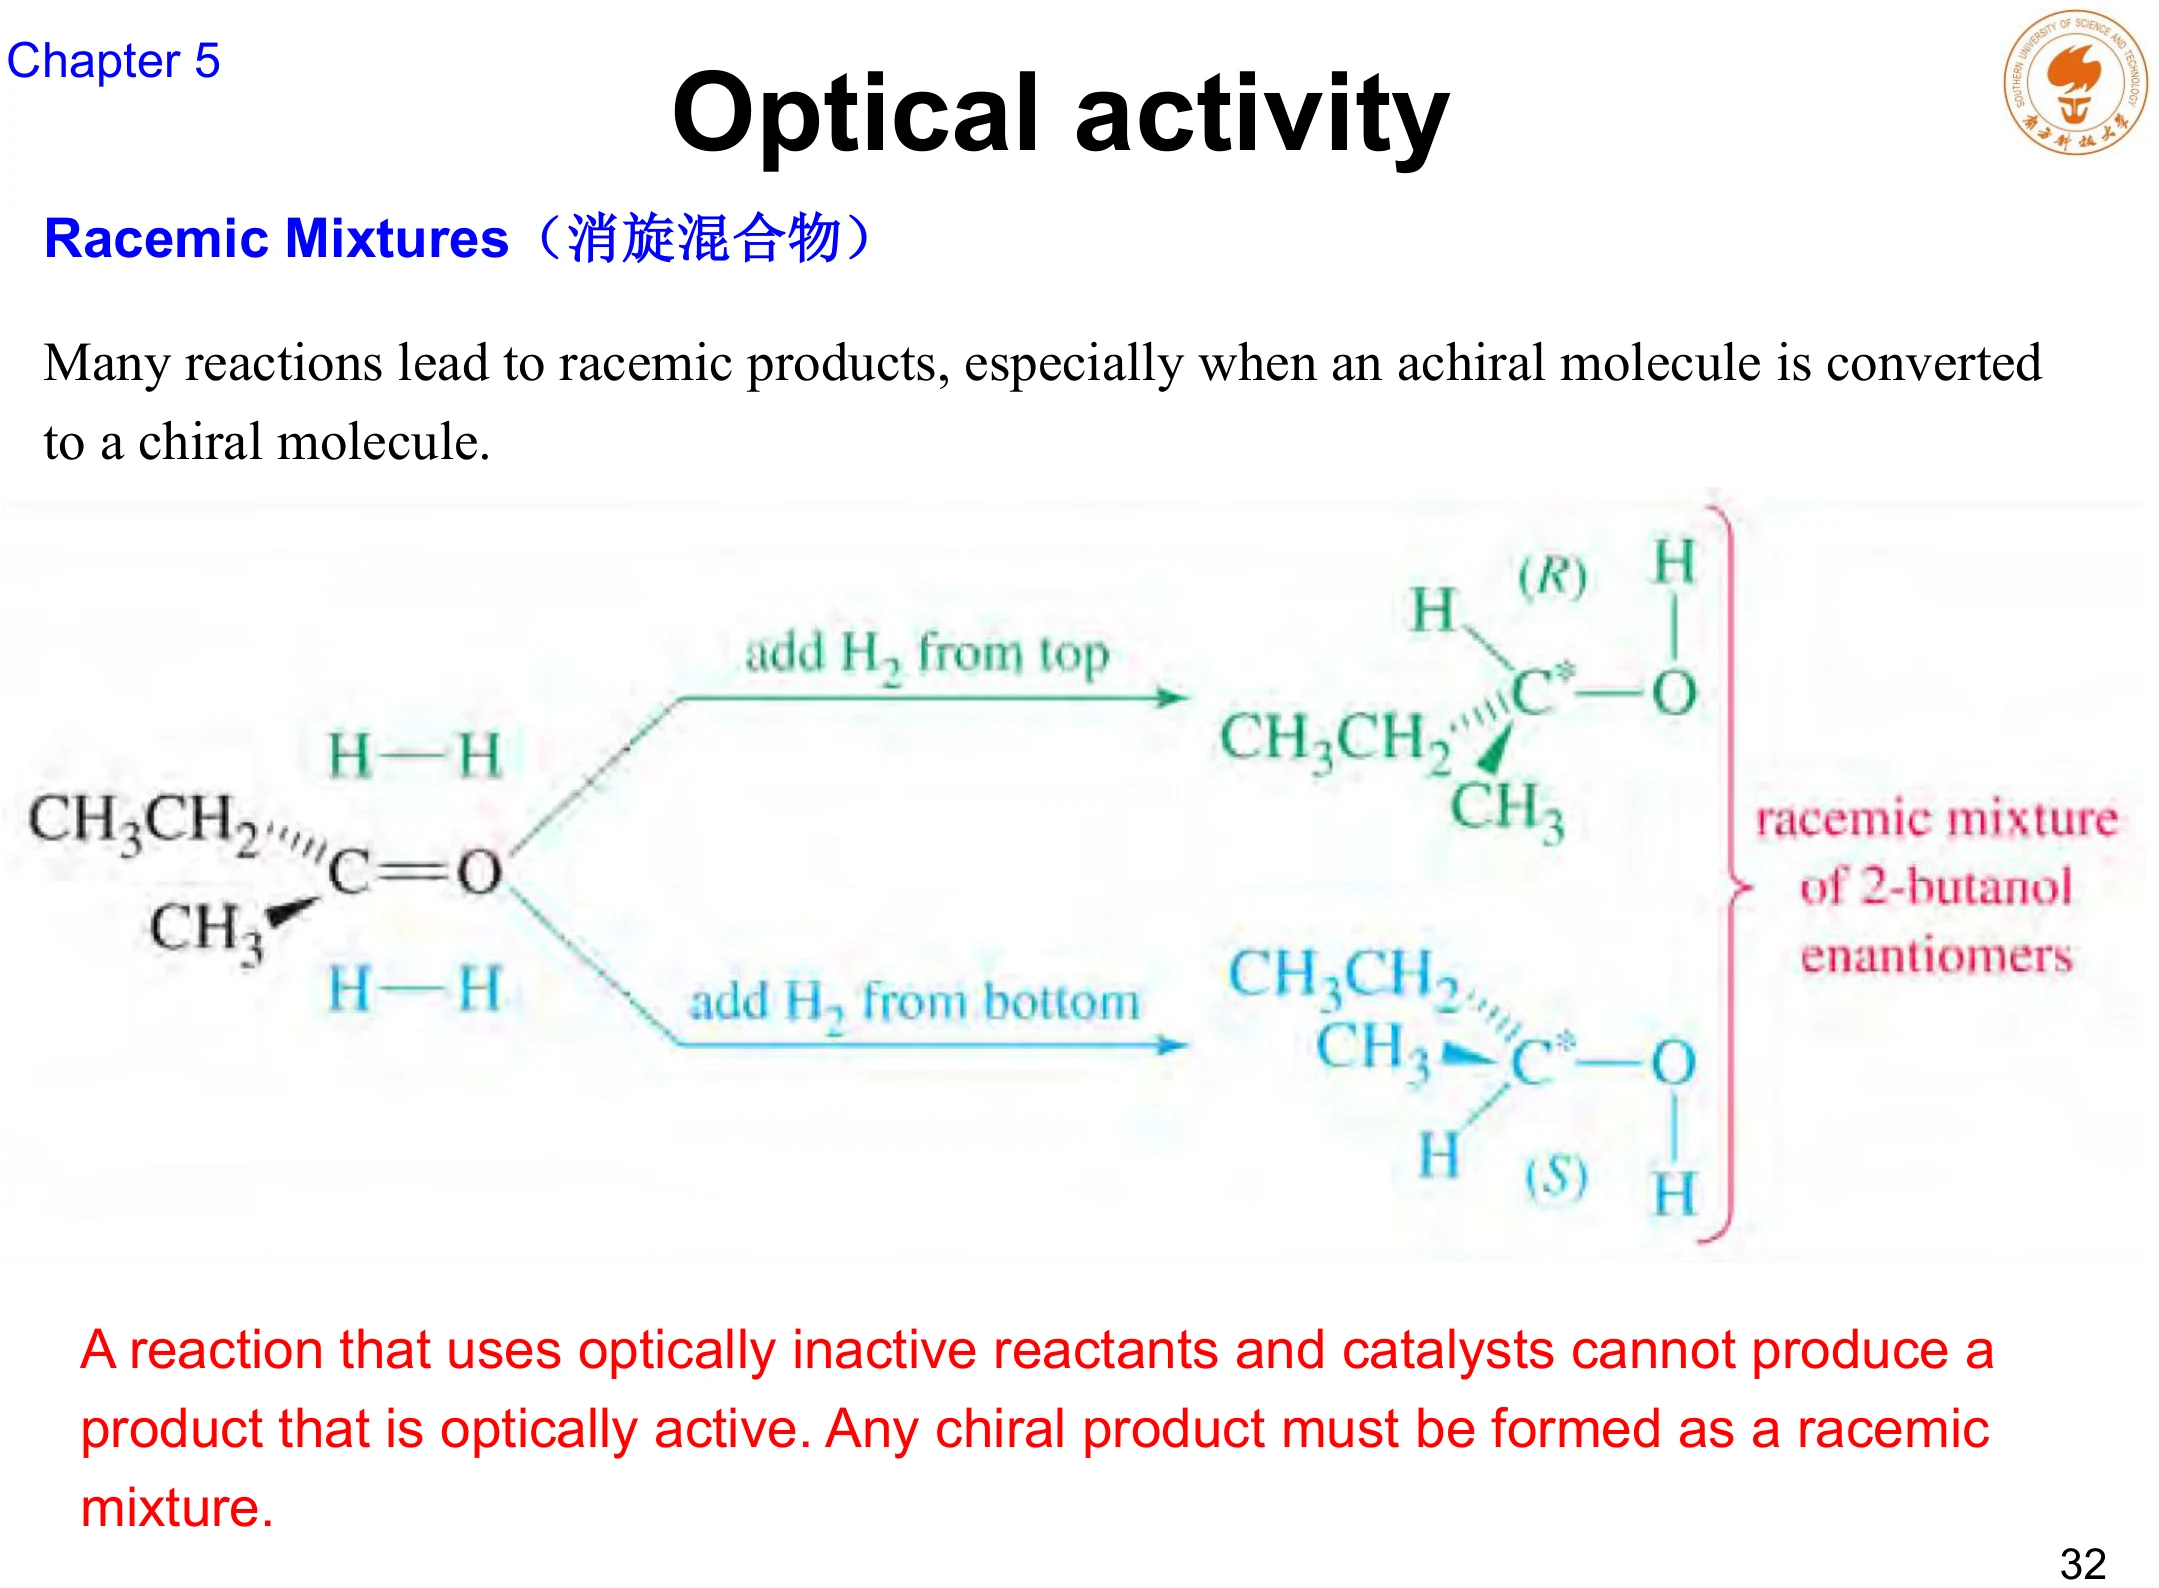
课件明确指出:用无光学活性的反应物与催化剂,不能生成有光学活性的产物;手性产物必然以消旋混合物的形式得到。原因是反应从非手性起点出发,生成两个对映体的路径能量完全相同,因此机会均等。这条推论在讲不对称合成时会正好被用来作为对比——要让反应有选择性,就必须引入手性因素。
光学纯度与对映体过量
实际得到的往往不是纯对映体,也不是完全的消旋体,而是两者的混合物。衡量它的指标有两个,数值相同但表述不同:
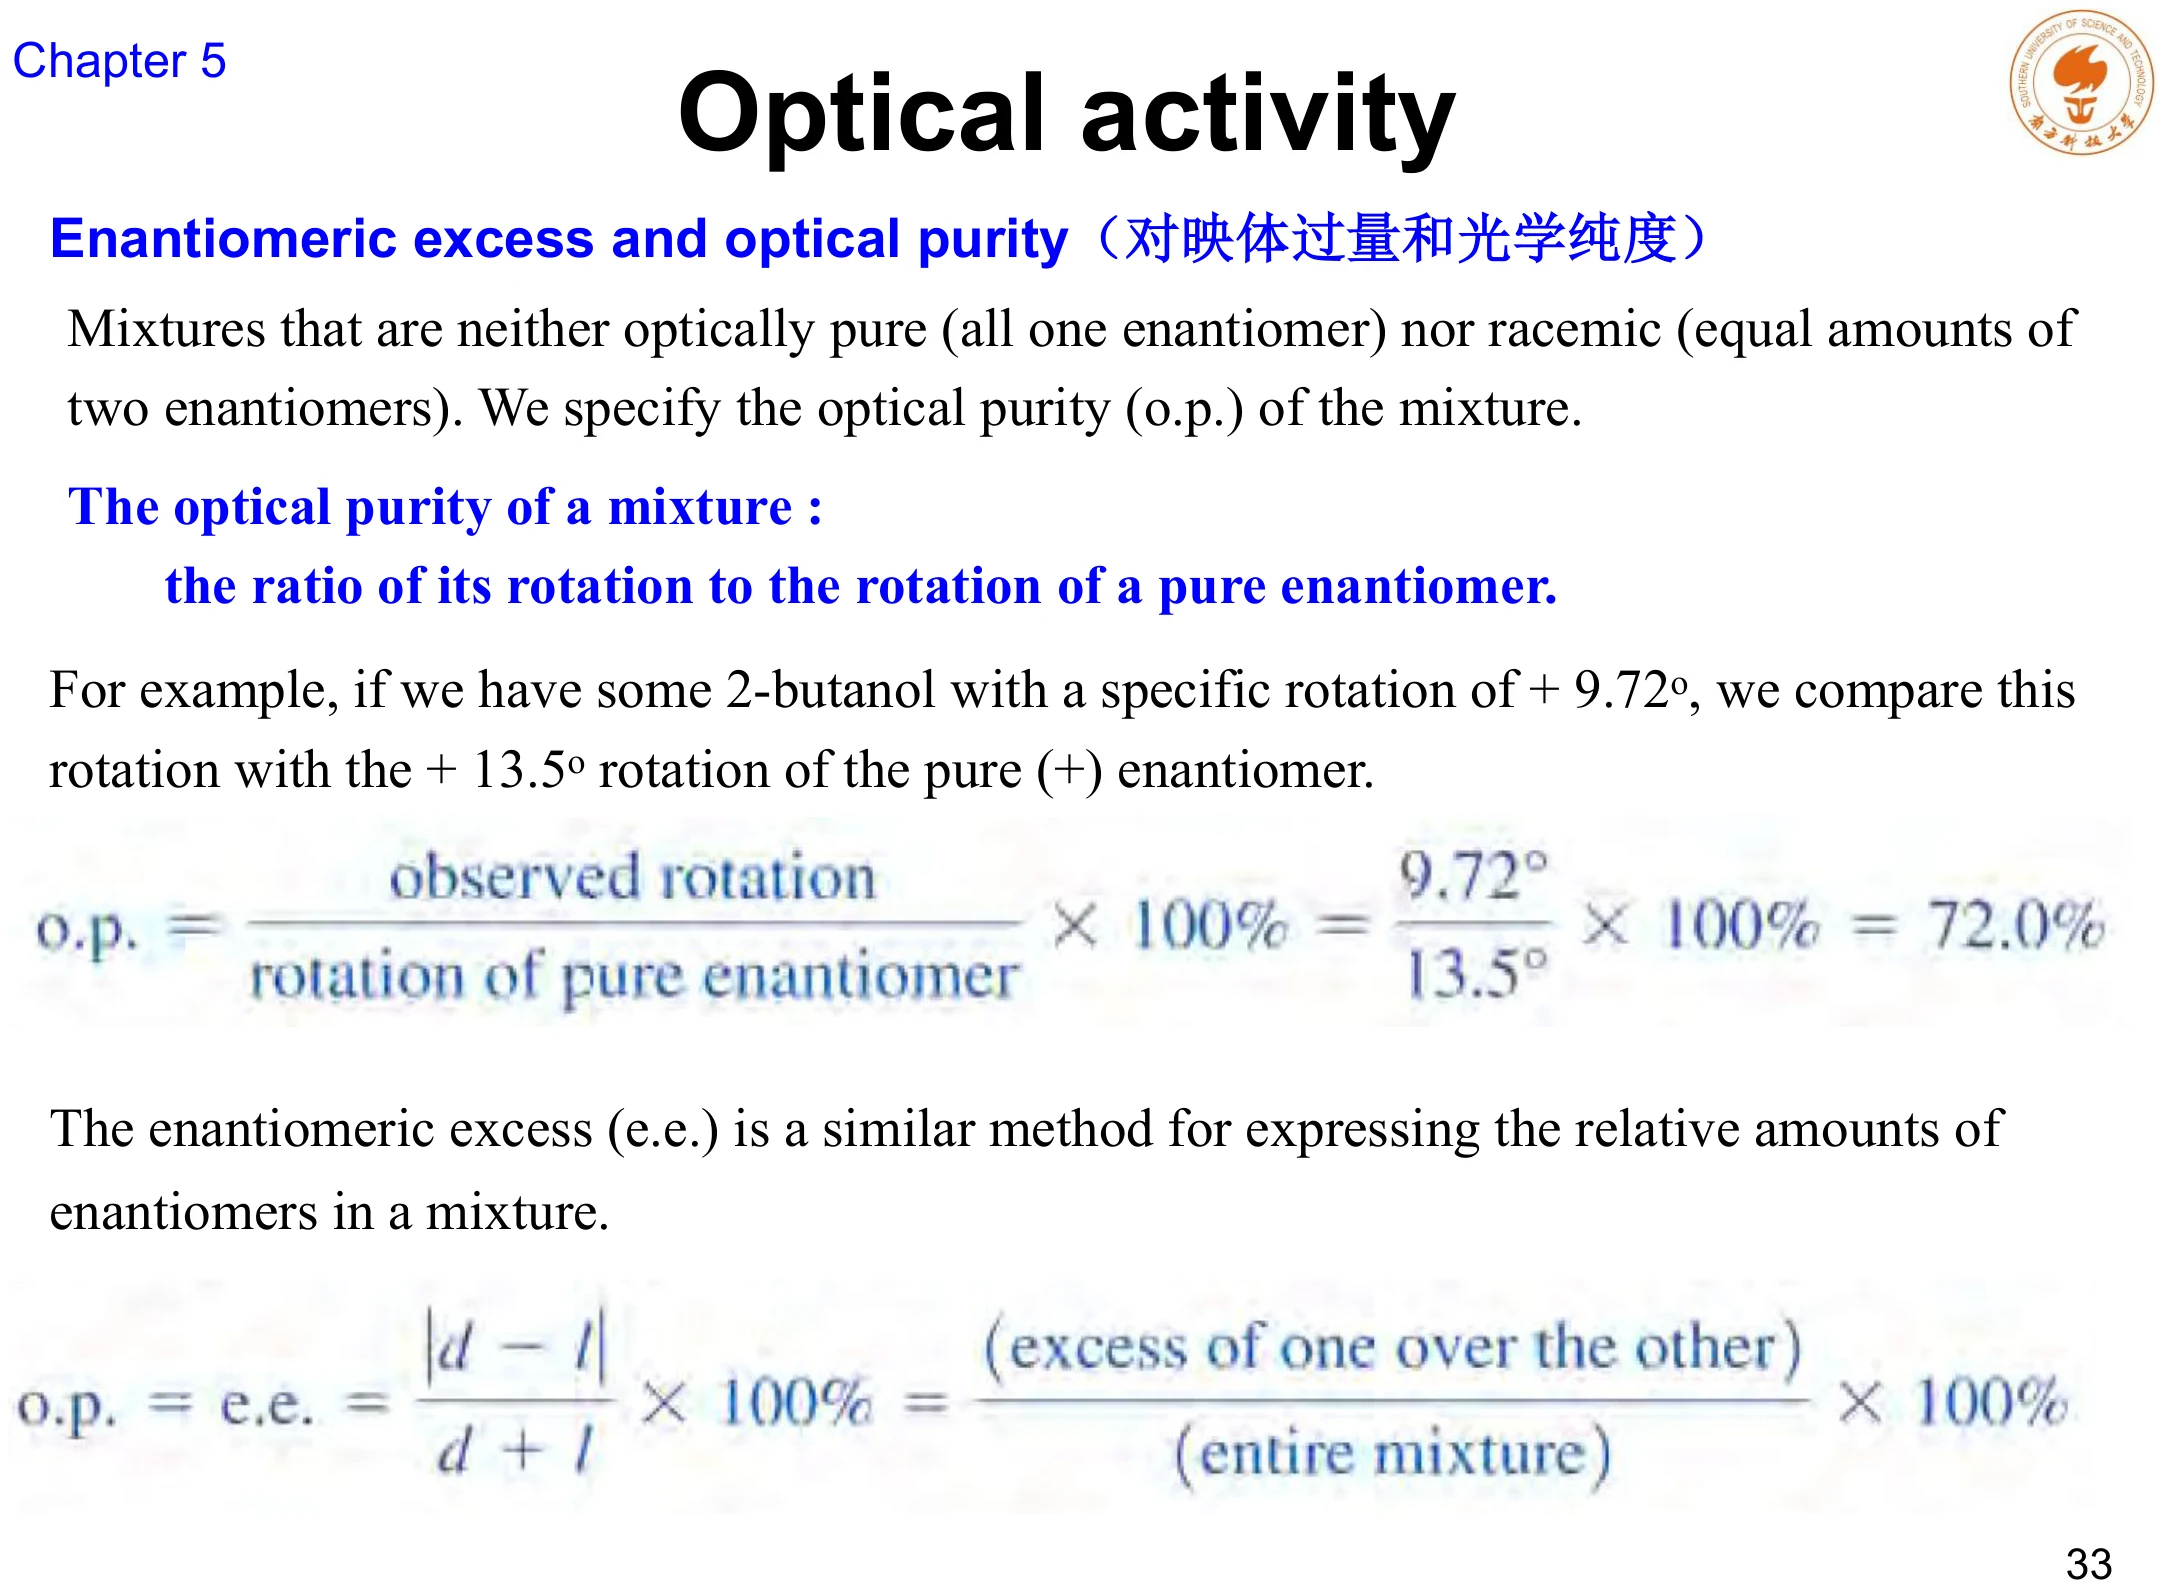
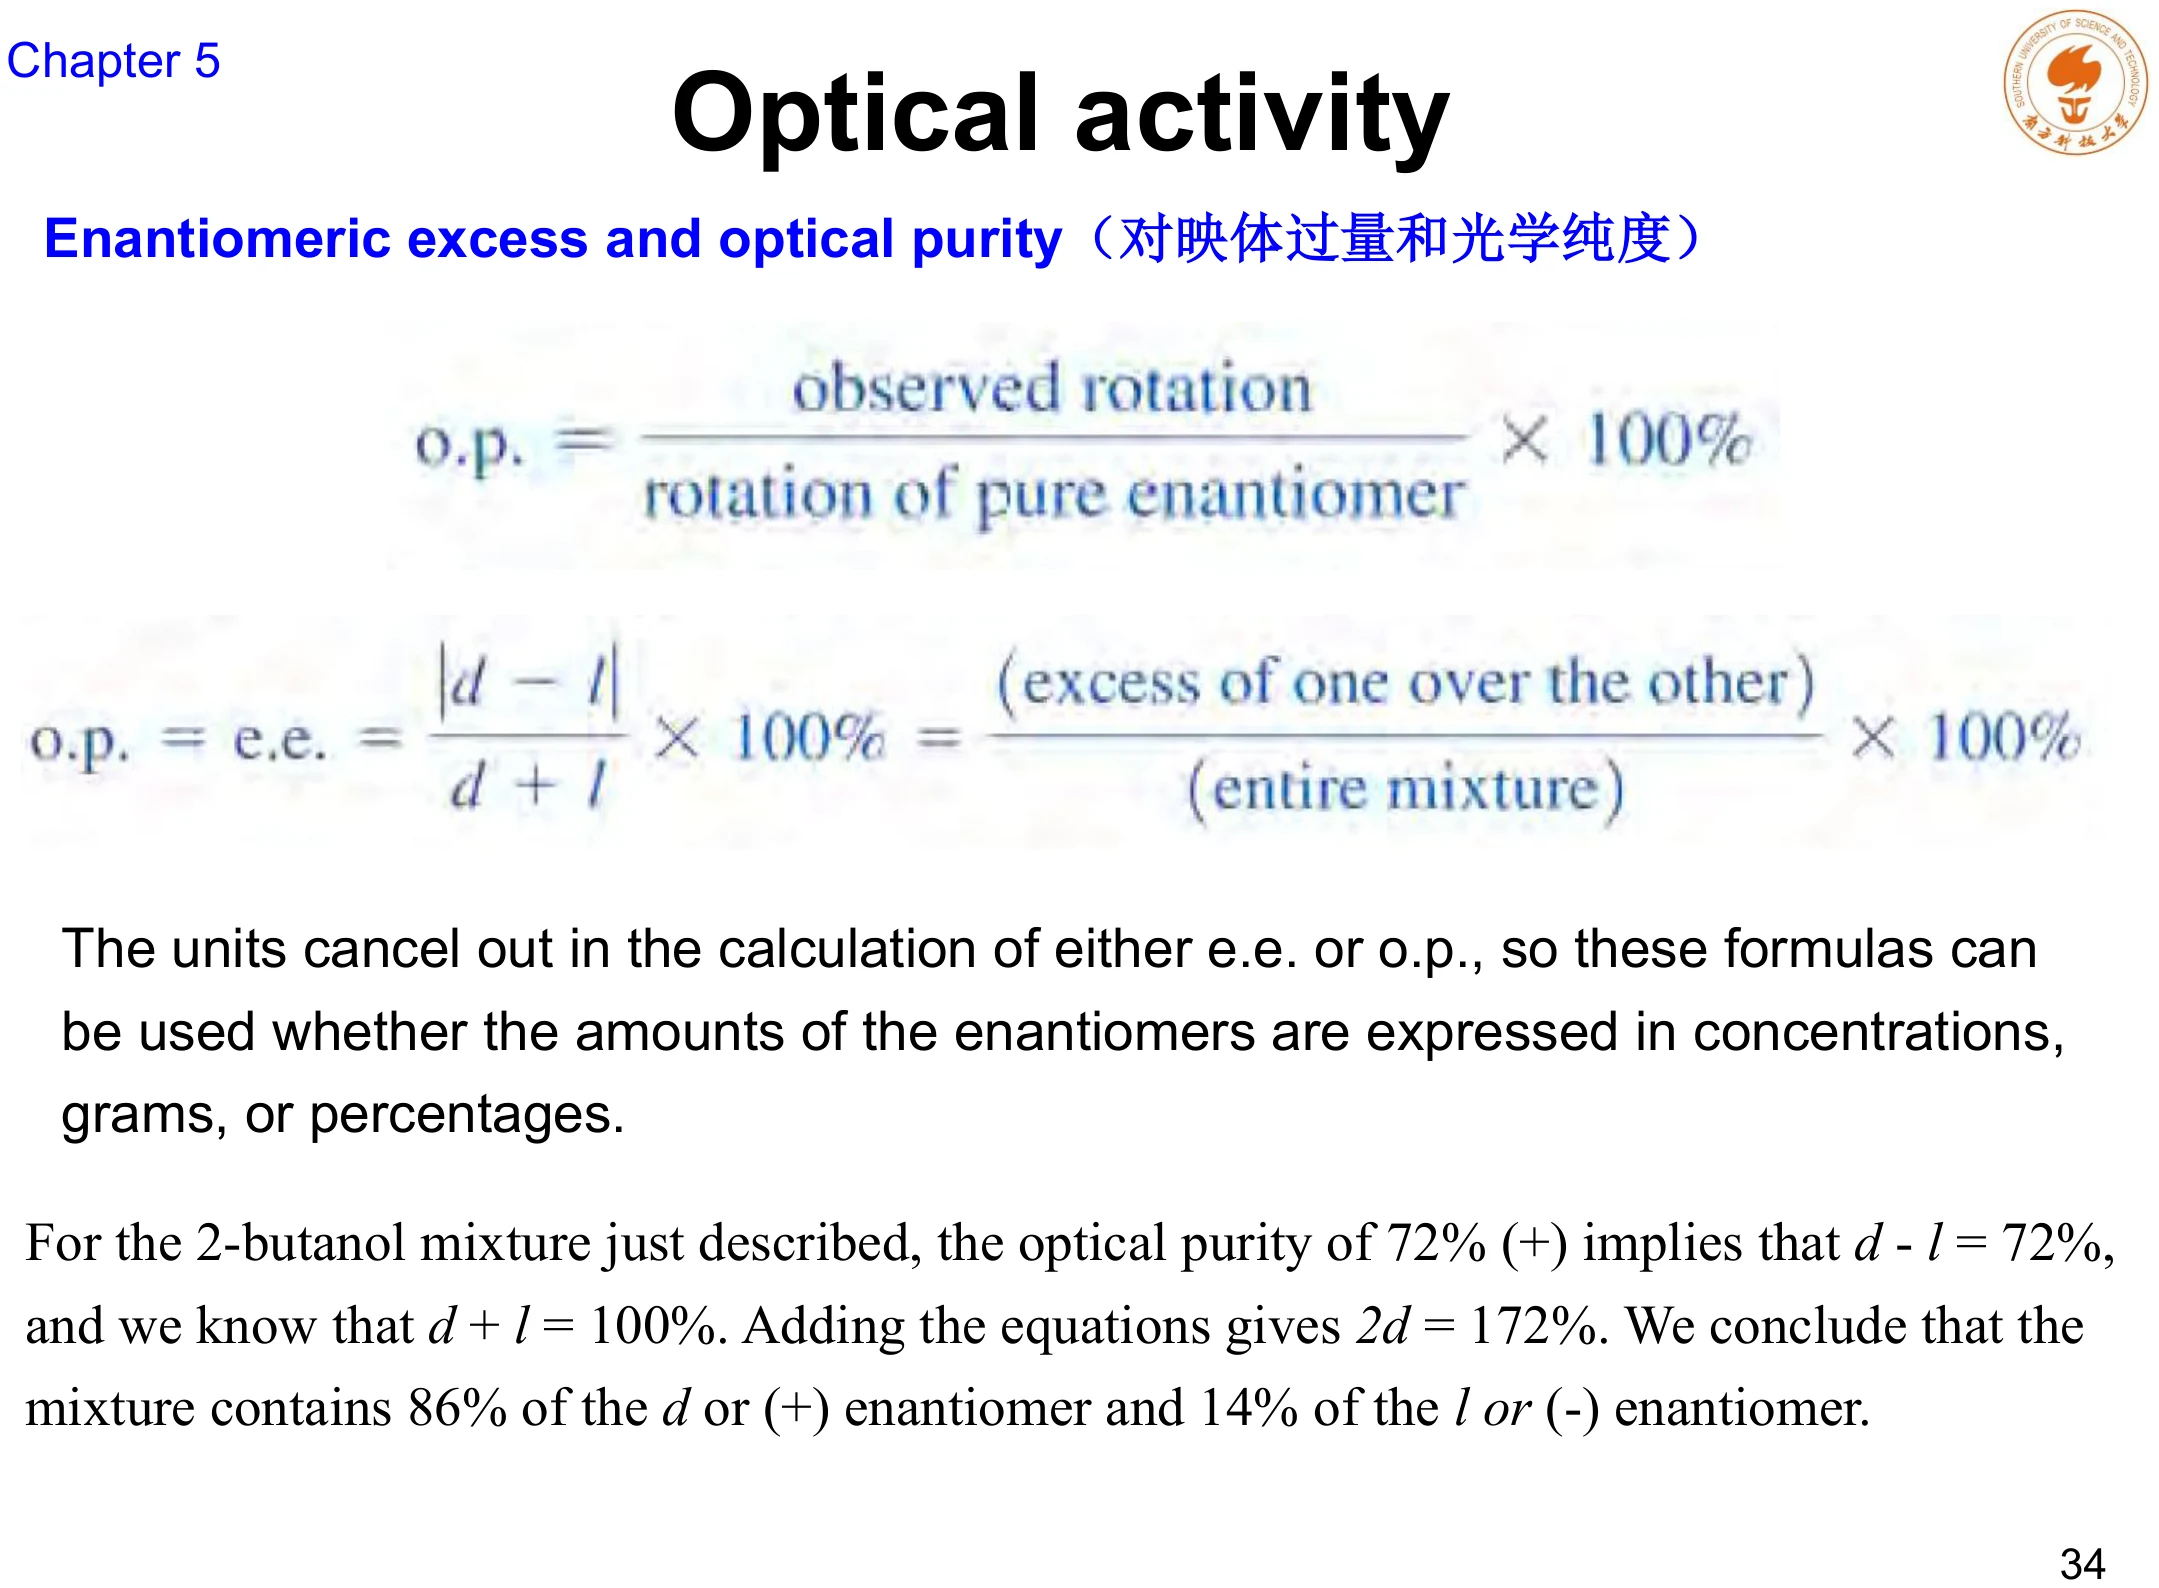
- 光学纯度(optical purity, o.p.)= 实测比旋光度 ÷ 纯对映体的比旋光度。
- 对映体过量(enantiomeric excess, e.e.)= (主要对映体的量 − 次要对映体的量) ÷ 总量。
因为 α 与浓度成正比,两个定义里浓度、克数、百分数都可以代入,单位会自然抵消。课件用 2-butanol 举例:某样品的比旋光度为 +9.72°,而纯 (+)-2-butanol 为 +13.5°,则 o.p. = 9.72 / 13.5 = 72%。
由光学纯度反推组成
得到 72% 之后,可以进一步算出两个对映体的实际比例。设主要对映体(d,即 (+))所占百分数为 d,次要者(l)为 l:
d + l = 100% (两者之和)
两式相加:2d = 172% ⟹ d = 86%,l = 14%
所以该样品含 86% 的 d/(+) 与 14% 的 l/(−)。
6.0 g (+)-2-butanol 与 4.0 g (−)-2-butanol 的混合物,纯 (+)-2-butanol 的比旋光度为 +13.5°。求 e.e. 与比旋光度。
思路:总量 10.0 g,e.e. = (6.0 − 4.0) / 10.0 = 20%。因 e.e. 与 o.p. 数值相同,比旋光度 = 0.20 × (+13.5°) = +2.7°。(课件第 35 页给出此题,解答按同一逻辑推得。)
16. 外消旋化
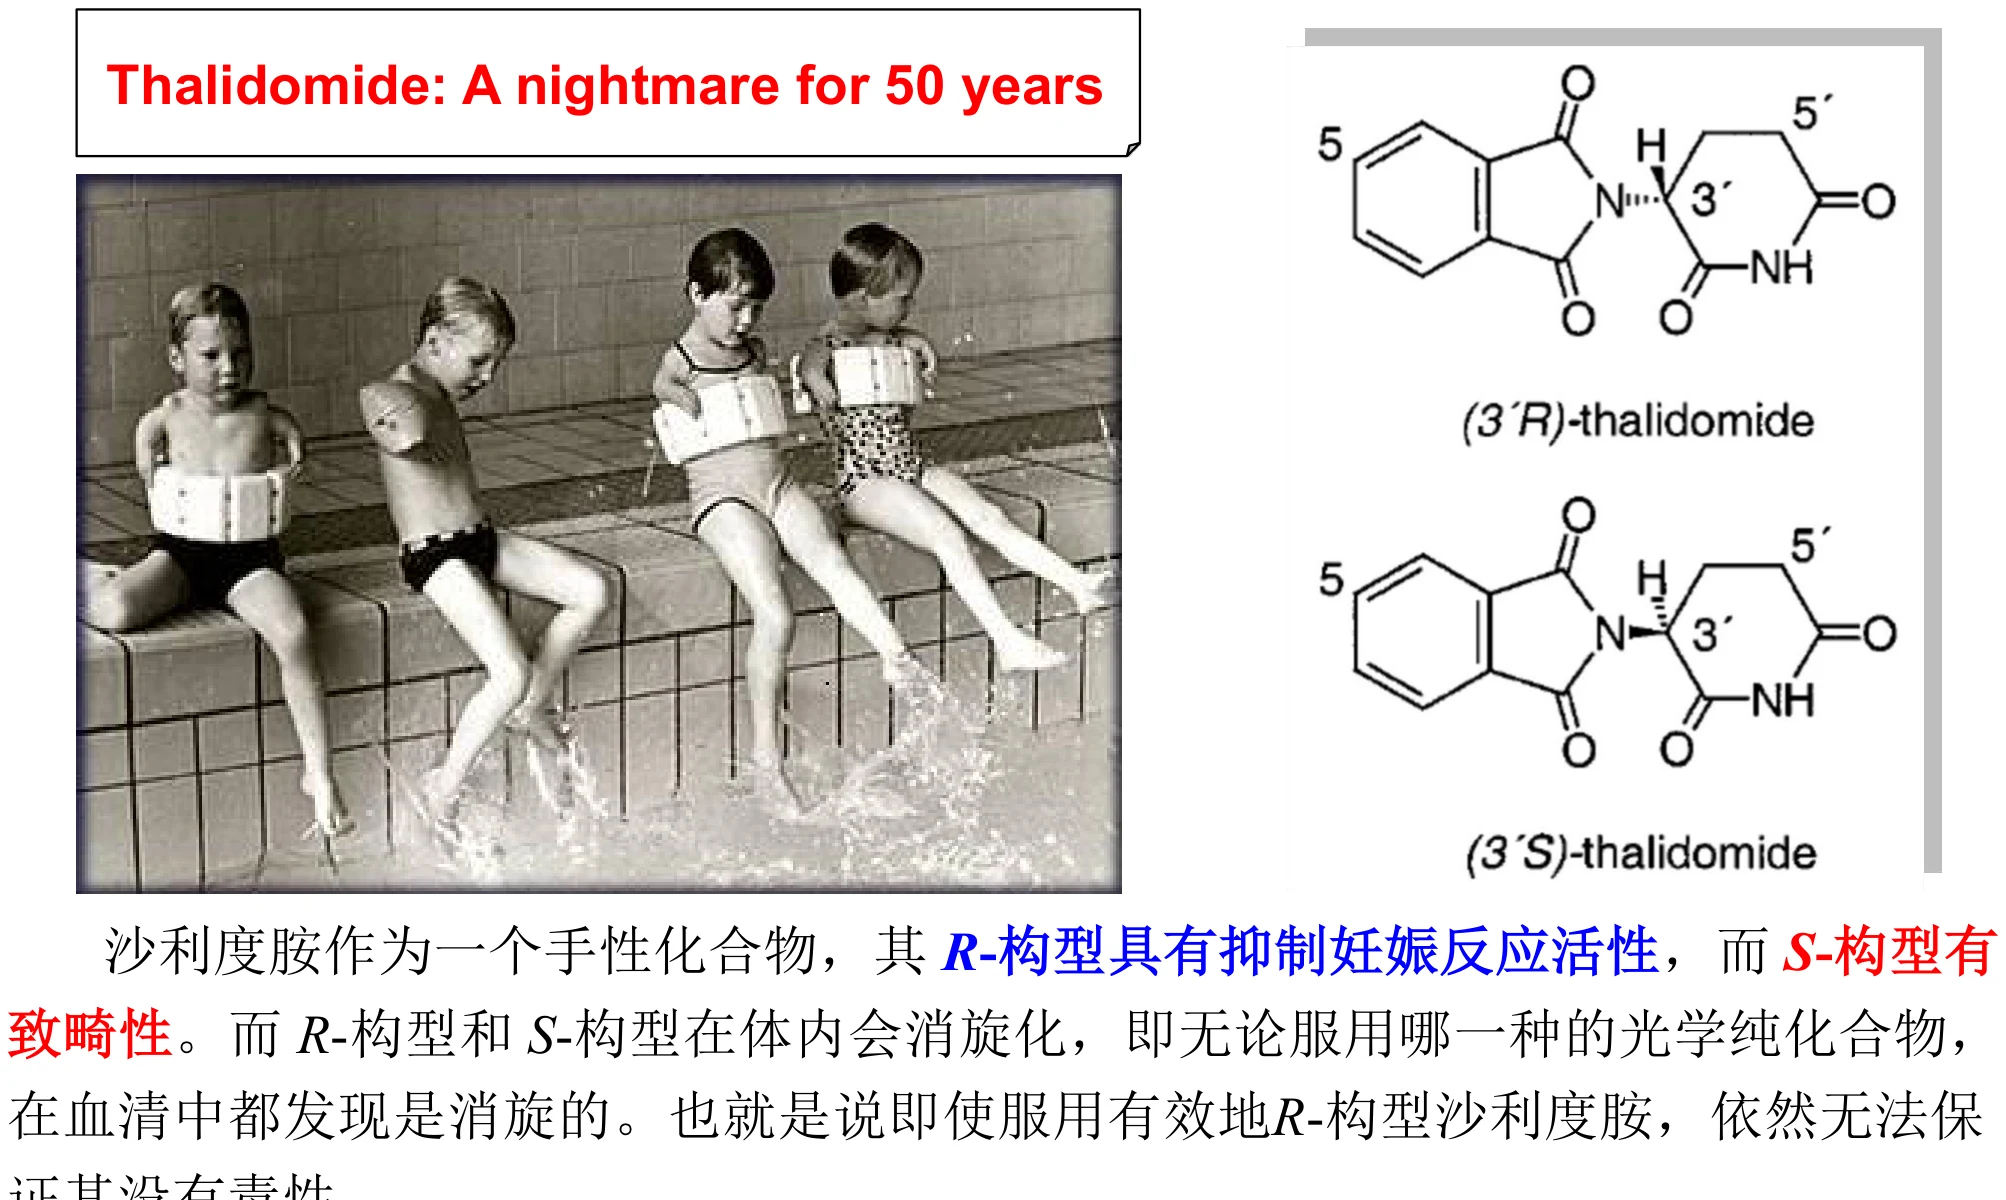
外消旋化(racemization)的定义是:由纯光学活性物质转变为外消旋体的过程。它不是一个次要的现象——课件用沙利度胺(Thalidomide)作为例子,标题直接写着“A nightmare for 50 years”。
R-构型抑制妊娠反应,S-构型致畸。但两者在体内会互相转化,服用纯 R 构型也无法保证无毒。这个案例说明:手性药物的安全性不能只靠“分离出单一对映体”来解决,还要考虑分子本身在生理条件下能否外消旋化。
外消旋化的难易取决于结构
课件把易外消旋化的结构分成两类,判断依据都是“手性碳上的基团能否被暂时移走再以相反方向装回”。
① 能形成活性中间体
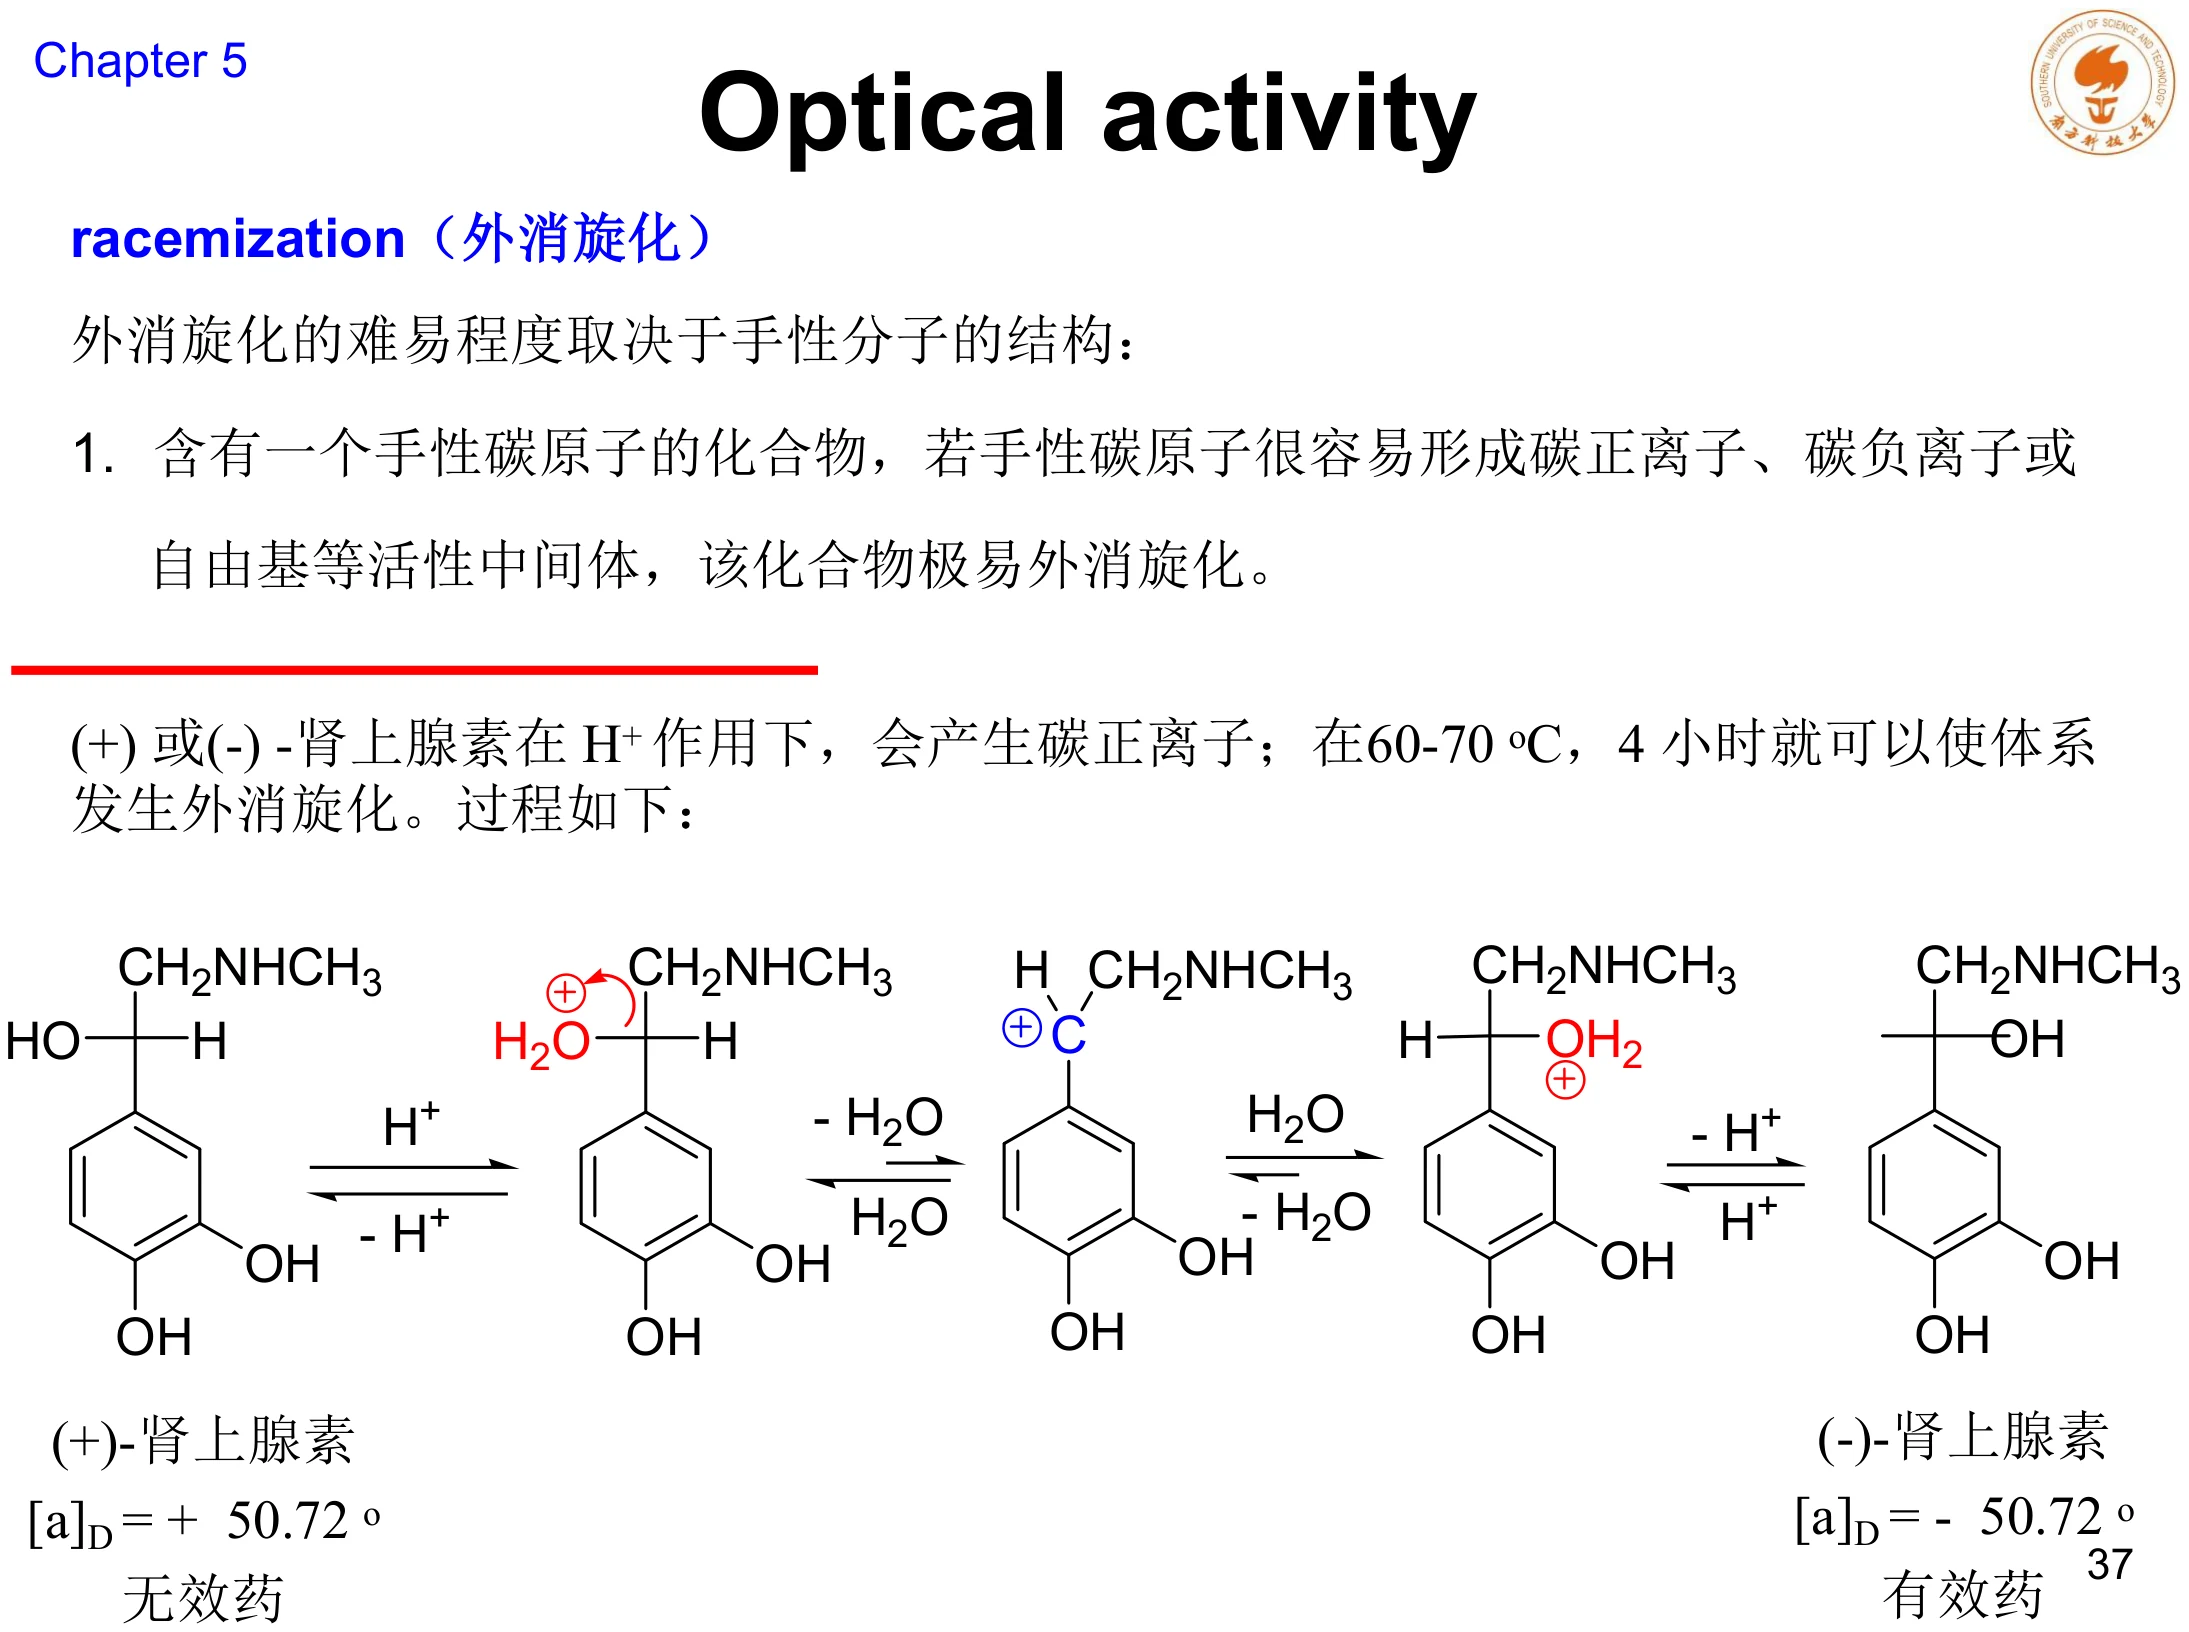
- 含一个手性碳原子,且该碳容易形成碳正离子、碳负离子或自由基等活性中间体时,极易外消旋化。
- 中间体一旦变成平面(如碳正离子的 sp² 中心),重新成键时从两面进攻的机会均等,构型就丢掉了。
- 例:肾上腺素在 H+ 作用下生成碳正离子,60–70 °C、4 小时即可外消旋。
② α-碳氢经烯醇中间体
- 不对称碳上的氢若与羰基相邻(即 α-碳氢),在酸或碱催化下可经烯醇(enol)中间体外消旋。
- 烯醇化把 sp³ 的手性碳变成 sp² 的烯醇碳,平面化之后重新质子化即可得到相反构型。
- 例:D-(−)-乳酸与 L-(+)-乳酸经烯醇互变互相转化。
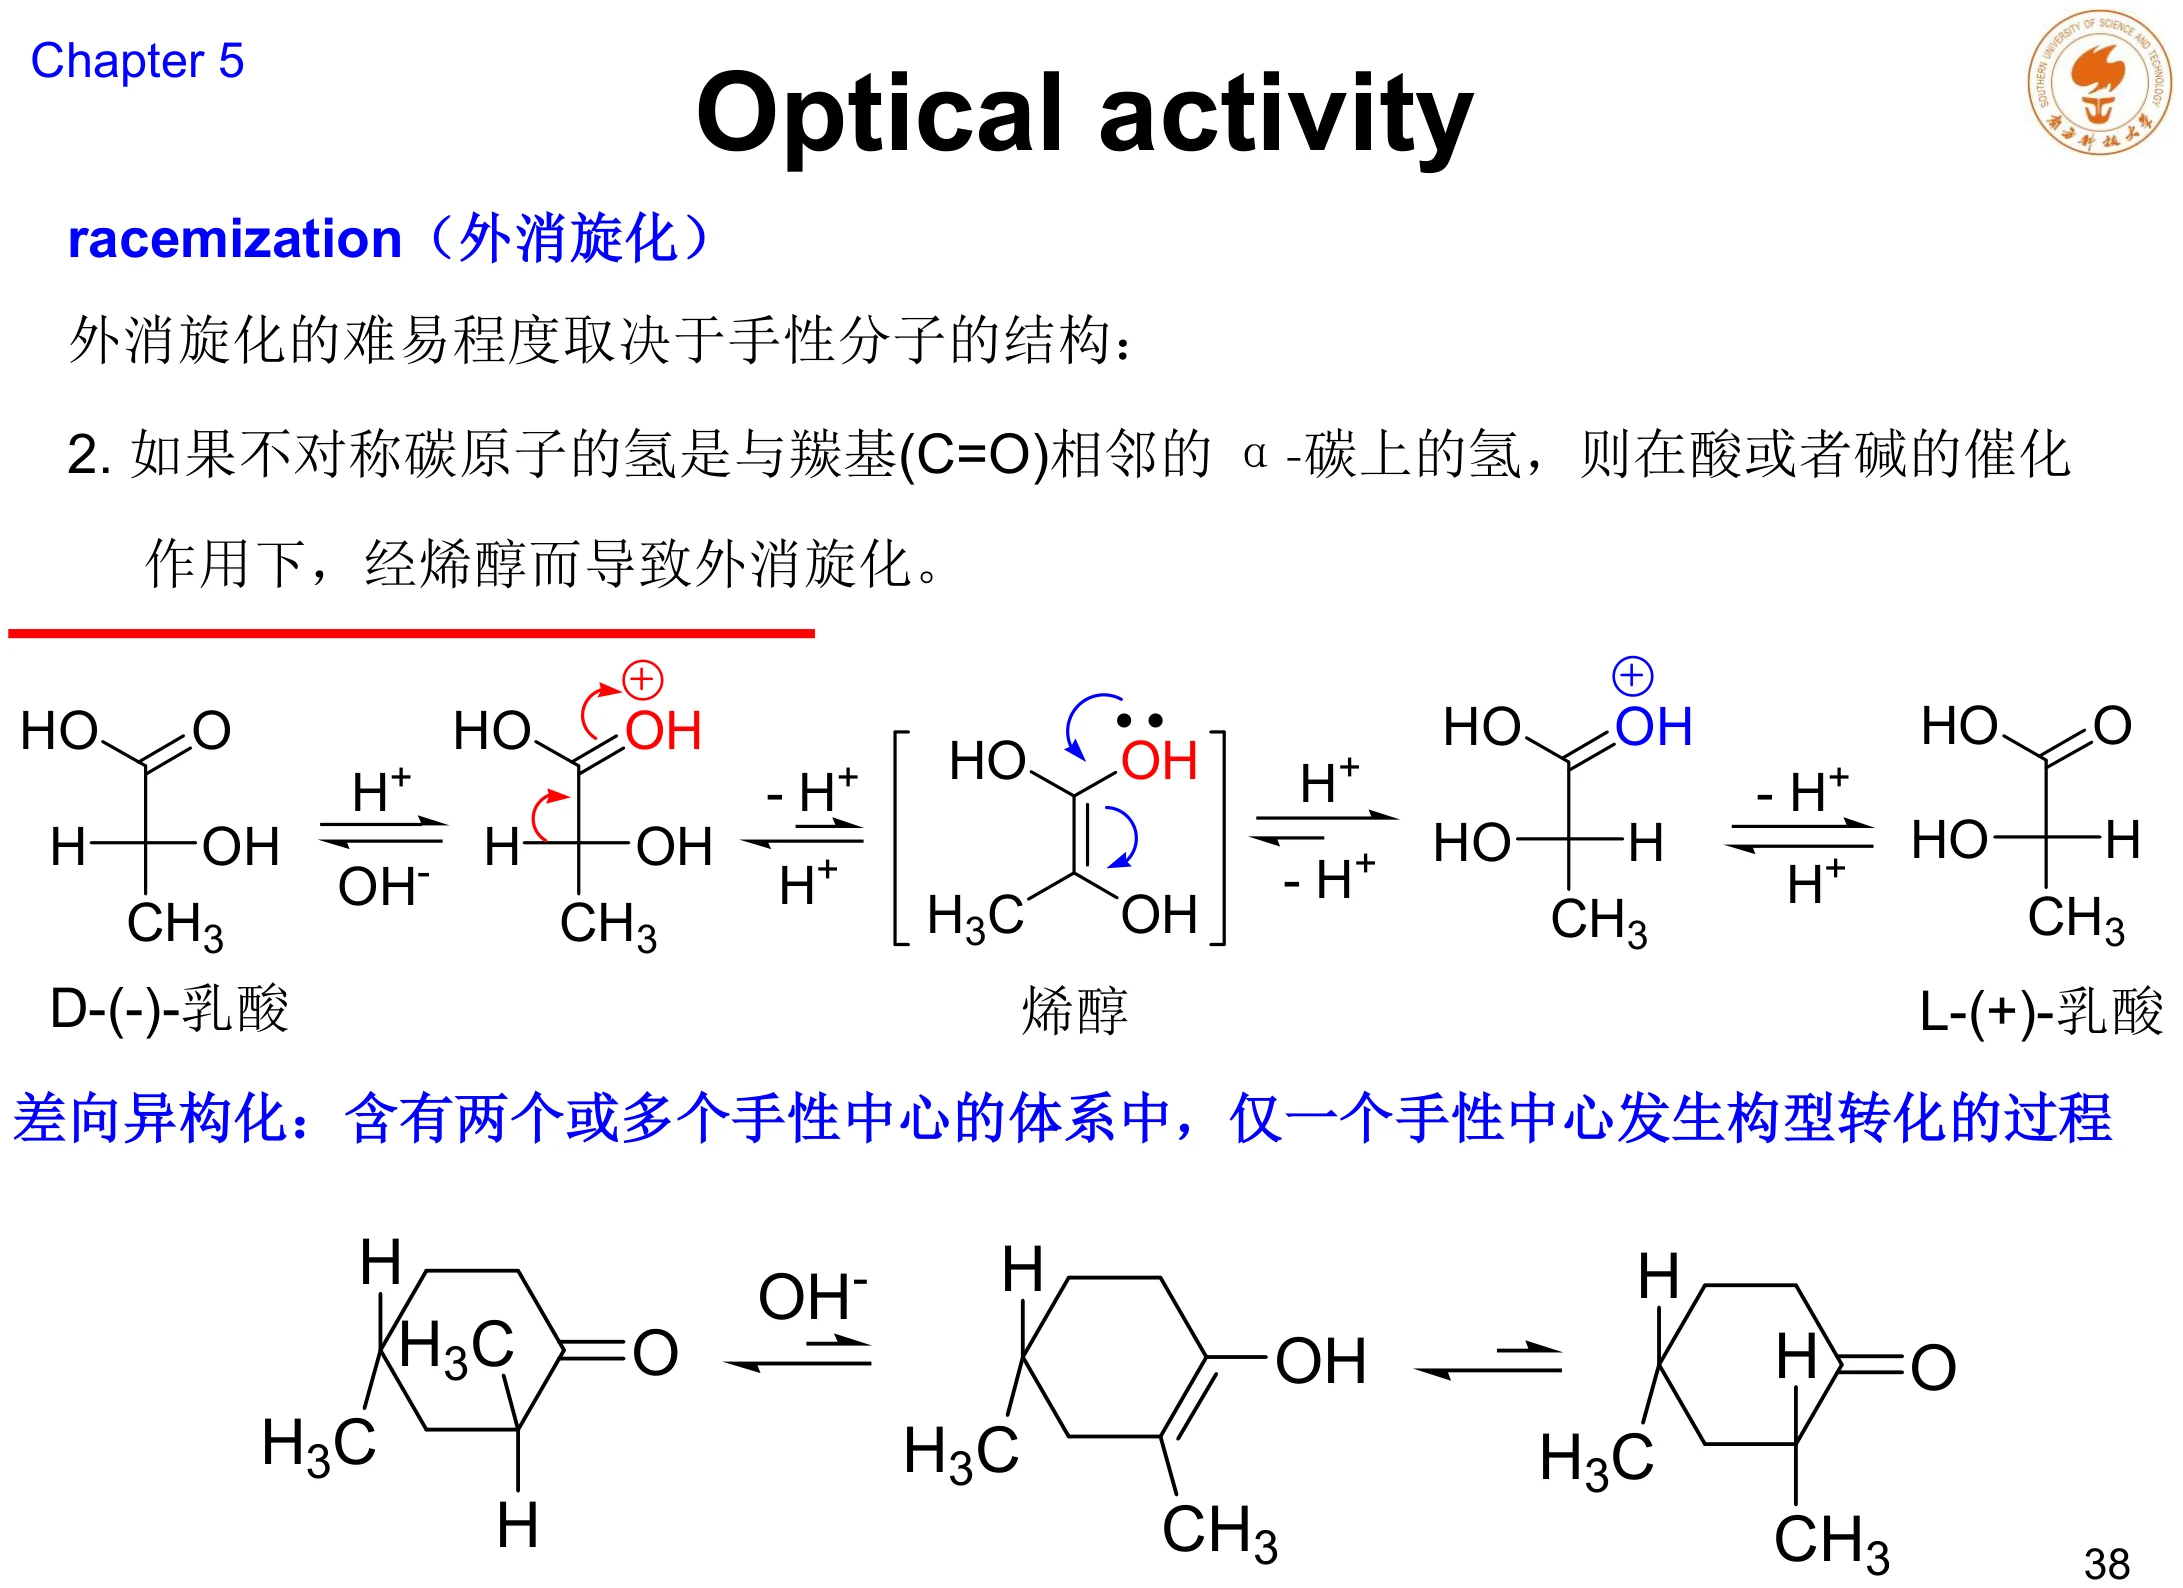
课件在此处引入一个相关但不同的概念:在含两个或更多手性中心的体系中,只有一个手性中心发生构型转化的过程,称为差向异构化。它与外消旋化的区别很清楚——外消旋化最终得到等量对映体(无光学活性),差向异构化只是把一个非对映体变成另一个非对映体,产物仍然有光学活性。含多个手性中心时,差向异构体之间正是非对映关系。
17. 拆分与不对称合成
由无手性起点出发只能得到消旋体,而药物、农药、材料往往只需要其中一个对映体。于是问题变成:怎样从消旋体中拿到单一对映体?课件给出的答案是两条路线。
路线一:手性拆分(resolution)
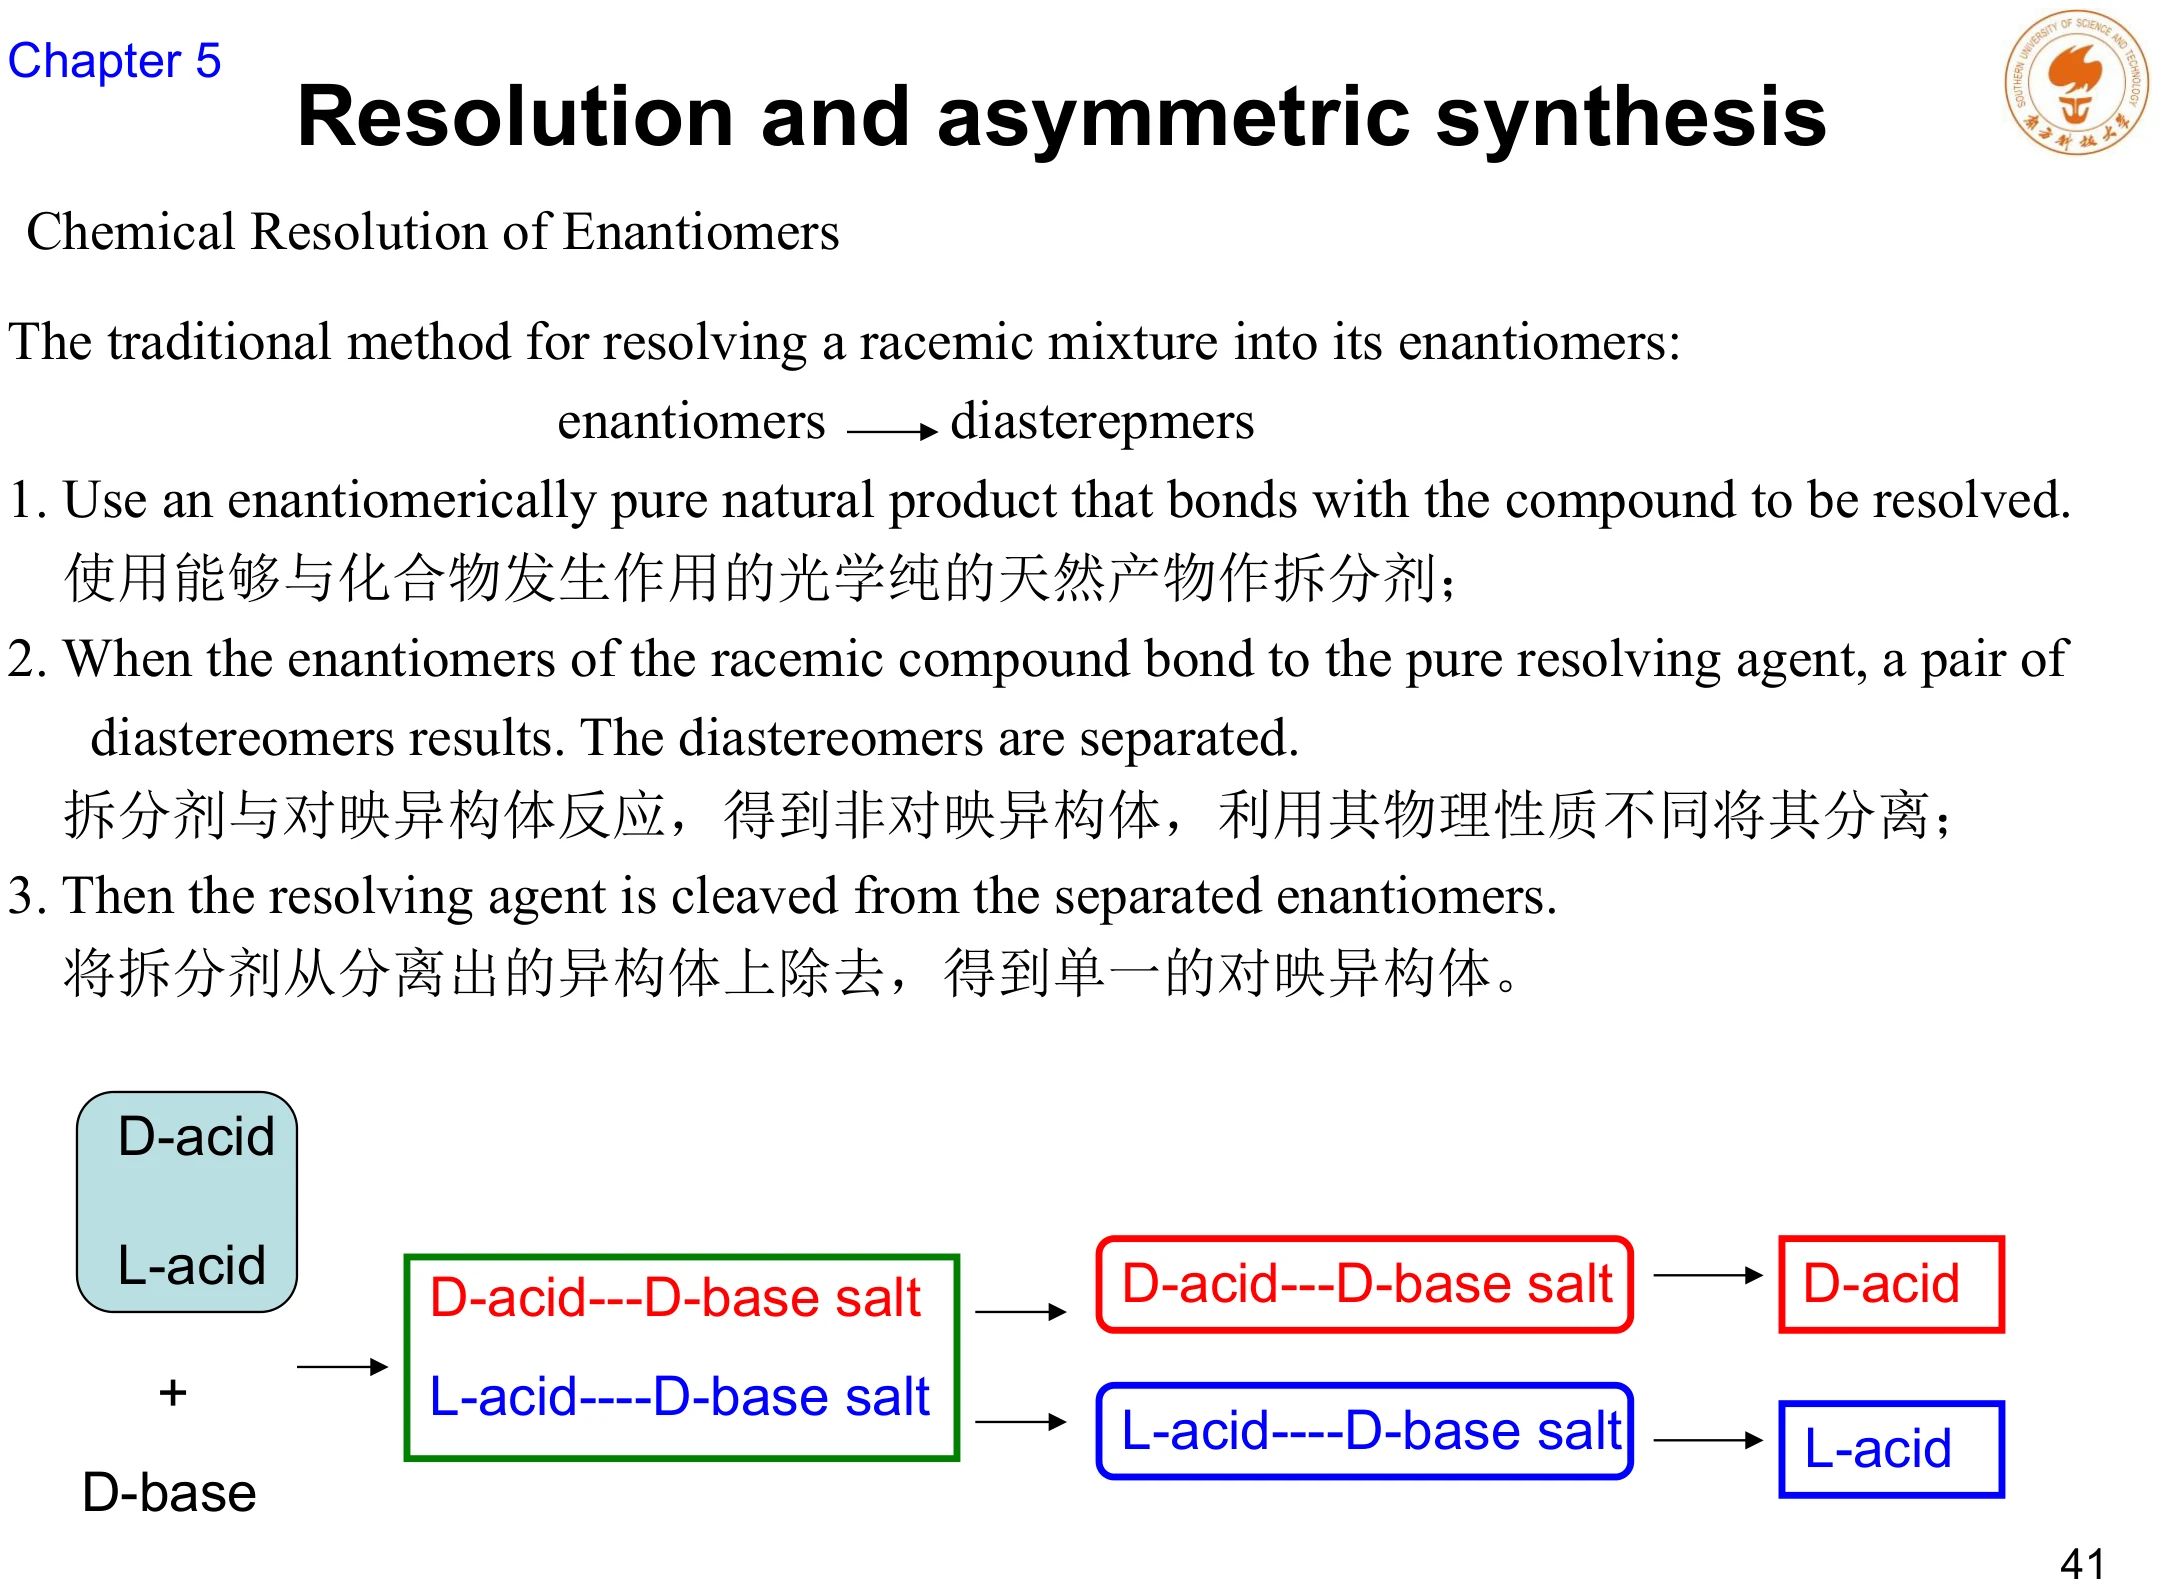
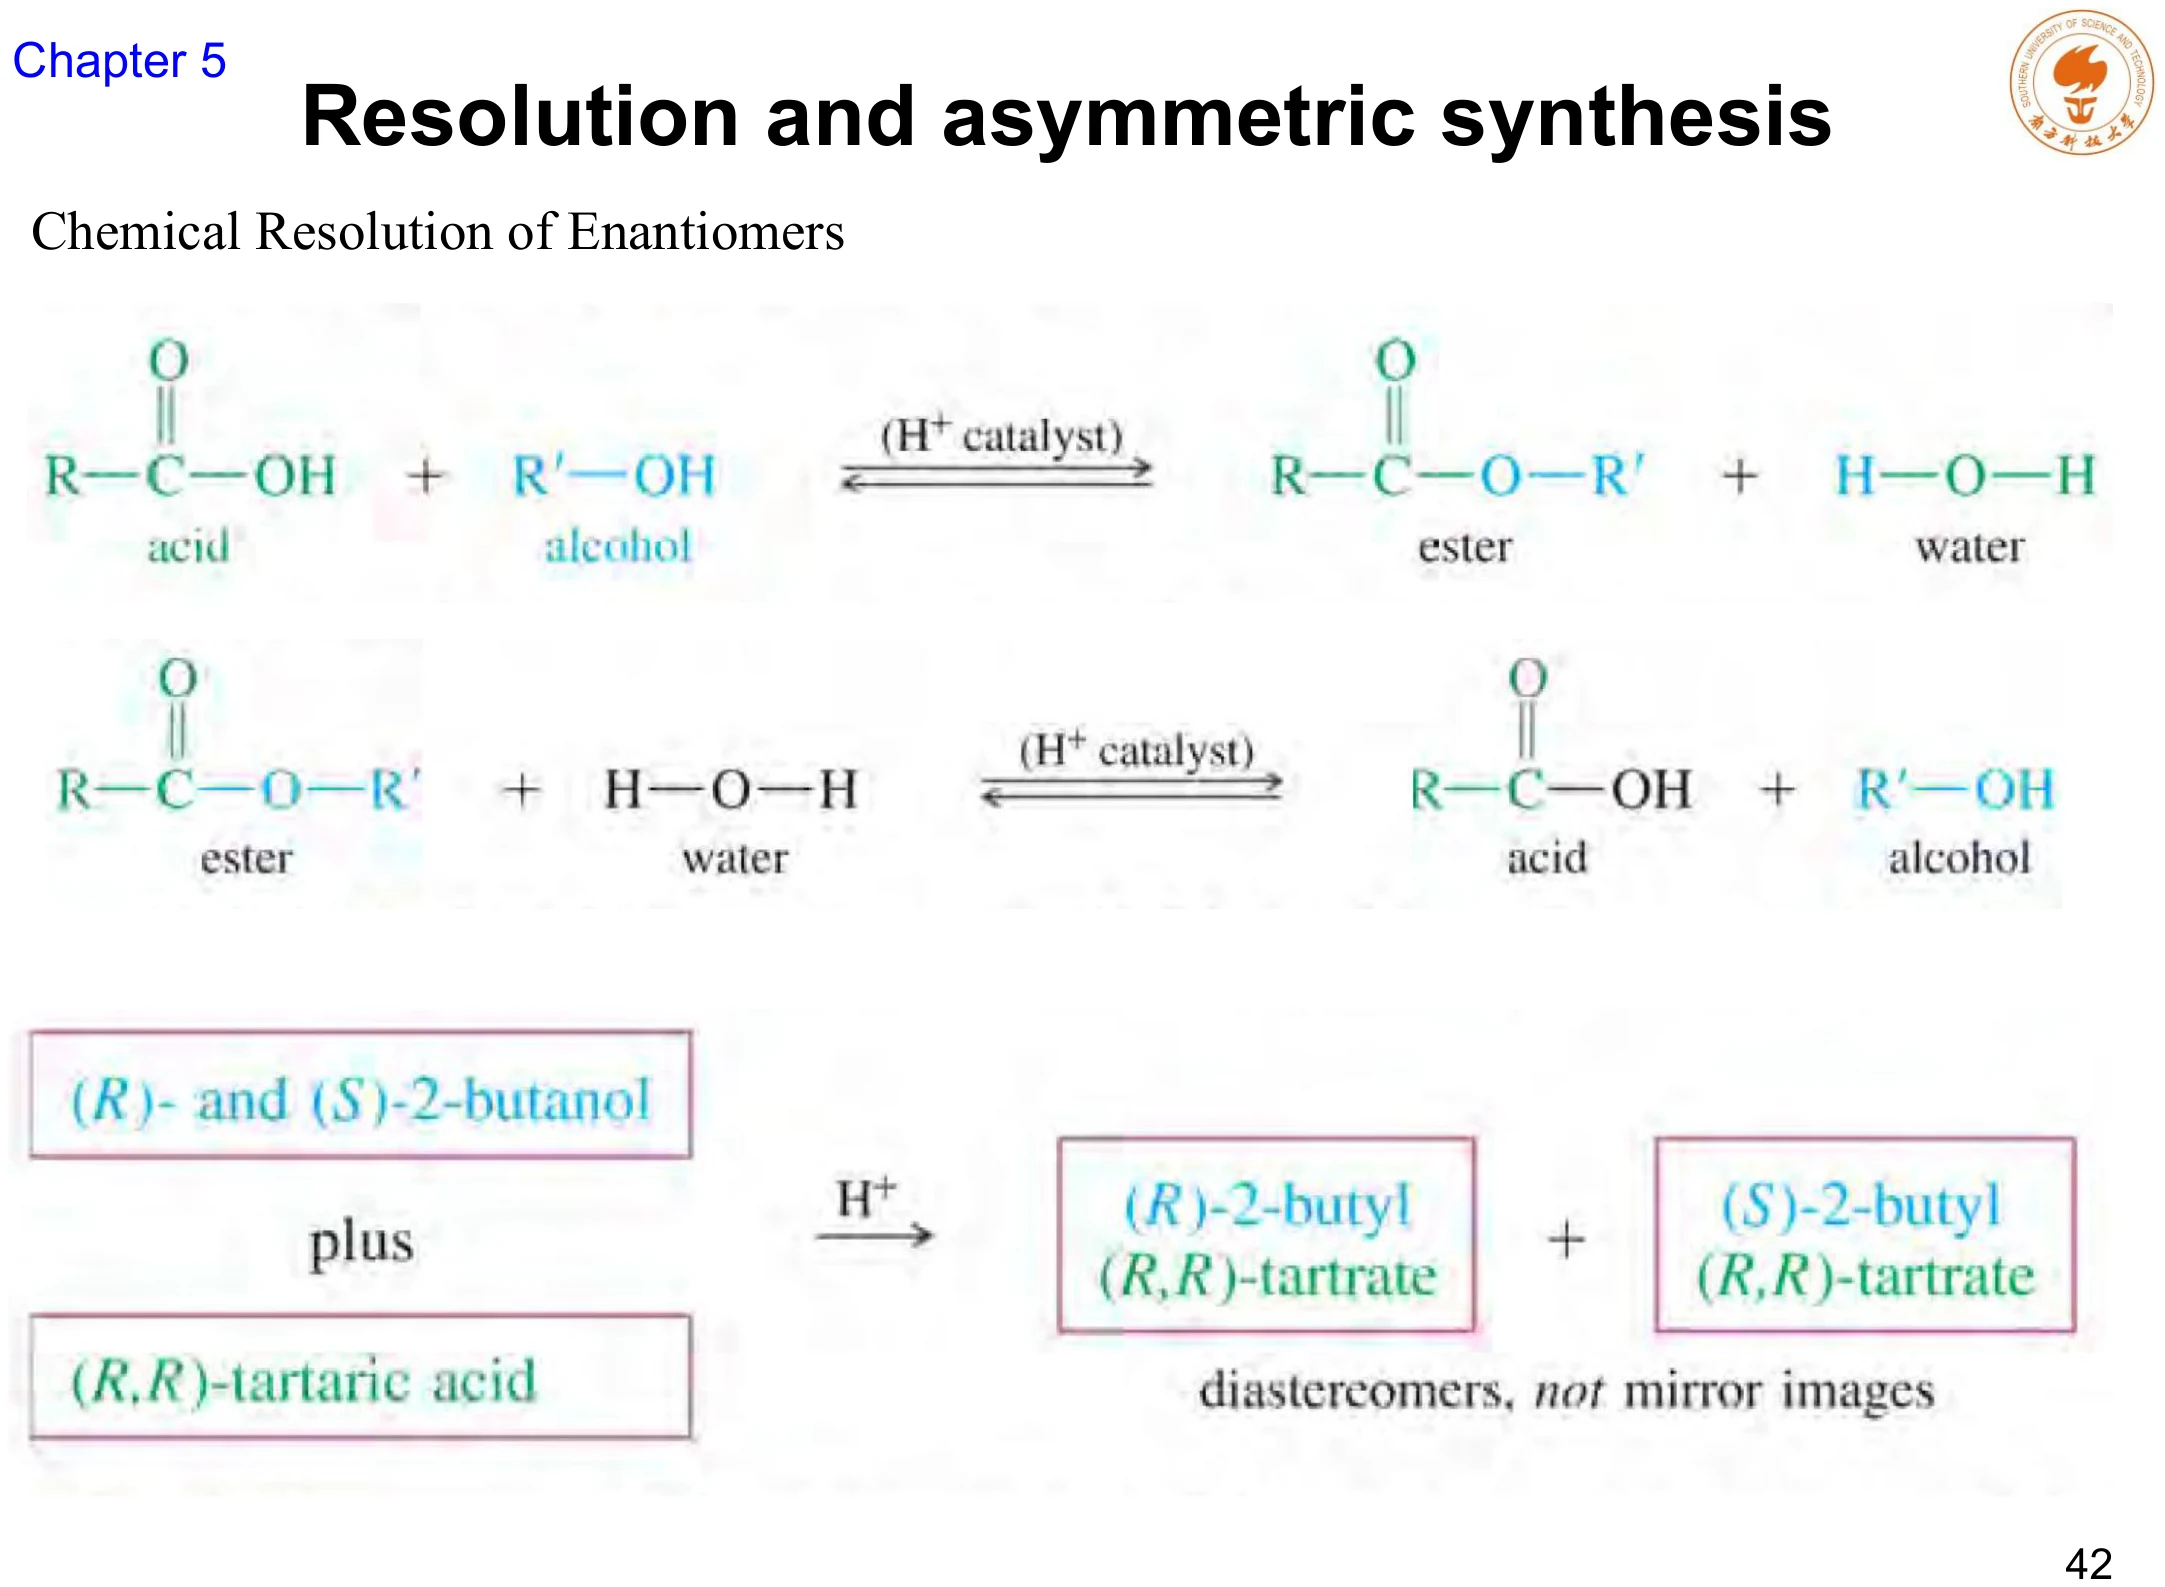
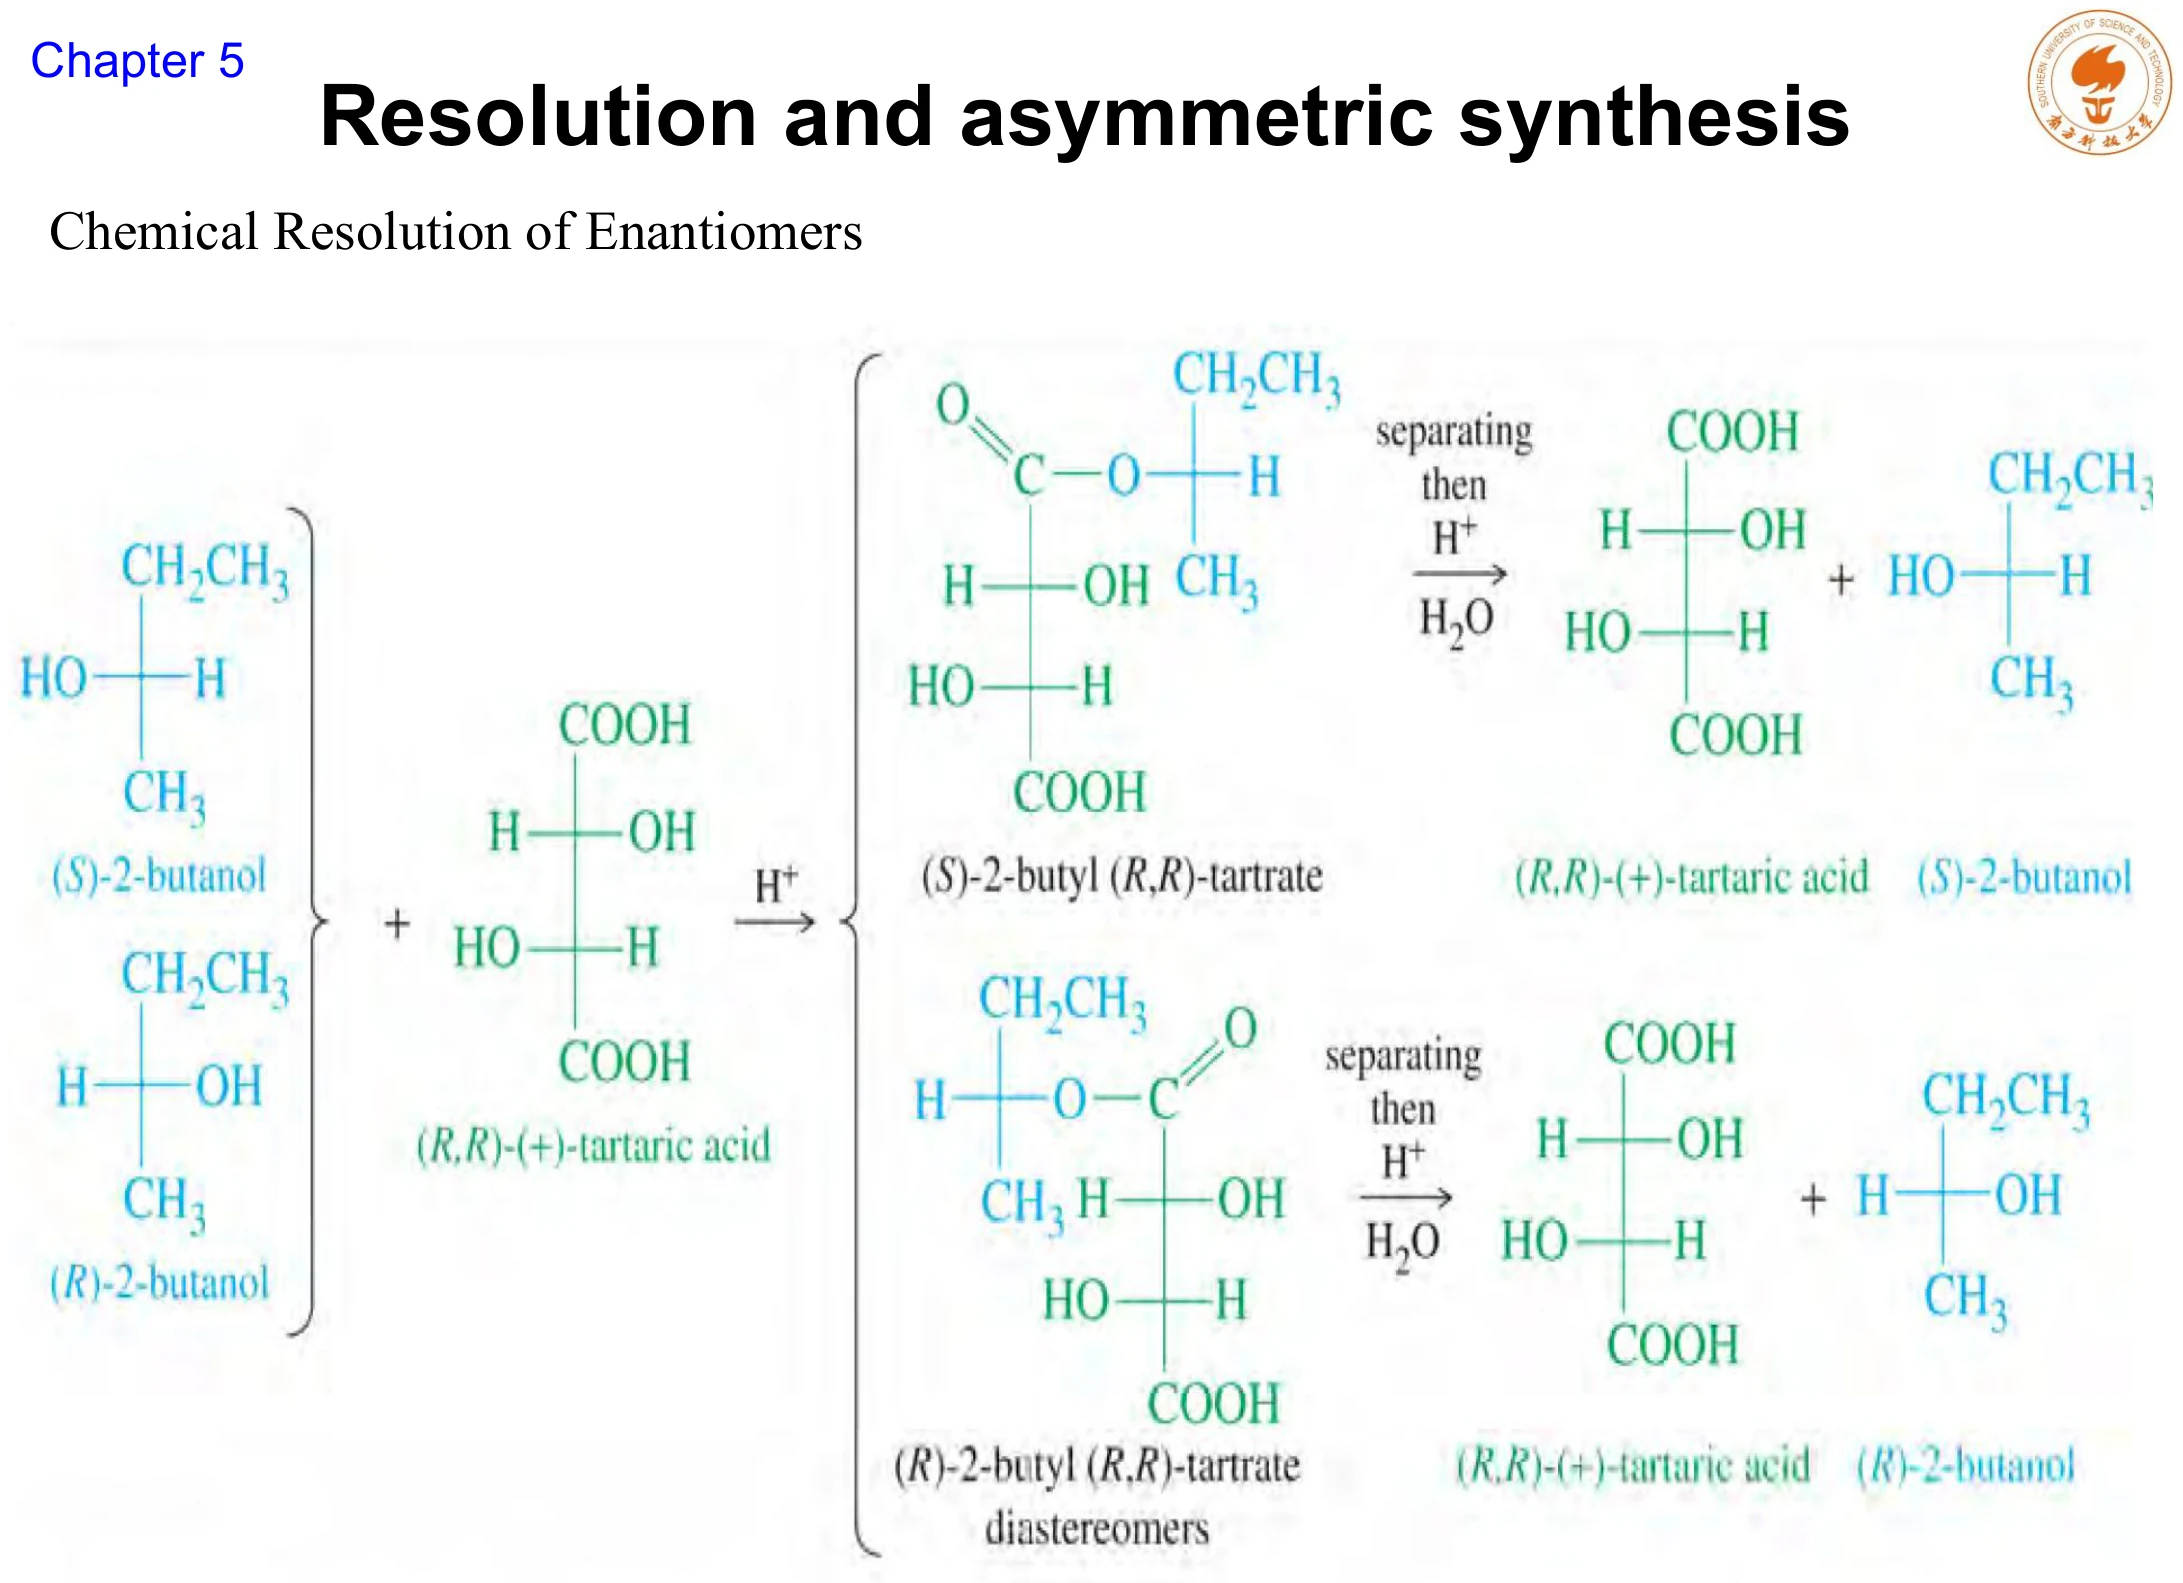
直接分离对映体是不可能的——它们在非手性环境中性质完全相同(第 11 节)。所以采取的是一种“先转成非对映体,再分开,最后拆回来”的策略:
- 让消旋体与一个手性拆分剂反应,生成一对非对映异构的盐(diastereomeric salts)。
- 因为这对盐是非对映体,它们的溶解度、结晶行为不同,可以用重结晶等常规方法分开。
- 分开之后,再把每个非对映盐分解,回收拆分剂,得到单一对映体。
这是传统的化学拆分方法,也是最经典的一条。它的全部可行性都建立在第 11 节那个结论上:非对映体的物理性质不同。
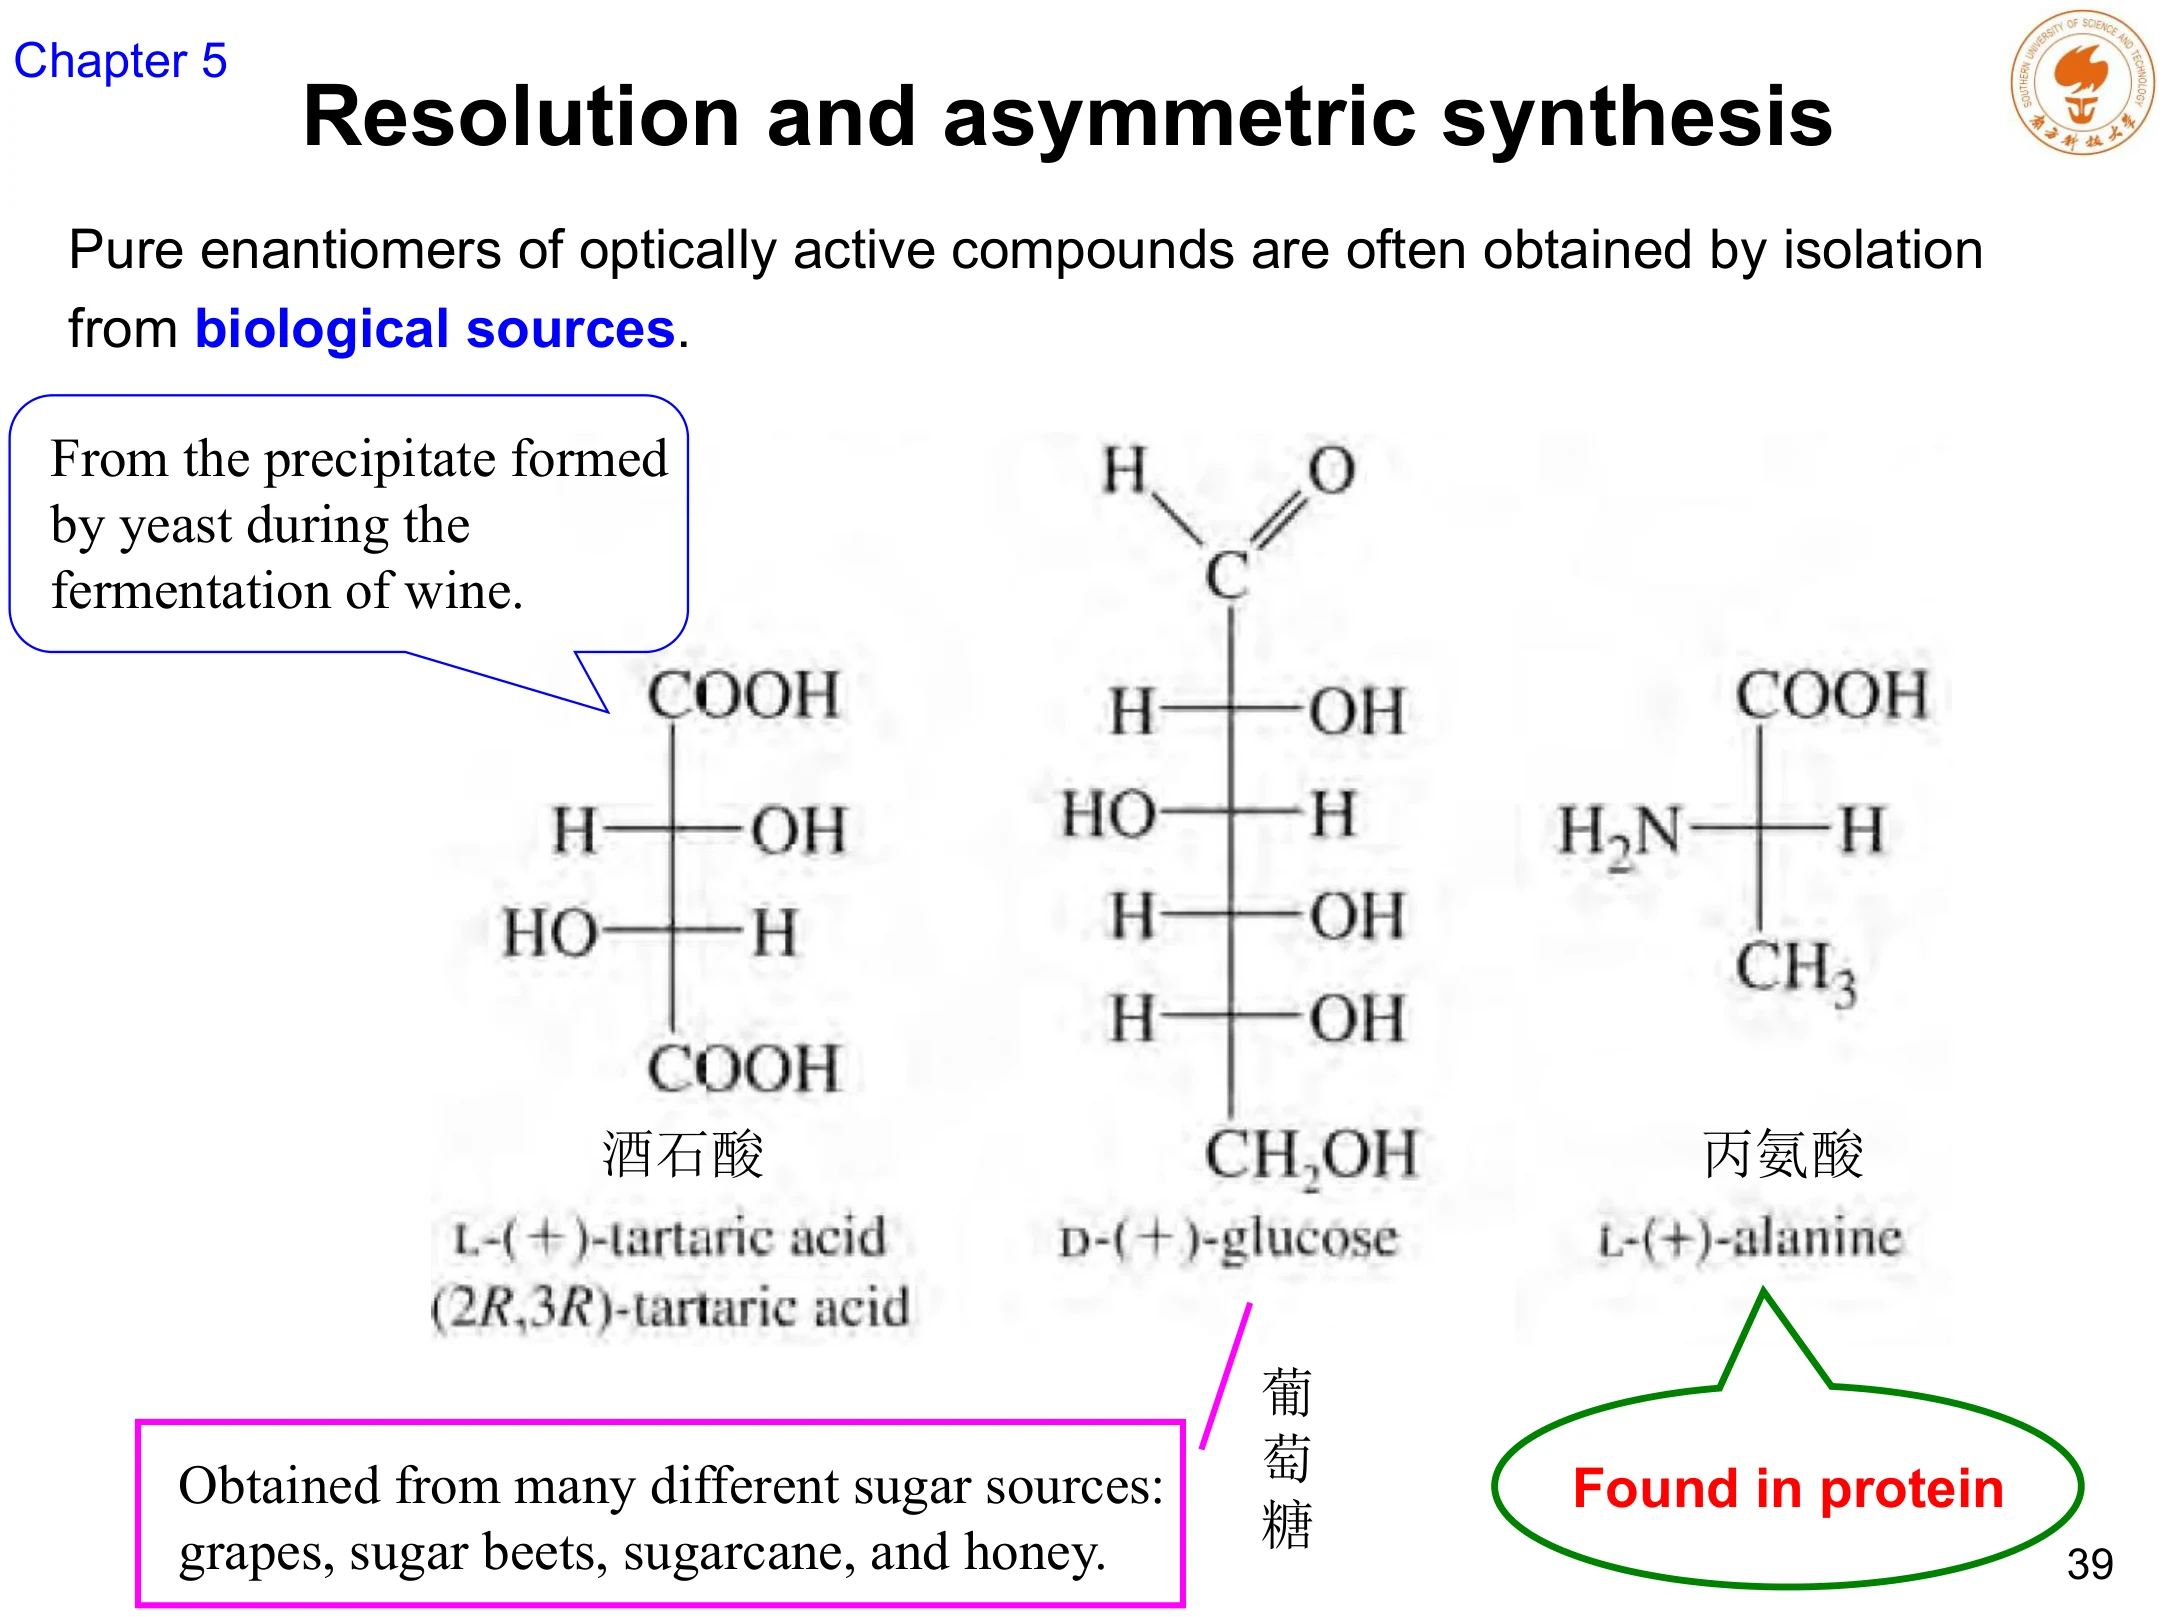
路线一之变体:手性色谱拆分
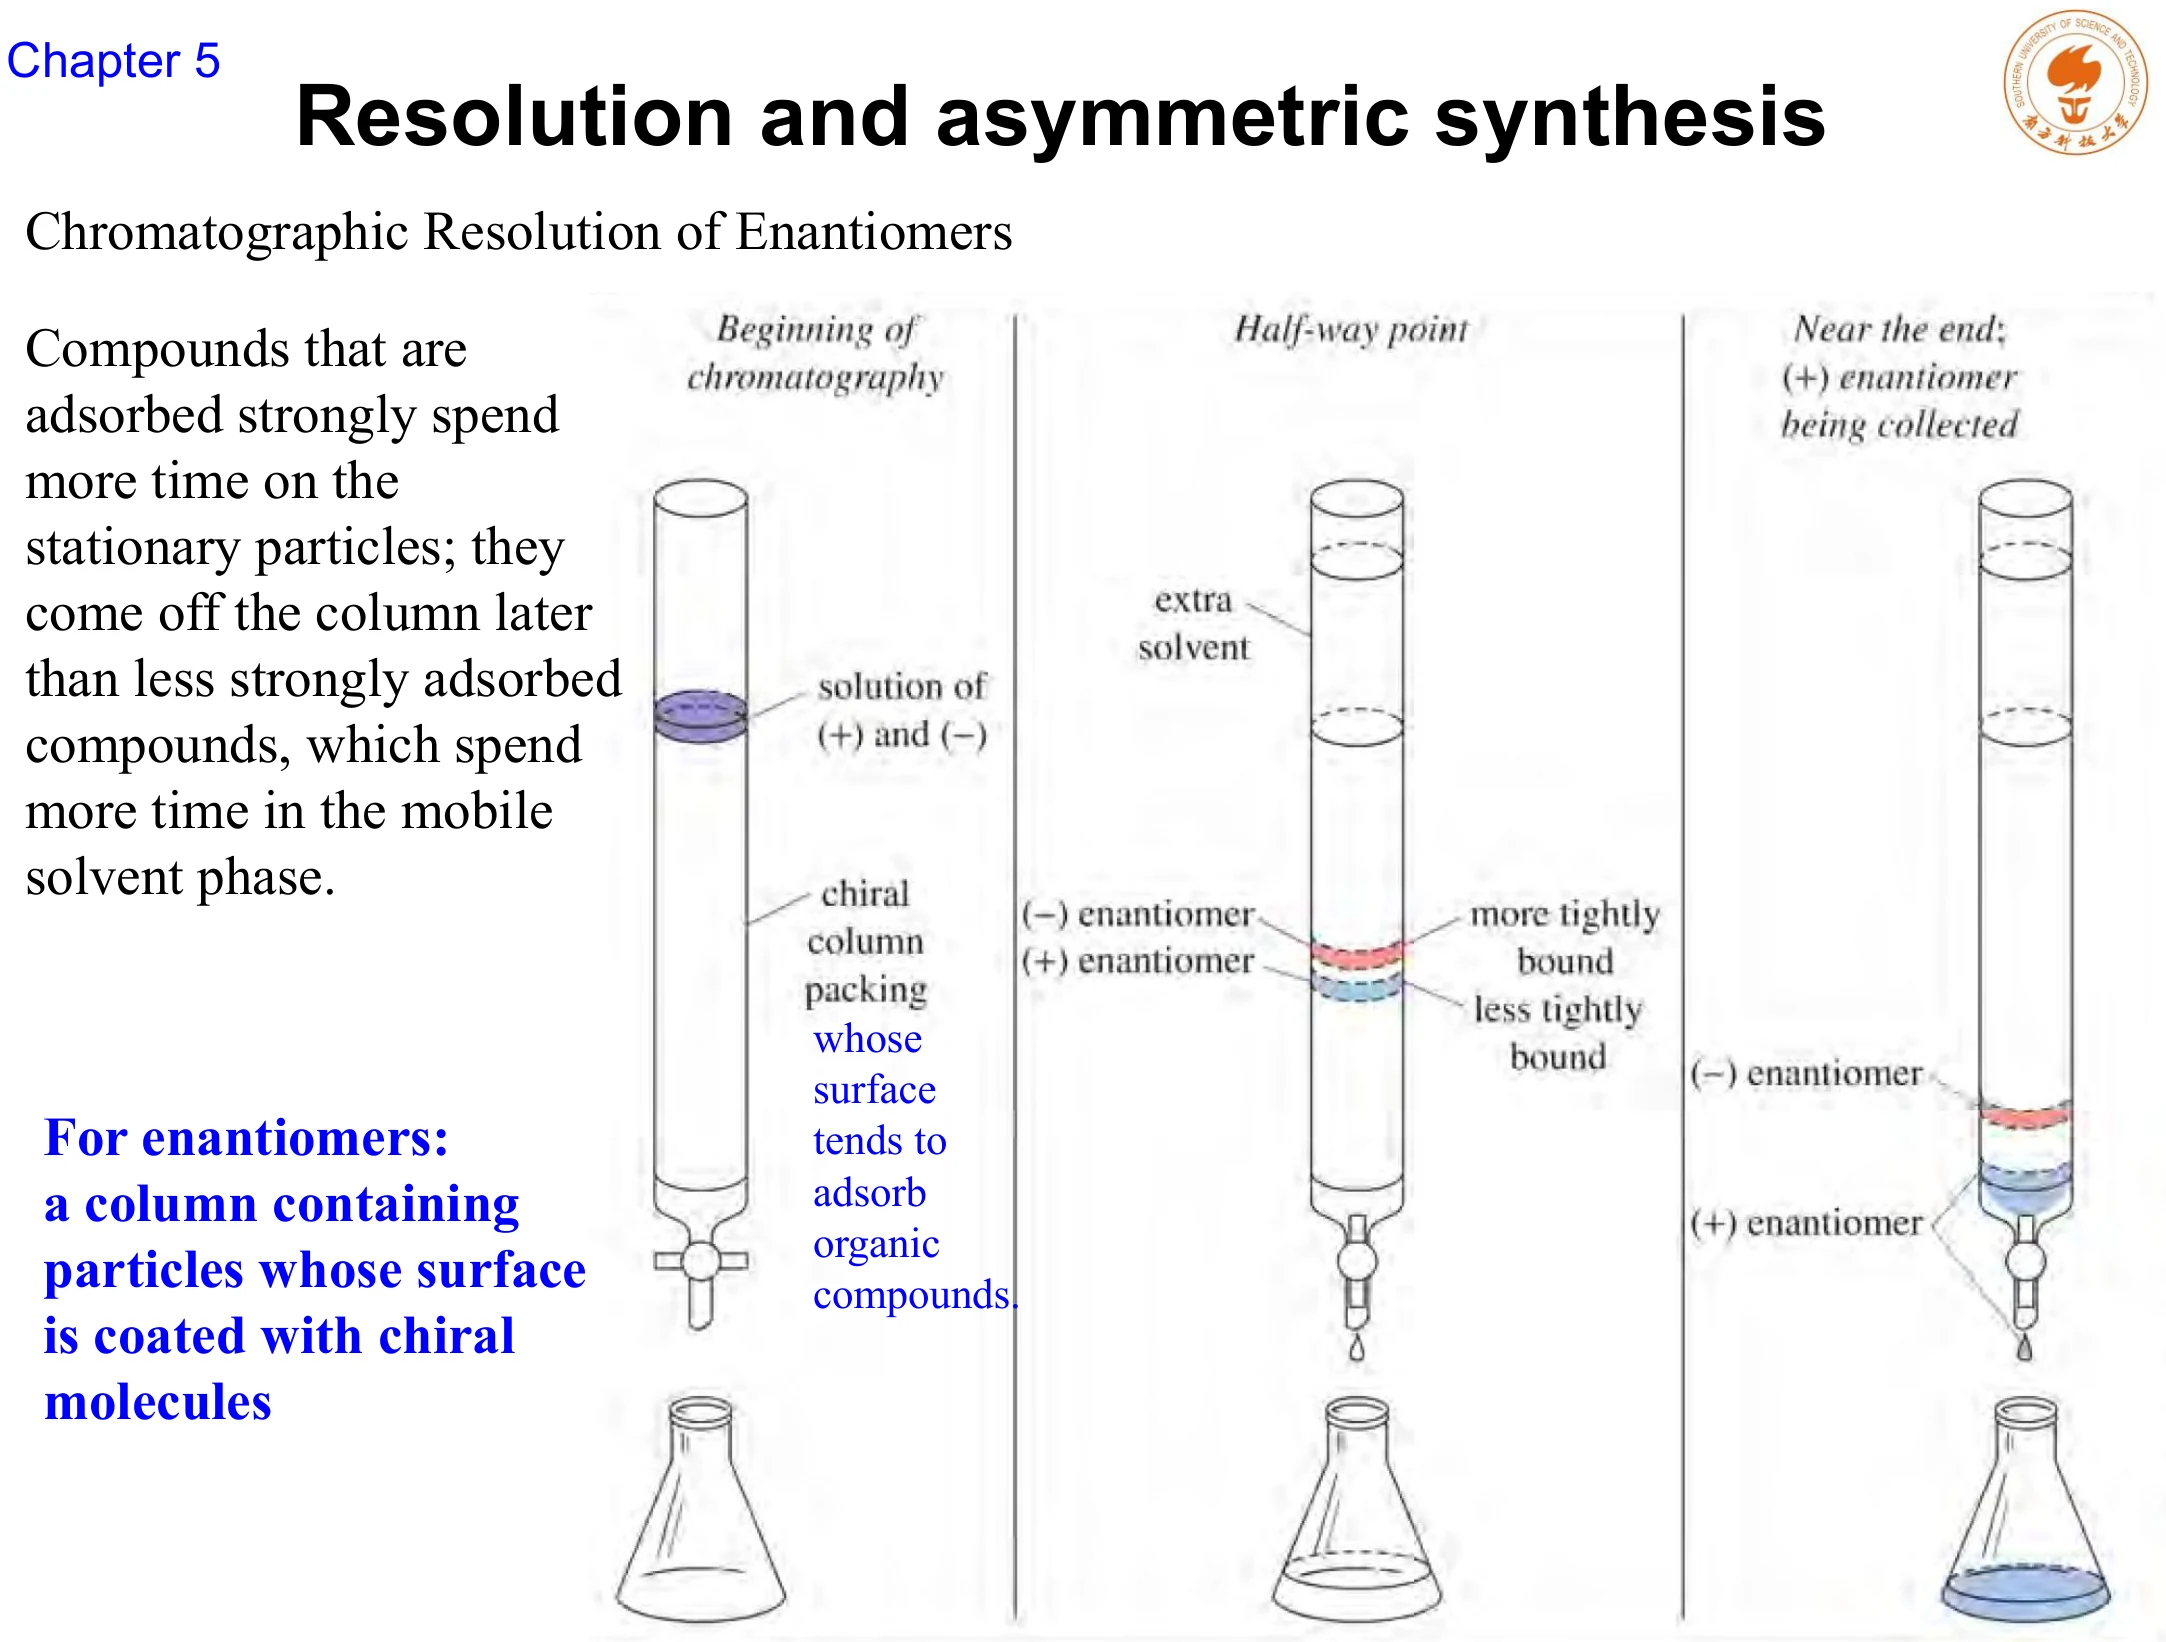
把化学拆分中的“手性试剂”换成一个手性固定相,就得到色谱法拆分。化合物与手性固定相之间形成非对映的相互作用,两个对映体的保留时间不同,于是先后被洗脱下来。这条路线不需要结晶,适用面更广。
路线二:不对称合成(asymmetric synthesis)
另一条思路是根本不生成消旋体——在反应中直接引入手性因素,使生成某一个对映体的路径能量更低,从而优先得到它。手性因素可以是手性催化剂、手性配体、手性溶剂或酶。课件把生物催化(biocatalytic process)单独列出,因为酶本身就是最高效的手性催化剂。
拆分是“造完再分”,理论上最高只能拿到 50% 的目标产物(除非把不要的那个对映体再消旋化循环利用);不对称合成是“只造想要的那个”,原子经济性更好,但需要合适的手性催化剂。
工业上两者常结合使用:先用不对称合成拿到较高的 e.e.,再用拆分把残余的次要对映体除去。理解第 11 节关于两类异构体性质差异的讨论,就能理解为什么这两条路线的难度差别如此之大。
18. 教材对照:本讲在 Wade 第 5 章中的位置
| 本讲小节 | Wade 8th ed. | 要点 |
|---|---|---|
| 2–3 Fischer 投影式 | §5-4 | 水平键向前、竖直键向后;只允许纸面内转 180° |
| 4–5 判读与画法 | §5-4 | 五步画法;水平位置最低优先级基团需反转结论 |
| 6 镜像检验 | §5-5 | 原物—镜像—转 180°;重合即同一化合物 |
| 7 绝对与相对构型、D/L | §5-6 | 1951 年 X 射线;Fischer–Rosanoff 惯例以甘油醛为基准 |
| 8–9 非对映体与 2ⁿ 规则 | §5-7 | 顺反异构属非对映体;取代基相同时少于 2ⁿ |
| 10 meso 化合物 | §5-7 | 含手性中心但整体无手性;靠内对称面判定 |
| 11–14 光学活性与比旋光度 | §5-8 | 平面偏振光、偏光计、[α] = α/(c·l) |
| 15 消旋体与 o.p./e.e. | §5-8 | 等量对映体无旋光;o.p. 与 e.e. 数值相同 |
| 16 外消旋化 | §5-9 | 经碳正离子或烯醇中间体;差向异构化是单中心变化 |
| 17 拆分与不对称合成 | §5-9 | 非对映盐重结晶拆分;手性色谱;不对称合成与生物催化 |
19. 本课复习清单
- Fischer 投影式的两条约定是什么?为什么十字中心通常不画出碳?
- Fischer 投影式允许哪些操作、不允许哪些操作?旋转 90° 会把 R 变成什么?
- 从结构式画 Fischer 投影式的五步是什么?
- 为什么不能直接从 Fischer 投影式按 1→2→3 判定 R/S(当 H 在水平位置时)?两种处理办法分别是什么?
- 用“原物—镜像—转 180°”检验手性时,能重合说明什么?
- 2,3-二溴丁烷有几种立体异构体?为什么不是 4 种?
- meso 化合物的准确定义是什么?课件为什么批评“含立体中心的无手性化合物”这个说法?
- 为什么顺反异构体被归入非对映异构体?
- 非对映体与对映体在物理性质上分别有什么特点?这决定了它们各自用什么方法分离?
- 比旋光度 [α]25D 中,上标与下标分别代表什么?为什么需要指定它们?
- 某样品比旋光度为 +9.72°,纯 (+)-对映体为 +13.5°,光学纯度是多少?两个对映体各占多少?
- 用无光学活性的反应物与催化剂能否得到有光学活性的产物?为什么?
- 外消旋化的两条典型机理途径是什么?各自举一个例子。
- 差向异构化与外消旋化的区别是什么?
- 化学拆分为什么必须先把对映体转成非对映体?这个策略依据的是哪一条性质差异?
- 拆分与不对称合成相比,各自的优缺点是什么?
20. 课件勘误与提示
- 课件第 21 页明确批评了把 meso 定义为“含立体中心的无手性化合物”的做法,理由是该定义会把 2-丁烯这类含立体中心但无手性的分子错误地包含进来。本笔记采用课件的立场,把定义锁定在“含手性中心但整体无手性”。
- 本讲沿用了课件“Chapter 5”的章号,但课程页眉标为 Lect. 8 (Chapter 5-2),与上一讲 Lect. 7 (Chapter 5-1) 共同构成第 5 章。各小节与 Wade 第 5 章的对应关系见第 18 节,其中 §5-4 至 §5-9 的具体节号按 Wade 8th ed. 的编排填写,使用前建议核对所用版本。
- 课件多个页面上的分子结构图是位图,个别碳上氢的数目在缩放时不易辨认(如第 5 页乳酸、第 16 页丝氨酸/谷氨酸)。本笔记在正文中独立写出优先次序与命名,不依赖图中标注,遇到与课件不一致时以正文的完整结构式为准。
- 课件第 24–26 页关于偏振光的插图来自通用物理教材,其中的滤镜示意为概念图,不表示实际偏光计的光路。实际仪器的结构见第 26 页。
- 课件第 37 页给出 (+)-肾上腺素 [α]D = +50.72°(无效药)与 (−)-肾上腺素 [α]D = −50.72°(有效药)。需要留意的是,左旋体才是生理活性高的那一个,这与“(+) 即活性”的直觉相反,也再次印证了旋光符号与生物活性之间没有可预测的对应关系。
- 课件第 35 页的练习只给出了题目,未在本页给出解答。本笔记在第 15 节按同一逻辑推出了 e.e. = 20%、比旋光度 +2.7°,如需与课件答案核对请注意这一点。
- 关于 Fisher 投影式的历史人物,课件拼写为“Hermann Emil Fischer”。Fischer 全名中 “Fischer” 首字母为 F,此处为课件的正常拼写,非笔误。
章节测验
15道单选、3道多选、2道判断、2道填空。按5道基础、10道中等、4道较难、3道拓展递进;交卷后查看答案与解析。