Br· 夺取烷烃氢是吸热过程。过渡态中 C–H 键已明显伸长、自由基特征较强,结构接近生成的伯/仲自由基。因此两种自由基稳定性相差多少,较大比例会反映到相应活化能差异上。
LECTURE 06 · CHAPTER 4-2
自由基卤代反应的选择性与活性中间体
Radical halogenation selectivity, the Hammond postulate, and reactive intermediates
课件拼写校订课件原图双语词条教材交叉核对
1. 多步反应中的限速步骤
在多步反应中,每一步都有自己的活化能与速率;实验观察到的总速率由机理中最难通过的动力学瓶颈控制。限速步骤(rate-limiting step,也称 rate-determining step)通常是跨越较大有效活化自由能的步骤。自由基卤代中,夺氢生成烷基自由基的第一步链增长常是限速步骤;随后的卤原子转移若足够快,就会迅速消耗刚形成的中间体。
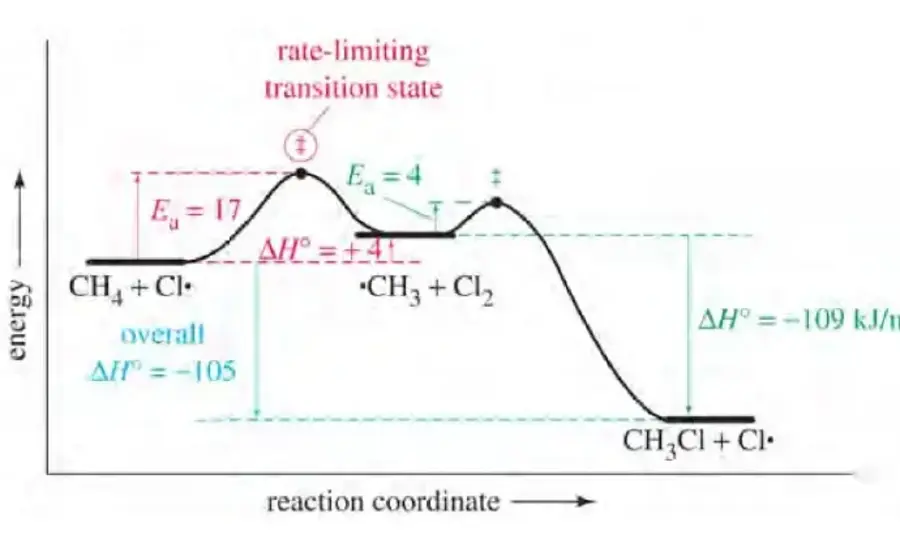
读能量图时,要比较每个过渡态与它前一个中间体之间的能量差。不能只看相对最初反应物的绝对高度:若前置步骤先形成了较高能中间体,后续峰即使在图上更高,其局部能垒也未必更大。严格的速率控制还可能受到快速预平衡、反应物浓度及可逆性的影响,因此“最高点就是限速步骤”只是在简单连续反应图上的快捷判断。
2. 产物比例同时取决于位点数与单个位点反应性
反应选择性(selectivity)描述多条反应路径或多个反应位点之间,产物形成的偏好。对于自由基卤代,某类氢越容易被夺取,确实越有利于相应产物;但某类氢的数量也会改变最终产物比例。设位点类别 i 上有 ni 个等价氢,单个氢的夺取速率常数为 ki,那么该类产物的初始生成速率与以下乘积成正比:
vi = niki[R–H][X·]
vi 是位点类别 i 的产物生成速率;ni 是这类等价氢的个数;ki 是每个氢位点的速率常数;[R–H] 与 [X·] 分别是烷烃和卤素自由基浓度。比较同一反应中的两个位点时,共同的反应物浓度会抵消,因此低转化率下:
PsecPprim ≈ nsecksecnprimkprim
Psec 和 Pprim 分别表示仲位与伯位产物的生成量。丙烷有 2 个仲氢、6 个伯氢。氯代时约形成 60% 的 2-氯丙烷和 40% 的 1-氯丙烷,于是单个仲氢与单个伯氢的相对反应性为:
kseckprim = PsecnprimPprimnsec = 60 × 640 × 2 = 4.5
异丁烷则说明“较活泼的氢”不一定给出主要产物。它有 9 个伯氢、1 个叔氢;课件给出的单个叔氢相对单个伯氢反应性约为 5.5。因此叔位产物约占 1 × 5.59 × 1 + 1 × 5.5 = 38%,伯位产物仍约占 62%。判断主产物时,先数等价氢,再乘每个氢的相对反应性。
3. 溴代比氯代更有选择性
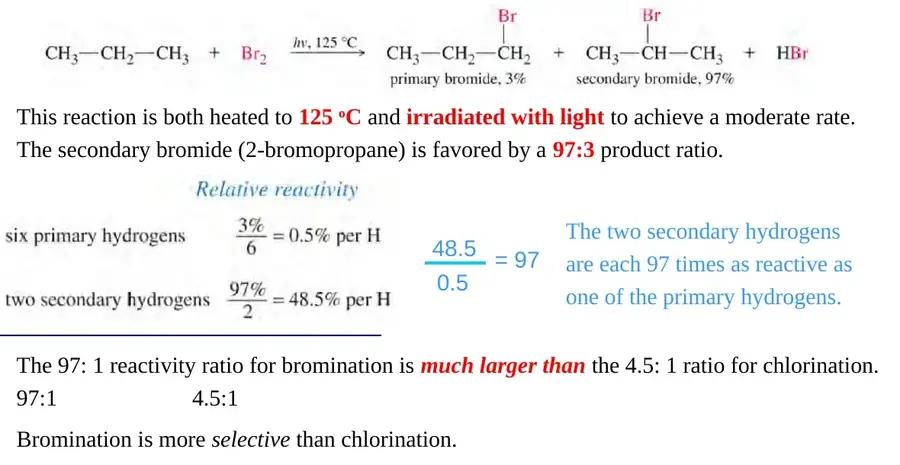
丙烷的自由基溴代在光照并加热至约 125 °C 时,主要生成 2-溴丙烷,产物比例约为 97:3。由于仲氢有 2 个、伯氢有 6 个,每个仲氢的相对反应性是:
97 × 63 × 2 = 97
也就是说,单个仲氢在该条件下被夺取的速率约为单个伯氢的 97 倍,远高于氯代时约 4.5 倍的差异。这里的 97:3 是反应生成的产物比例;97:1 才是校正氢原子数后的单个位点相对反应性,二者不能混为一谈。
过渡态理论把速率常数与活化自由能联系起来:
k = kBTh exp[−ΔG‡RT]
k 是速率常数,kB 是 Boltzmann 常数,h 是 Planck 常数,T 是绝对温度,R 是气体常数,ΔG‡ 是活化自由能。两条竞争路径处于相同温度时,前面的 kBT/h 因子约去,得到:
kseckprim ≈ exp[−ΔGsec‡ − ΔGprim‡RT]
在其他因素相近时,仲位路径活化自由能较低就会更快;两条路径的能垒差只要达到数个 RT,速率比就可能显著变化。对比单氢反应性时,这个关系把“过渡态能量差”直接连到了观测到的选择性。
选择性差异与夺氢步骤的热化学有关。用键解离焓估算单步反应焓:
ΔHrxn ≈ D(C–H) − D(H–X)
D 表示相应键的键解离焓。丙烷伯位 C–H 的解离焓约为 410 kJ·mol⁻¹,仲位约为 397 kJ·mol⁻¹;H–Cl 约为 431 kJ·mol⁻¹,H–Br 约为 368 kJ·mol⁻¹。因此,Cl· 夺氢通常放热(伯位约 −21、仲位约 −34 kJ·mol⁻¹),而 Br· 夺氢吸热(伯位约 +42、仲位约 +29 kJ·mol⁻¹)。这些数值是气相键解离焓的近似估算,用来解释趋势,不应视作所有溶剂和实验条件下的精确实测焓。
更吸热的溴代夺氢通常较慢,但更能区分不同自由基的稳定性;氟代则非常快、通常选择性很低,氯代居中,溴代较高。这个趋势也提醒我们:反应“快不快”和“挑不挑位点”是两个不同的问题。
4. Hammond 假说:过渡态为何影响选择性
Hammond 假说(Hammond postulate)指出:在结构相近的一组物种中,能量上彼此接近的物种,结构通常也更相似。因而过渡态的结构更接近能量上与它相邻的稳定物种。
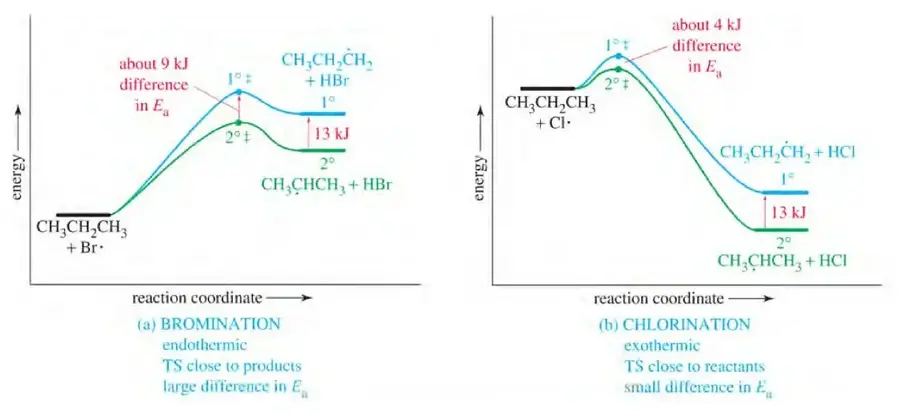
Cl· 夺氢通常放热。过渡态中 C–H 键刚开始断裂,碳自由基特征较少,结构更像反应物;产物自由基的稳定性差异只部分反映到活化能中,所以选择性较低。
课件与教材图示中,伯/仲自由基的产物能量差约为 13 kJ·mol⁻¹;溴代两条路径的活化能差约 9 kJ·mol⁻¹,而氯代约 4 kJ·mol⁻¹。数值来自示意图,重点是“吸热的产物样过渡态更敏感于产物稳定性”。早期与晚期过渡态(early/late transition state)是结构比较的描述,不表示过渡态是真正的反应物或产物,也不是直接的时间刻度。
5. 自由基的结构与稳定性
自由基(radical)含有未成对电子。简单烷基自由基的碳通常近似 sp2 杂化、呈平面或近似平面结构;垂直于三个 σ 键平面的未杂化 p 轨道容纳一个单占电子。轨道示意有助于理解:这个电子既不是一对孤电子,也不意味着自由基必然带电。
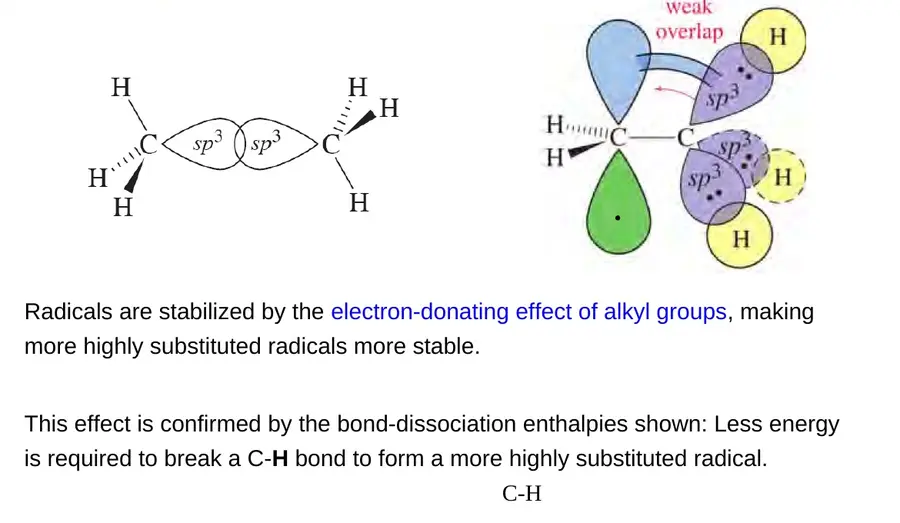
仅比较普通烷基自由基时,稳定性通常为 3° > 2° > 1° > 甲基。烷基经诱导效应和相邻 σ 键的超共轭(hyperconjugation)分散未成对电子的高能特征,使更取代的自由基较稳定;相应 C–H 键也较容易均裂。若自由基与 π 键共轭,例如烯丙基或苄基自由基,共振离域往往能提供额外稳定化,不能只按“伯、仲、叔”排序。
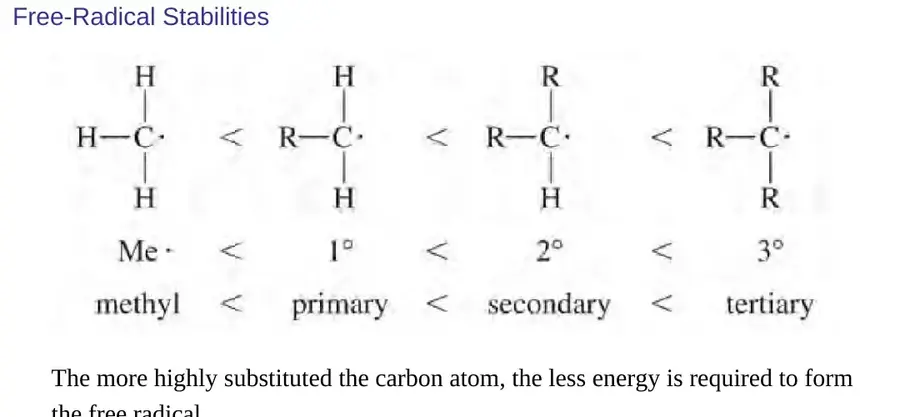
6. 自由基抑制剂与抗氧化剂
自由基抑制剂(radical inhibitor)会快速捕获链反应中的自由基,并生成较稳定、难以继续传播链反应的物种。以酚类抗氧化剂为例,可用简化步骤表示氢原子转移:
ArOH + R· → ArO· + RH
ArOH 是带羟基的芳香族抑制剂,R· 是链自由基,ArO· 是较稳定的酚氧自由基。抑制剂把一个氢原子连同一个电子交给 R·,停止原来的链增长;ArO· 的未成对电子可在芳香体系中离域,反应性低得多。随后若与另一自由基偶联或转化成稳定产物,就进一步降低了链载体浓度。
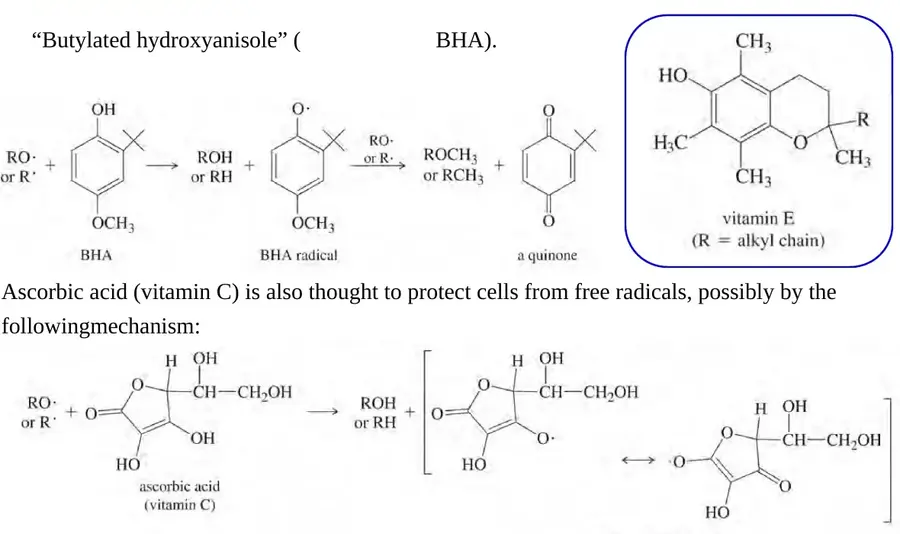
课件举出叔丁基羟基茴香醚(BHA)、维生素 C 与维生素 E。它们都能参与抗氧化(antioxidant)过程,但溶解性、反应路径和生物环境不同;“抗氧化剂”不是指所有分子都用完全相同的自由基捕获机制。
7. 活性中间体的结构分类
反应中间体(reaction intermediate)位于机理中的局部能量最低点,能短暂存在;过渡态则是相邻能谷之间的能量最高构型,不能分离。三键碳中间体按电荷与非键电子数分类;二键碳常见类型是卡宾。
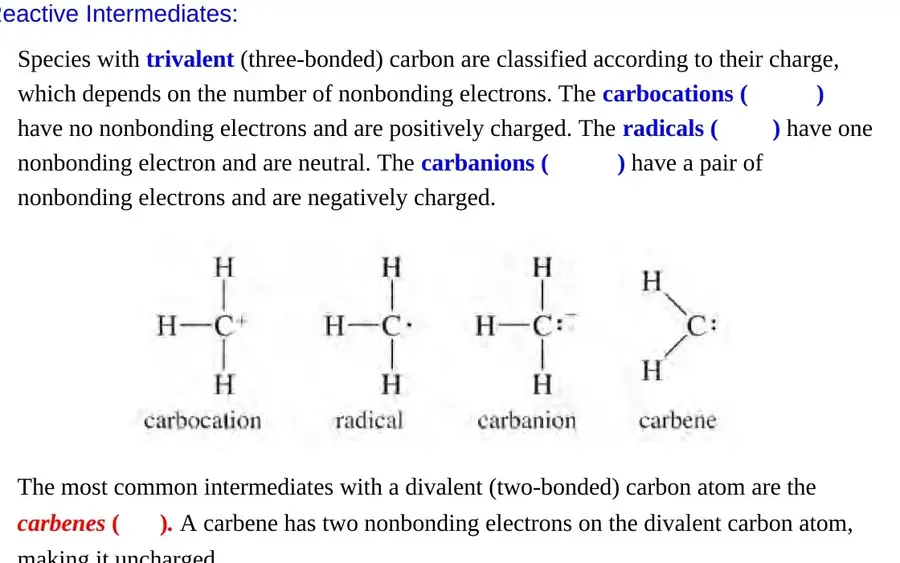
三键碳、零个非键电子,带正电;价层六电子,缺电子,通常表现为亲电体与 Lewis 酸。
三键碳、一个未成对电子,整体通常电中性;反应性取决于结构与反应伙伴,不能简单等同于阳离子。
三键碳、一对孤电子,带负电;价层八电子,通常表现为亲核体与 Lewis 碱。
二键碳,整体电中性并有两个非键电子;单线态和三线态的自旋排布不同,可呈两性反应性。
8. 碳正离子:空 p 轨道、诱导效应与超共轭
碳正离子(carbocation)的带正电碳通常与三个原子成键,近似 sp2 杂化、平面三角形,键角约 120°;垂直于平面的未杂化 p 轨道为空。以甲基碳正离子 CH3+ 为例,碳周围只有六个价电子,因此强烈缺电子,可接受亲核体的电子对。
普通烷基碳正离子的稳定性通常为 3° > 2° > 1° > 甲基。烷基有给电子的 +I 诱导效应(inductive effect),可经 σ 键向缺电子中心推送电子密度;邻近 C–H 或 C–C σ 键也可与空 p 轨道相互作用,通过超共轭稳定正电荷。若正电荷与 π 系统共轭,离域作用还能显著稳定碳正离子。
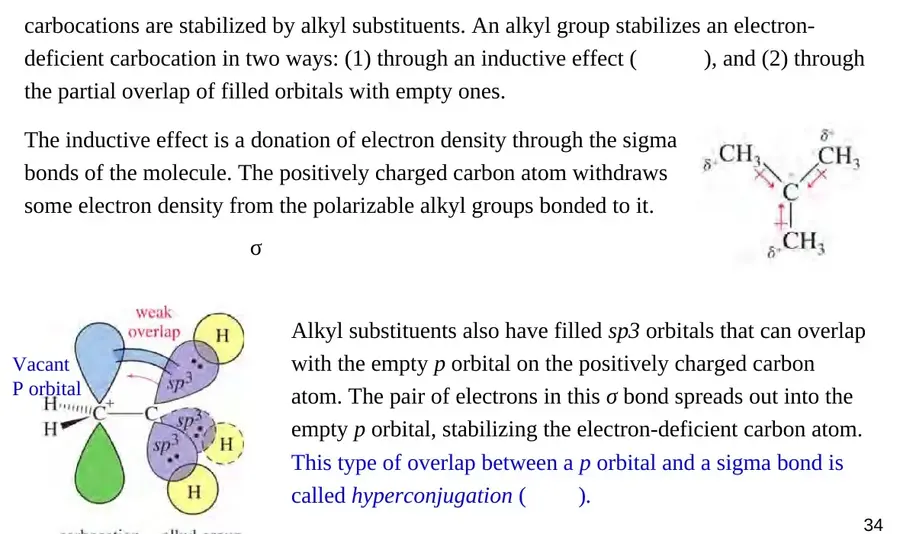
取代度排序只适用于可比的简单烷基碳正离子。苄基、烯丙基等共振稳定物种,以及邻近强吸电子基团的情况,需要把共振、诱导效应和溶剂化一起考虑。碳正离子常在极性介质中被溶剂或亲核试剂捕获,不宜理解成能在普通水溶液中长期自由存在的“离子颗粒”。
9. 碳负离子:孤对电子与反向稳定性趋势
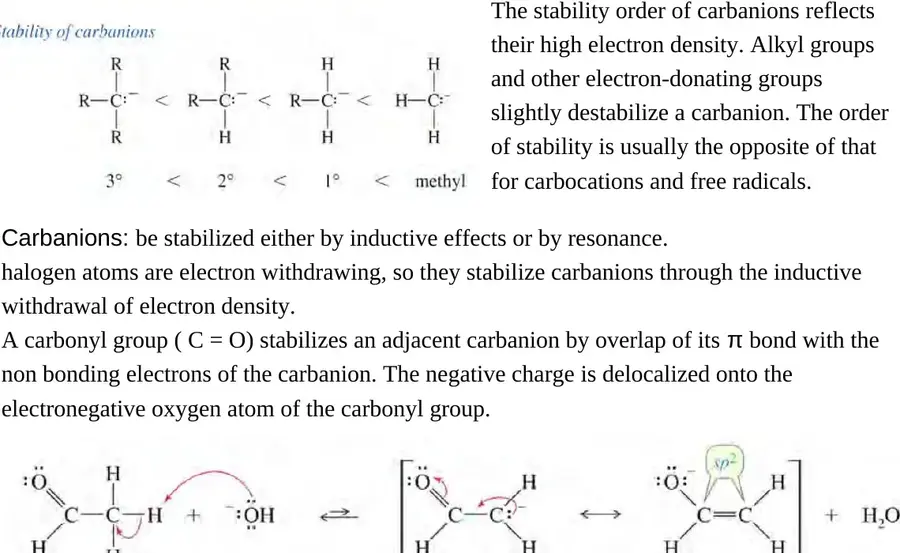
碳负离子(carbanion)的三键碳带负电并拥有一对孤电子,价层满足八电子。简单烷基碳负离子通常近似 sp3 杂化、呈三角锥形,孤对电子占据一个轨道方向;若孤对电子与 π 键共轭,碳中心可趋向平面,使负电荷离域。
在简单烷基系列中,稳定性常呈相反顺序:甲基 > 1° > 2° > 3°。烷基的给电子效应会加剧碳负离子的电子富集,略微降低稳定性;卤素等吸电子基团可通过 −I 诱导效应稳定负电荷,羰基也可与邻位孤对电子共轭,把负电荷离域到氧上。碳负离子往往同时具有碱性和亲核性,但具体亲核性排序还受溶剂、离子配对和结构影响,不能对“所有碳负离子都强于所有胺”作无条件概括。
10. 卡宾:二价碳的两种自旋状态
卡宾(carbene)是带有二价碳的中性活性中间体。对于常见的单线态卡宾,碳原子的一对非键电子占据 sp2 轨道,垂直方向保留一个空 p 轨道;它既能给出电子对,也能接受电子,因此可表现出亲核与亲电两面性。三线态卡宾的两个非键电子分占不同轨道并具有平行自旋,呈双自由基特征。
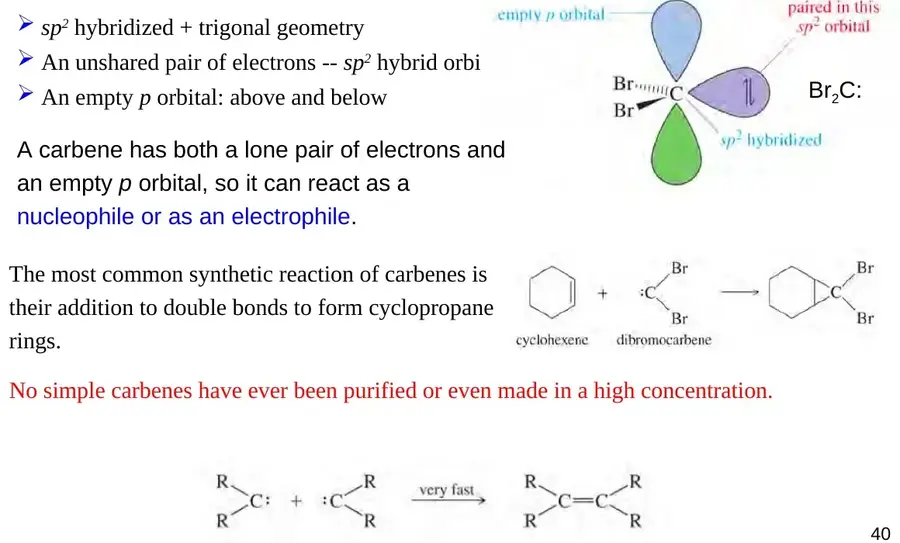
卡宾的一种制备方式是强碱使三溴甲烷失去质子,形成三溴甲基负离子,随后脱去 Br⁻ 得到二溴卡宾 :CBr2。最简单的卡宾亚甲基 :CH2 可由重氮甲烷 CH2N2 受热或光照、放出 N2 后形成。卡宾对 C=C 双键加成能构建三元环。许多简单小分子卡宾寿命短、浓度低;这不能泛化为“任何卡宾都不可分离”,稳定卡宾家族是后续有机化学中的重要例外。
名称辨析
“亚甲基”可指分子中的 –CH2– 基团;“亚甲基卡宾” :CH2 则是一个活性中间体,二者不是同一概念。
11. 本轮课件校订
- 将 defferent、chorination、followingmechanism 分别校为 different、chlorination、following mechanism。
- 课件中 CH2N2 应称 diazomethane(重氮甲烷),不是 azidomethane(叠氮甲烷);两者不是同一种含氮官能团。
- 碳正离子稳定化部分改写为“烷基经 σ 键供电子并参与超共轭”。原文对电子流方向的描述容易让人误读成烷基吸电子,复习时应记住普通烷基总体上稳定简单碳正离子。
- 叔氢反应性是单个位点速率,不等于叔位产物一定占多数;异丁烷中 9 个伯氢对 1 个叔氢的统计效应使伯位产物仍约为 62%。
- “简单卡宾难以高浓度存在”限定的是高活性的小分子卡宾;稳定卡宾不能据此一概排除。
- 能量图上的过渡态是机理中的瞬时高能构型;真正的反应中间体则位于局部能量最低点,两者不可混称。
章节测验
15道单选、3道多选、2道判断、2道填空。按5道基础、10道中等、4道较难、3道拓展递进;交卷后查看答案与解析。